Дендритні клітини й TLR: як розпізнавання стає імунною відповіддю
Дендритні клітини: TLR, обробка MHC-I/MHC-II, крос-презентація, метаболізм і толерантність. ZOE-50, IMPACT і негативний ACCESS.
Дендритні клітини: TLR, обробка MHC-I/MHC-II, крос-презентація, метаболізм і толерантність. ZOE-50, IMPACT і негативний ACCESS.
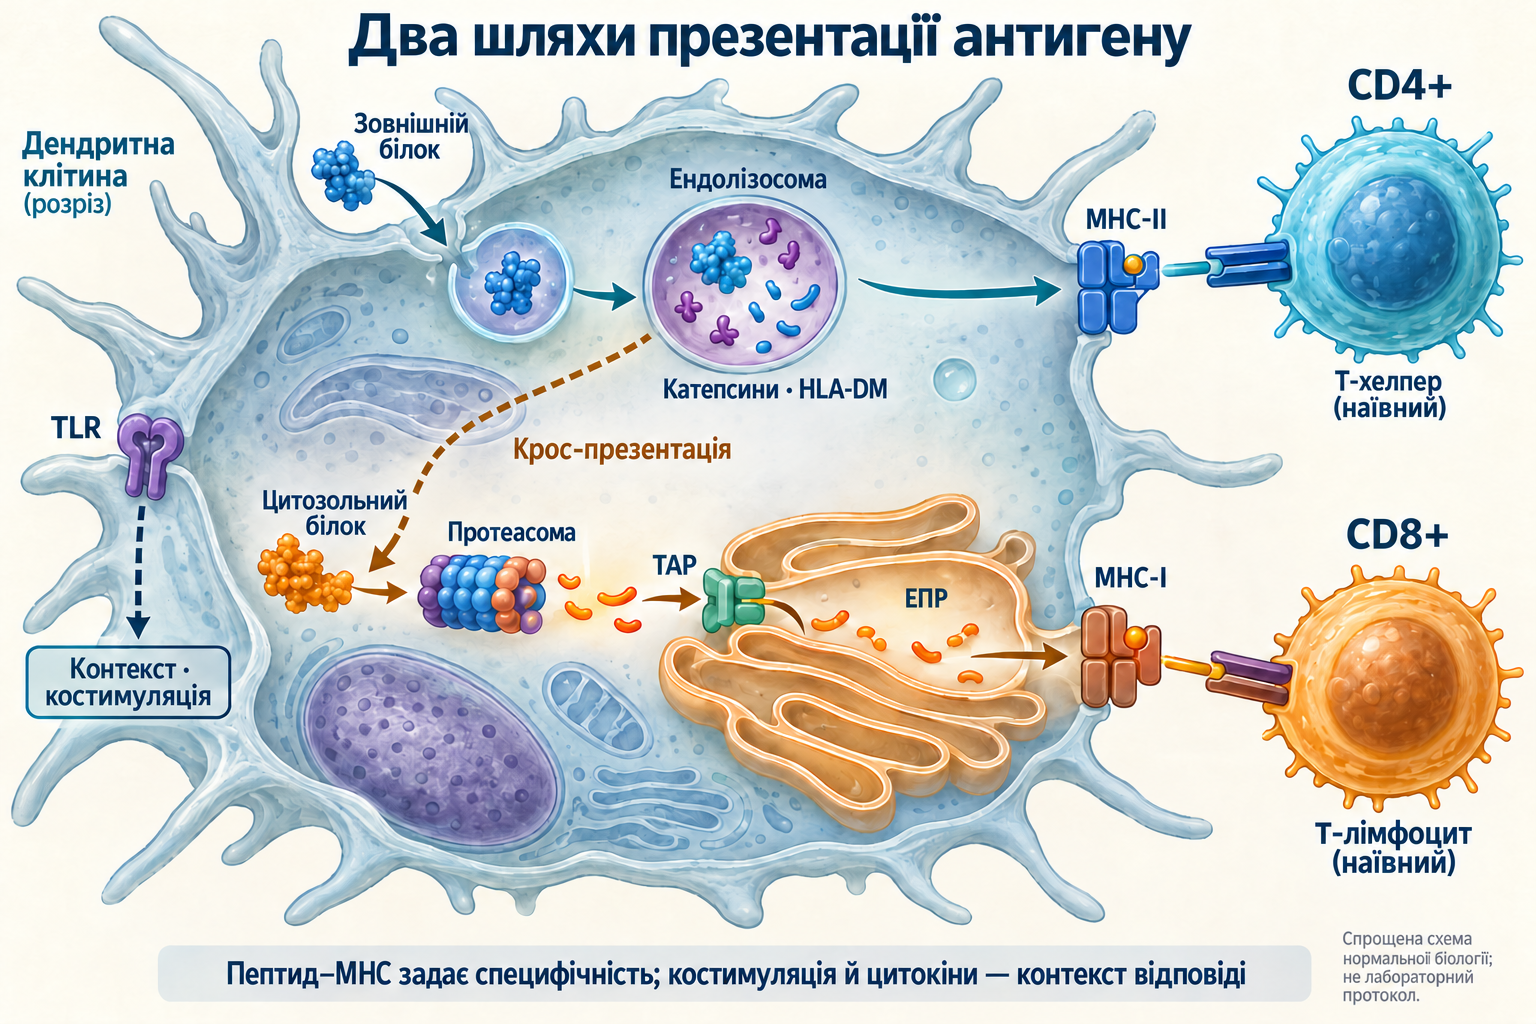
Дендритна клітина виконує два пов’язані, але різні завдання: показує T-лімфоциту фрагмент білка й повідомляє, за яких обставин цей білок зустрівся. Комплекс пептид–MHC визначає антигенну специфічність, тоді як костимуляція, цитокіни й тканинне оточення впливають на активацію, диференціювання або толерантність. Toll-подібні рецептори, TLR, беруть участь у другому завданні. Вони не замінюють рецептор T-клітини й не є єдиним джерелом сигналів для дендритної клітини.
Це розмежування пояснює, чому один білок може спричиняти захисну відповідь у вакцині й переноситися без запалення у складі їжі. Воно пояснює й обмеження терапії: посилення одного каскаду не гарантує захисту, а зниження лабораторного маркера запалення не доводить клінічної користі. Нормальна робота передбачає співмірну відповідь із подальшим завершенням запалення, а не постійне максимальне збудження клітин.
Після опису дендритних клітин Стейнманом і Коном у 1973 році їх почали розглядати як спеціалізованих ініціаторів первинної T-клітинної відповіді. Сучасна класифікація враховує походження, транскрипційну програму й функцію, а не лише розгалужену форму чи CD11c. Жоден окремий маркер не відрізняє безпомилково всі дендритні клітини від моноцитів, макрофагів та активованих клітин інших типів.
FLT3 і його ліганд FLT3L підтримують розвиток конвенціональних дендритних клітин. Рецепторна тирозинкіназа пов’язує ростовий сигнал із фосфорилюванням і програмами виживання та диференціювання. Проте схема «спільний мієлоїдний попередник → спільний попередник DC → усі зрілі DC» є корисною моделлю, а не універсальним маршрутом. Клональні дослідження й одноклітинна транскриптоміка уточнюють внесок різних попередників; походження pDC особливо погано описується однією жорсткою ієрархією.
cDC1 пов’язані з програмами IRF8, BATF3 та ID2; у людини їх характеризують поєднання XCR1, CLEC9A і CD141. CLEC9A бере участь у розпізнаванні вмісту пошкоджених клітин, XCR1 — у взаємодії та міграції. cDC1 особливо ефективні в крос-презентації зовнішнього антигену через MHC-I та запуску CD8+ відповіді. Це спеціалізація, а не виключне право: інші антигенпрезентувальні клітини також можуть здійснювати її за певних умов.
cDC2 людини зазвичай визначають за CD1c та додатковими ознаками, що відмежовують моноцитарне походження. IRF4 та інші регулятори беруть участь у їхньому розвитку й функції, проте популяція неоднорідна. Вони важливі для MHC-II та CD4+ відповіді, включно з різними хелперними програмами. cDC2 не можна ототожнювати лише з Th2 чи Th17: напрям залежить від тканини, антигену, цитокінів і стану клітини.
pDC характеризуються програмою TCF4, експресією CD123 і CD303 та високою здатністю секретувати інтерферони I типу після певних стимулів. Особливо важливі ендосомальні TLR7 і TLR9 та IRF7. Вони можуть презентувати антиген, але ця функція й інтенсивність інтерферонової відповіді залежать від контексту. Універсальні твердження про «в тисячу разів більшу» продукцію не описують усі популяції та стани.
Моноцитарні DC виникають у запальному оточенні й широко використовуються в дослідженнях клітинної терапії. Їх не можна автоматично вважати еквівалентом тканинних cDC1 чи cDC2. Препарати зі схожими маркерами можуть відрізнятися походженням, метаболізмом і міграцією; результати на культивованих моноцитарних клітинах потребують окремої перевірки на первинних клітинах людини.
TLR — однопрохідні мембранні білки з лейцин-багатими повторами в ліганд-зв’язувальному домені та цитоплазматичним TIR-доменом. Відповідний ліганд змінює геометрію комплексу й зближує сигнальні домени. Сам TLR не є протеїнкіназою: сигнал передають адаптери й ферменти, зібрані з цитоплазматичного боку мембрани.
На поверхні TLR2 утворює комплекси з TLR1 або TLR6 і розпізнає різні ліпопептиди. TLR5 розпізнає флагелін. TLR4 працює з MD-2; LBP і CD14 допомагають доставці ліпополісахариду. Структурні дослідження показують, як розміщення ліпідного ліганду в MD-2 сприяє активному комплексу. Це не означає прямого зв’язування будь-якої запальної речовини з TLR4.
TLR3 розпізнає дволанцюгову РНК, TLR7 і TLR8 — продукти її переробки, TLR9 — певні мотиви ДНК. Доставка в ендосоми за участю UNC93B1, кисле середовище й протеолітична обробка рецепторів просторово обмежують відповідь. Рецептори можуть реагувати на власні нуклеїнові кислоти за порушення локалізації та очищення. Розрізнення «свого» й «чужого» тут не є безпомилковим читанням однієї хімічної ознаки.
Набір TLR відрізняється між видами й клітинними популяціями. TLR7/9 особливо важливі для pDC людини, TLR8 — для низки людських мієлоїдних клітин; мишачі результати не переносяться механічно. Для TLR10 описані контекстні регуляторні ефекти, але фізіологічні ліганди та універсальна функція визначені менш чітко. Назва «єдиний інгібіторний TLR» приховує цю невизначеність.
PAMP означає характерну мікробну структуру, DAMP — молекулярний сигнал пошкодження. Дія HMGB1 залежить від окисно-відновного стану, партнерних білків і рецепторів; різні окислені форми не взаємозамінні. Для запропонованих ендогенних лігандів потрібно враховувати мікробні домішки, спосіб виділення й модель. Hsp70, гіалуронан, насичені жирні кислоти та кристали холестерину не можна без застережень перелічувати як доведені прямі агоністи одного рецептора.
Кристалічні частинки й зміни обміну можуть спричиняти запалення через пошкодження органел та інші сенсори. TLR-сигналінг може підготувати клітину, проте підготовка й безпосереднє розпізнавання пошкодження — різні стадії. Це запобігає помилковому висновку: зв’язок речовини із запаленням нібито доводить пряме зв’язування TLR.
Більшість добре охарактеризованих TLR використовує MyD88; TLR3 є важливим винятком, TLR4 використовує два адаптерні маршрути. TIRAP допомагає організувати MyD88-сигналінг від TLR2 і TLR4 біля мембрани. Домени смерті MyD88, IRAK4 та IRAK1/2 формують міддосому. У кристалографічній моделі доменів MyD88–IRAK4–IRAK2 описано співвідношення 6:4:4; це характеристика конкретного комплексу, а не незмінний розмір кожної збірки живої клітини.
IRAK4 та споріднені кінази використовують ATP і Mg²⁺ для перенесення фосфатних груп. TRAF6 з убіквітин-кон’югувальною системою бере участь в утворенні сигнальних поліубіквітинових ланцюгів. K63-зв’язані ланцюги є платформами збирання, на відміну від K48-зв’язаного спрямування на протеасомну деградацію. TAK1 і регуляторні TAB-білки пов’язують платформу з IKK та MAP-кіназами.
Фосфорилювання IκB сприяє його убіквітинуванню й руйнуванню, після чого NF-κB потрапляє в ядро. MAP-кінази, зокрема p38 і JNK, активують AP-1. Результат залежить від співпраці факторів, доступності хроматину та зворотного зв’язку. IL-12p70 містить p35 і p40, IL-23 — p19 і ту саму p40; вимірювання p40 не доводить утворення виключно IL-12.
TLR3 використовує TRIF, ендосомальний TLR4 залучає TRIF за участю TRAM. Маршрут пов’язує активацію з TBK1 та IKKε, фосфорилюванням IRF3 та індукцією IFN-β. TRIF також активує запальні гілки: розділення «MyD88 лише запалення, TRIF лише захисний інтерферон» надмірно просте. У pDC TLR7/9 можуть сильно активувати IRF7 й інтерферонову відповідь через MyD88.
Інтерферон I типу зв’язує IFNAR і через JAK1/TYK2 активує STAT1, STAT2 та IRF9 — комплекс ISGF3. Це змінює експресію інтерферон-стимульованих генів у клітині та її сусідах. Відповідь корисна при інфекції, але тривала активація може сприяти автоімунному пошкодженню. Значення визначають час, локалізація й тривалість, а не лише назва цитокіну.
Зовнішні білки надходять через рецепторний ендоцитоз, фагоцитоз чи макропіноцитоз. V-ATPase під час дозрівання ендосом використовує гідроліз ATP для перенесення протонів у просвіт. Від ранніх ендосом із приблизним pH 6–6,5 шлях веде до кисліших пізніх ендосом і лізосом, часто близько 4,5–5,5. Значення залежать від клітини й стадії та не є універсальними параметрами всіх антигенних компартментів.
Катепсини S, L і B — цистеїнові протеази, D — аспартильна; активний набір залежить від клітини. GILT сприяє відновленню дисульфідних зв’язків і доступності білка. Протеоліз має утворити потрібні епітопи, а не обов’язково повністю зруйнувати антиген. Відкритий жолоб MHC-II часто містить пептиди приблизно 13–25 амінокислот, але допускає й довші послідовності.
В ендоплазматичному ретикулумі α- і β-ланцюги MHC-II збираються з інваріантним ланцюгом CD74, який захищає жолоб і спрямовує комплекс до ендосом. Після протеолізу залишається CLIP. HLA-DM каталізує обмін CLIP на антигенний пептид і редагування репертуару в MIIC. Це не протеаза й не ATP-залежний насос: дія пов’язана з конформацією MHC-II. Завантажений комплекс виходить на поверхню для CD4+ розпізнавання.
Звичайний шлях MHC-I показує пептиди білків, синтезованих усередині клітини. Протеасома використовує каталізувальні N-кінцеві треоніни β-субодиниць; ATP-залежна регуляторна частина розпізнає й розгортає деякі субстрати. Інтерферони змінюють склад із включенням PSMB9/LMP2, PSMB10/MECL-1 і PSMB8/LMP7. Імунопротеасома змінює пептидний набір, але не гарантує розрізання кожного білка на один фіксований розмір.
TAP1/TAP2 переносить відповідні пептиди з цитозолю в ЕПР, використовуючи ATP. ERAP1 і ERAP2 — цинк-залежні амінопептидази — укорочують N-кінці; це може створити епітоп або знищити його надмірним розщепленням. Важкий ланцюг MHC-I та β₂-мікроглобулін взаємодіють із комплексом тапазину, калретикуліну й ERp57. ERp57 бере участь у тіол-дисульфідному контролі білкового збирання.
Пептиди MHC-I часто мають 8–10 амінокислот, але довжина й якірні залишки залежать від HLA-алеля. Після відбору стабільного пептиду комплекс проходить через Гольджі до поверхні для CD8+. Поліморфізм HLA дозволяє двом людям показувати різні пептиди одного білка. Хімічна тотожність антигену не гарантує однакової T-клітинної відповіді.
Крос-презентація означає завантаження зовнішнього антигену на MHC-I. У цитозольному варіанті частина білка потрапляє до цитозолю, обробляється протеасомою, а пептиди використовують TAP-залежні стадії. У вакуолярних варіантах обробка й завантаження відбуваються в ендосомах і можуть не вимагати протеасоми чи TAP. Перенесення готових комплексів пептид–MHC між клітинами, cross-dressing, є окремим явищем, а не самостійною переробкою антигену.
NOX2 використовує NADPH для перенесення електронів на кисень з утворенням активних форм кисню. У певних моделях DC це обмежує закислення й протеоліз фагосоми, зберігаючи антиген. Інші дослідження виявили вплив на протеази, не пояснюваний лише pH. Фагосома cDC1 не є обов’язковим резервуаром із постійним pH 7,2–7,5: окиснення, закислення й протеоліз змінюються в часі.
Роль Sec61 і точний вихід білка з ендосоми в цитозоль обговорюються; одну порову модель не можна вважати остаточно доведеним універсальним шляхом. Крос-презентація також відрізняється від крос-праймінгу: перша утворює комплекс, другий продуктивно активує наївну CD8+ клітину. Без відповідного контексту презентація може підтримувати толерантність замість цитотоксичної відповіді.
Дозрівання змінює костимулятори, цитокіни, транспорт MHC та міграцію. Зменшення активності MARCH1, убіквітинлігази обігу MHC-II й CD86, сприяє їх збереженню на поверхні. Проте час життя залежить від пептиду, клітини й умов; твердження «завжди понад 100 годин» надмірне. Захоплення антигену після дозрівання також не обов’язково повністю вимикається.
CCR7 допомагає рухатися за CCL19 і CCL21 до лімфатичних судин і T-зон вузла. Цитоскелет та адгезія пристосовуються до тривимірної тканини, а не лише культуральної поверхні. Міграція може підтримувати толерантність без значного запалення. Сам CCR7 або маркер зрілості не встановлює імуногенний результат.
Перший сигнал — розпізнавання TCR комплексу пептид–MHC; CD4 або CD8 допомагає контакту. Другий включає CD28–CD80/CD86, третій — цитокінове оточення. CD40 клітини DC й CD40L активованого хелпера можуть посилювати ліцензування CD8+ відповіді. CTLA-4 і PD-1 обмежують активацію через гальмівні взаємодії, які не описуються одним універсальним співвідношенням афінностей.
LFA-1 та ICAM-1 підтримують контакт, актинові структури й рецепторні мікрокластери переміщуються та змінюють сигнал. Класична схема центрального й периферичного SMAC корисна, але контакти з DC часто динамічні й не створюють ідеальних кілець. Локальне виключення великих фосфатаз і Lck/ZAP-70 підтримують TCR-сигналінг. Зв’язок із диференціюванням розібраний у матеріалі про програми Th1, Th2, Th17 і Treg.
У моделях рання активація DC збільшує гліколітичний потік; TBK1/IKKε та Akt пов’язують рецептор із обміном і локалізацією гексокінази. Реакція глюкоза + ATP → глюкозо-6-фосфат + ADP потребує Mg²⁺. Пентозофосфатний шлях утворює NADPH для відновних реакцій і ліпідів. Вихід цитрату з мітохондрій та ATP-цитратліаза забезпечують цитозольний ацетил-CoA для мембран ЕПР і Гольджі.
Пізня залежність від гліколізу й пригнічення дихання NO доведені в деяких мишачих запальних DC. iNOS використовує аргінін, кисень і NADPH та потребує гему, тетрагідробіоптерину, FAD і FMN. NO впливає на мітохондріальні ферменти, включно з цитохром-c-оксидазою. Проте NOS2-відповідь людських DC та первинних популяцій неоднакова: не всі клітини повністю вимикають дихання через 12 годин. Метаболічні ознаки самі не класифікують імуногенність.
Толерогенна DC — функціональний стан, а не незмінна лінія з обов’язковою відсутністю CD80/CD86. Представлення власних чи харчових антигенів без відповідної костимуляції може підтримувати анергію, видалення реактивних клонів або регуляторні програми. IL-10, TGF-β і гальмівні взаємодії беруть участь, але не гарантують пригнічення будь-якого запалення. Толерантність зберігає захист від інфекції, а не вимикає весь імунітет.
IDO1 — гем-вмісна діоксигеназа, що перетворює триптофан і кисень на N-формілкінуренін, далі утворюється кінуренін. Доступність амінокислоти та AhR можуть змінювати T-клітини. Одна концентрація триптофану не є універсальним порогом зупинки всіх лімфоцитів, а кожен ефект кінуреніну не означає прямої неминучої індукції FOXP3. Результат визначають обмін і партнерні клітини.
Кишкові антигени надходять через M-клітини й інші епітеліальні шляхи; прямий відбір проб відростками залежить від ділянки та моделі. Ретинальдегіддегідрогенази, зокрема ALDH1A2, окиснюють ретиналь до ретиноєвої кислоти за участю NAD⁺. Ретиноїди й локальні сигнали підтримують кишковий хомінг та деякі регуляторні відповіді. Це не доводить безпечного створення толерогенних DC великими дозами вітамінів A чи D у людей.
TLR взаємодіють із лектиновими та внутрішньоклітинними сенсорами. Dectin-1 й інші CLR можуть сигналізувати через Syk і CARD9-пов’язані комплекси. Для NLRP3 розрізняють підготовку з експресією запальних компонентів та подальше збирання з активацією каспази-1. Стадії відрізняються між клітинами; IL-18 не завжди потребує такої самої транскрипційної індукції, як IL-1β.
Зворотний зв’язок включає A20/TNFAIP3, IRAK3 та DUSP-фосфатази. Редагування убіквітину, обмеження кіназ і хроматин знижують тривалу відповідь. Вік змінює кількість клітин, тканинні сигнали й резерв, але не всі DC старіють однаково. Кров не є точною копією клітинного складу кишечника, шкіри чи пухлини.
Подвійне сліпе плацебо-контрольоване ZOE-50 оцінювало рекомбінантну вакцину проти оперізувального герпесу у дорослих від 50 років. Аналіз включав 15 411 учасників; дві внутрішньом’язові дози вводили через два місяці. Вакцина містила 50 мкг глікопротеїну E та AS01B із MPL і QS-21 у ліпосомальній композиції. Первинна мета — запобігти підтвердженому герпесу; середнє спостереження 3,2 року.
Хвороба виникла у 6 вакцинованих і 210 отримувачів плацебо: ефективність 97,2%, 95% ДІ 93,7–99,0. Виражені місцеві чи системні реакції частіші після вакцинації. Це доказ користі цілої вакцини в дослідженій популяції, а не окремого MPL чи вибіркової реактивації cDC1. Прямого порівняння з живою вакциною не було. Старші групи й довша тривалість захисту потребують власних даних, а не перенесення однієї цифри на всі терміни.
IMPACT — подвійне сліпе рандомізоване випробування III фази у 512 чоловіків із безсимптомним чи малосимптомним метастатичним кастраційно-резистентним раком простати. Сипулейцел-T і контроль призначали 2:1, 341 та 171 учаснику. Три автологічні клітинні інфузії вводили внутрішньовенно через два тижні; первинна точка — загальна виживаність. Продукт містить антигенпрезентувальні й інші клітини, а не очищені однорідні cDC1; доза не описується однією масою білка.
За медіани спостереження 34,1 місяця медіана виживаності становила 25,8 проти 21,7 місяця. Відношення ризиків смерті 0,78, 95% ДІ 0,61–0,98, p=0,03. Час до об’єктивного прогресування значуще не покращився; характерні озноб і лихоманка при інфузіях. Користь конкретного продукту не доводить ефективності всіх DC-вакцин при всіх пухлинах, а зростання специфічних T-клітин не є еквівалентом подовження життя.
У рандомізованому подвійному сліпому ACCESS 1961 пацієнт із тяжким сепсисом отримав ериторан або плацебо: 1304 і 657. Антагоніст MD-2–TLR4 вводили внутрішньовенно шість днів, сумарно 105 мг, починаючи в межах 12 годин після першої органної дисфункції. Первинна точка — смертність від усіх причин на 28-й день. Обидві групи продовжували лікування сепсису.
Смертність становила 28,1% проти 26,9%, без значущої користі. Молекулярно обґрунтована блокада не забезпечила доведеного зниження смертності. Неоднорідність інфекції, час і поєднання запалення з імунною дисфункцією обмежують перенесення простої схеми на клініку. Негативний результат не можна приховувати за обіцянкою точного пригнічення цитокінового каскаду.
Ранні дослідження персоналізованих чи толерогенних препаратів оцінюють переносимість, міграцію й специфічні відповіді. Мала когорта без відповідного контролю не встановлює приросту виживаності чи універсальної автоімунної ремісії. Антигени, походження клітин, пухлини й супутня терапія відрізняються; об’єднувати всі препарати в доведено ефективний клас не можна. У ранніх дослідженнях імуногенність слід відрізняти від доведеної клінічної ефективності.
Для вітаміну D, омега-3, сульфорафану й лактоферину описані експериментальні зміни запальних і клітинних показників. Вони залежать від форми, концентрації, доступності й моделі. Кальцитріол у культурі не дорівнює добавці холекальциферолу, зв’язування компонента в пробірці — лікуванню сепсису. Рекомендація потребує результатів у людей та оцінки шкоди; сама модуляція TLR не є доведеним показанням до добавки.
Потрібно розрізняти кількість клітин, фенотип, сигнальну активність, презентацію антигену та клінічний результат. CD80, концентрація інтерферону чи збільшення T-клону відповідають лише на частину питань. Тканина, HLA, час зразка й метод змінюють результати; універсального аналізу крові на правильну активність усіх DC немає.
Дендритна клітина поєднує розпізнавання, ферментативну обробку білків, транспорт пептидів, метаболізм і контакт. Захист виникає із узгодженої роботи зі збереженням обмежувальних механізмів. Переконливе пояснення визначає компартменти, причинність і невизначеність; обіцянка лікування додатково потребує контрольованого клінічного результату.
Її задає розпізнавання пептид–MHC рецептором T-клітини; TLR передають контекст.
Ні. Це виражена спеціалізація, але інші клітини також здатні за певних умов.
Ні. Потрібні клінічні результати у людей та оцінка шкоди.