Th1, Th2, Th17 і Treg: як контекст формує відповідь CD4+ T-клітин
Чотири програми CD4+: рецептори, транскрипція, епігенетика й метаболізм, клінічні випробування та межі обіцянок добавок.
Чотири програми CD4+: рецептори, транскрипція, епігенетика й метаболізм, клінічні випробування та межі обіцянок добавок.
CD4+ T-лімфоцити поєднують розпізнавання антигену з організацією тканинної відповіді. Th1, Th2, Th17 і регуляторні T-клітини, або Treg, означають чотири добре вивчені функціональні програми. Їх розрізняють за рецепторами, транскрипційними факторами, цитокінами та впливом на інші клітини. Водночас існують фолікулярні хелпери, клітини пам’яті, тканинні стани й змішані фенотипи; чотири назви не вичерпують різноманіття CD4+.
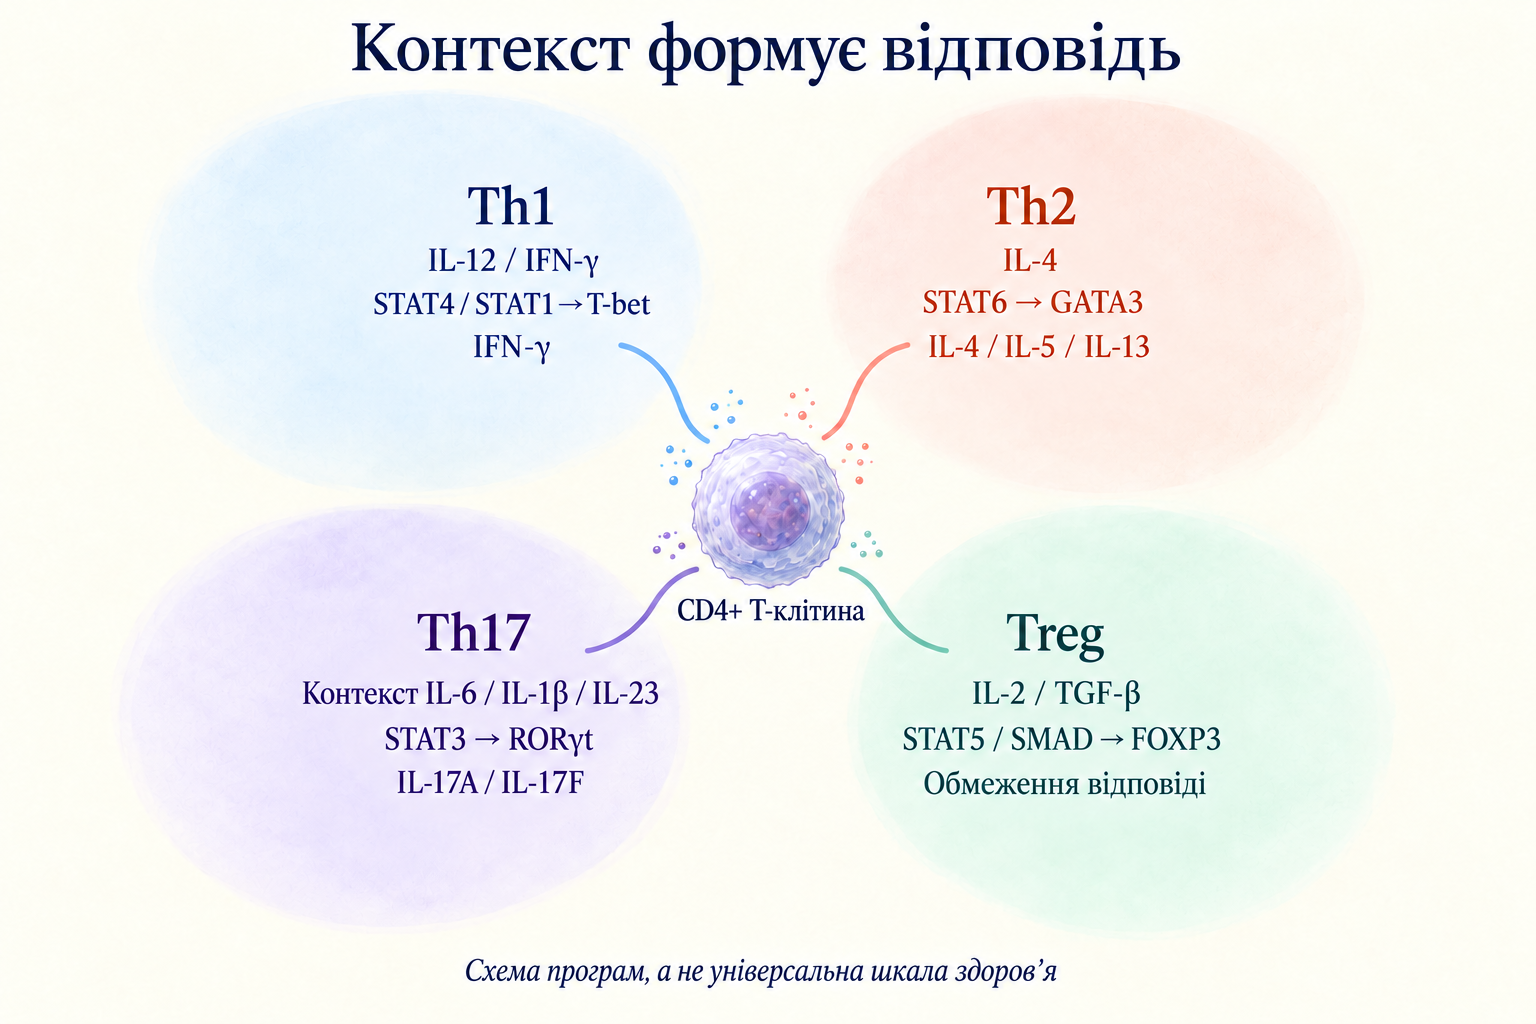
Th1 допомагають захищатися від внутрішньоклітинних збудників, Th2 беруть участь у протигельмінтній та алергічній відповіді, Th17 підтримують нейтрофіли й бар’єри, Treg обмежують імунну агресію. Кожна програма залежно від органа й стадії хвороби може захищати або сприяти патології. «Ребалансування» має сенс лише щодо конкретної хвороби, тканини й вимірюваного клінічного наслідку. Універсального здорового співвідношення Th1/Th2 чи Th17/Treg не встановлено.
Поляризація залежить від антигенного сигналу, костимуляції, цитокінів, метаболізму й історії клітини. T-bet, GATA3, RORγt і FOXP3 організовують програми, але не є взаємовиключними перемикачами. Епігенетична пам’ять стабілізує функцію, тканинні сигнали іноді її змінюють. Збільшення кількості клітин із маркером саме по собі не доводить відновлення функції чи здоров’я.
Тимусний відбір забезпечує розпізнавання власних молекул головного комплексу гістосумісності й обмежує сильну автореактивність. Частина клітин набуває регуляторної програми в тимусі. Наївні периферичні CD4+ мігрують між кров’ю та лімфоїдними органами; у людини для їх виділення часто використовують CD45RA разом із CCR7. Маркери описують стан, а не незмінну долю.
Перший сигнал виникає при контакті TCR із пептидом на MHC-II антигенпрезентувальної клітини. CD4 організовує контакт і пов’язаний із тирозинкіназою Lck. Вона фосфорилює ITAM комплексу CD3; далі включаються ZAP-70, LAT і SLP-76. Тривалість і організація контакту важливі, але універсальні значення спорідненості, напівжиття чи розміру синапсу не замінюють вимірювань конкретного комплексу.
Другий сигнал — костимуляція, зокрема CD28 із CD80/CD86. Вона підтримує виживання, метаболічну перебудову й IL-2; інгібіторні рецептори або недостатня костимуляція змінюють відповідь. Третій сигнал — цитокінове оточення. Один антиген може супроводжувати різні програми за презентації різними дендритними клітинами в різних тканинах.
PLCγ1 розщеплює мембранний фосфатидилінозитол-4,5-бісфосфат на IP3 і діацилгліцерин. IP3 сприяє виходу кальцію з ендоплазматичного ретикулума; кальцій–кальмодулін активує фосфатазу кальциневрин, яка дефосфорилює NFAT і полегшує його переміщення в ядро. Діацилгліцерин підтримує PKCθ–NF-κB і Ras–MAPK–AP-1. Співпраця пояснює, чому один цитокін не відтворює повної активації.
Рецептори багатьох поляризувальних цитокінів використовують янус-кінази. Вони переносять фосфат ATP на тирозинові залишки; каталіз потребує комплексу з двовалентними іонами, зазвичай Mg²⁺. Фосфорильовані STAT утворюють димери й регулюють ядерну транскрипцію. TGF-β передає сигнал через рецепторні серин/треонінкінази та SMAD. Усі чотири програми не можна звести до одного ланцюга JAK–STAT.
IL-12 складається з p35 і p40. IL-12Rβ1 та IL-12Rβ2 пов’язані переважно з TYK2 і JAK2; важливий подальший медіатор — STAT4. Інтерферон-γ через IFNGR1/IFNGR2, JAK1/JAK2 і STAT1 підтримує T-bet, кодований TBX21. Входи доповнюють один одного, а чутливість визначають рецептори й негативний зворотний зв’язок.
T-bet підтримує доступність регуляторних ділянок IFNG, взаємодіє з іншими факторами й організовує міграцію, включно з CXCR3. CXCL9, CXCL10 і CXCL11 поєднують місцеве запалення із залученням клітин. Інтерферон-γ активує мікробіцидні функції макрофагів і змінює презентацію. Th1 важливі проти внутрішньоклітинних інфекцій, але надмірна чи хибно спрямована активність ушкоджує власні тканини.
Антагонізм T-bet із GATA3 і RORγt залежить від білкових взаємодій та хроматину. Це не означає постійної патологічності Th1 чи безпечності пригнічення T-bet при кожній автоімунній хворобі. У моделях він також обмежує окремі Th17-програми. Ярлик «Th1-домінантна хвороба» не замінює конкретного патогенетичного механізму.
У T-клітинах IL-4 переважно використовує рецептор I типу: IL-4Rα і спільний γ-ланцюг CD132 із JAK1/JAK3. STAT6 підтримує GATA3. Рецептор II типу об’єднує IL-4Rα з IL-13Rα1 і передає IL-4/IL-13 у багатьох тканинних клітинах. Це пояснює вплив блокади IL-4Rα на імунні та епітеліальні реакції.
GATA3 організовує локус цитокінів типу 2 і продукцію IL-4, IL-5, IL-13. IL-4 підтримує перемикання класів антитіл у B-клітинах, IL-5 — еозинофіли, IL-13 — слиз, реактивність дихальних шляхів і ремоделювання. Аларміни IL-25, IL-33, TSLP посилюють відповідь через кілька популяцій. Вроджені лімфоїдні клітини типу 2 продукують схожі цитокіни, не належачи до CD4+ хелперів.
Протигельмінтний захист, відновлення, алергія й фіброз мають частково спільні механізми. Th2 не є синонімом алергії, еозинофіли не вимірюють безпосередньо Th2. Зниження маркерів під час лікування може підтверджувати вплив на мережу, але не перетворення Th2 на Treg.
IL-6 та IL-21 підтримують STAT3-програму з RORγt, ізоформою ядерного рецептора RORC. IL-1β й IL-23 змінюють розвиток, виживання та функції. IL-23 об’єднує p19/p40 і діє через IL-23R/IL-12Rβ1. Спільна з IL-12 p40 пояснює різницю між anti-p40 та більш селективними anti-p19 препаратами.
Роль TGF-β залежить від виду, стадії та інших сигналів. Класична мишача модель протиставляє TGF-β з IL-2 регуляції та TGF-β з IL-6 Th17. Проте патогенні Th17 можуть утворюватися без сигналу TGF-β; людські дані також не зводяться до обов’язкової комбінації. Умови культури не є універсальним алгоритмом імунітету людини.
IL-17A/F діють переважно на тканинні клітини, запускаючи хемокіни, фактори росту й антимікробні молекули. Рецепторний комплекс із ACT1 підтримує нейтрофіли та бар’єри. IL-22 діє переважно на негемопоетичні клітини, сприяючи відновленню або, в іншому контексті, запаленню й патологічній проліферації. Інші лімфоцити теж продукують ці цитокіни; концентрація IL-17 не дорівнює числу Th17.
Th17 різняться продукцією IL-10, GM-CSF, інтерферону-γ, чутливістю та міграцією. «Патогенна Th17» описує функцію в моделі, а не будь-який RORγt. Окремий розбір рецепторного контексту й транс-сигналінгу IL-6 уточнює роль цього входу.
Регуляторні клітини утворюються в тимусі та периферії. FOXP3 організовує програму разом з іншими факторами й наявним регуляторним ландшафтом. IL-2 підтримує виживання та функцію через високоафінний CD25/CD122/CD132 і STAT5. Treg ефективно використовують IL-2, але мало продукують; зовнішня залежність поєднує регуляцію з ефекторною активністю.
TGF-β через SMAD2/3 підтримує периферичну індукцію FOXP3. Одноразове його виявлення не доводить стійкості: звичайні активовані людські T-клітини можуть тимчасово його експресувати. Часто поєднують CD4, високий CD25, низький CD127 і внутрішньоклітинний FOXP3; функція та епігенетика доповнюють картину.
CNS2 FOXP3 включає Treg-специфічний деметильований TSDR і пов’язаний зі стабільністю. DNMT використовують S-аденозилметіонін як донор метилу. TET окислюють 5-метилцитозин; це Fe²⁺- і 2-оксоглутарат-залежні діоксигенази за участю кисню, активність яких може підтримувати аскорбат. Звідси не випливає автоматичного деметилювання потрібної ділянки добавкою в пацієнта.
CTLA-4 Treg взаємодіє з CD80/CD86 і зменшує доступну костимуляцію на презентувальних клітинах. Споживання IL-2 змінює доступність іншим лімфоцитам. IL-10/TGF-β регулюють запалення, але не є винятковими продуктами Treg. Значення IL-35 у людини й внесок механізмів залежать від тканини та умов.
CD39 і CD73 послідовно перетворюють позаклітинні ATP/ADP на AMP та аденозин. Аденозин через рецептори обмежує ефекторну відповідь. Не кожна людська Treg має весь ферментний набір. Супресія — мережа контактів, метаболітів і цитокінів, а не єдине розчинне гальмо.
Карти H3K4me3/H3K27me3 мишачих диференційованих CD4+ показують різну організацію функціональних і регуляторних локусів. Поєднання активувальних і репресивних міток узгоджується з можливістю перепрограмування. Це не означає вільної зміни будь-якої зрілої клітини одним харчовим компонентом.
Клітини з історією Th17 можуть набути інтерферону-γ; ex-Th17 особливо інформативний за реально простеженого походження. Одночасне IL-17 та інтерферон-γ у крові не доводить напрям переходу. Зменшення FOXP3 теж не завжди означає масове перетворення стійких тимусних Treg: можливі звичайні активовані клітини та відмінності фенотипування.
T-bet або RORγt разом із FOXP3 можуть відображати тканинну адаптацію регуляції. Значення визначають збережена супресія, стійкість і контекст. Жорсткі чотири непересічні категорії втрачають цю інформацію.
При псоріазі IL-23/IL-17 — важлива мішень. У кишковому запаленні частина мережі захищає епітелій. Розсіяний склероз, ревматоїдний артрит і діабет першого типу включають CD4+ взаємодії з B, CD8+, вродженим імунітетом та тканиною. Їх не діагностують і не лікують лише за кров’яним Th17/Treg.
Рідкісні дефекти FOXP3 показують необхідність регуляції для системної толерантності. Поширені хвороби включають локалізацію, нечутливість ефекторів до супресії й тканинні сигнали. Нормальне число Treg у крові не виключає недостатньої регуляції органа.
Для алергії важливі IL-4/IL-13, еозинофіли, аларміни й IgE. Тяжкість не визначає одна популяція; ремоделювання, інфекції та базисна терапія змінюють механізми. Покращення від anti-IL-4Rα підтверджує мішень обраної групи, а не універсальну користь пригнічення Th2.
Пухлинні Treg можуть обмежувати протипухлинну відповідь. Контроль запалення водночас зменшує ушкодження та окремі механізми канцерогенезу. Значення інфільтрації залежить від типу, місця й інших клітин. Системне збільшення Treg не є загальною профілактикою, а зменшення — загальною метою онкотерапії.
Вік змінює наївні клітини, пам’ять, антигенне навантаження й регуляцію. Сон, циркадні сигнали та гормони впливають на міграцію й активацію. Це не дає валідованого розкладу добавок для переходу Th17–Treg. Час забору й інфекція насамперед важливі для інтерпретації.
Подвійне сліпе рандомізоване випробування включало 59 пацієнтів з активною хворобою Крона, CDAI 220–450. Секукінумаб anti-IL-17A вводили внутрішньовенно двічі по 10 мг/кг; 39 отримали препарат, 20 плацебо. Первинна оцінка шостого тижня перевіряла ймовірність додаткового зниження CDAI щонайменше на 50 пунктів. Вона була меншою за 0,1%; вторинна площа під кривою тижнів 4–10 сприяла плацебо.
На препараті зареєстрували 20 інфекцій, чотири локальні грибкові, на плацебо жодної. Мала вибірка не визначає ризик для всіх, але показує: мішень іншої хвороби може бути неефективною чи несприятливою в іншому органі. Пригнічення Th17-маркера саме по собі не є успіхом.
QUEST включило 1902 пацієнтів від 12 років із неконтрольованою середньою або тяжкою астмою. До базисної терапії додали дупілумаб 200/300 мг підшкірно кожні два тижні або відповідне плацебо на 52 тижні. Спільні первинні наслідки — річні тяжкі загострення та FEV1 на тижні 12. Для 200 мг частота 0,46 проти 0,87 на рік, зниження 47,7%; перевага FEV1 0,14 л.
Користь була більшою з високими початковими еозинофілами; у частини виникала еозинофілія. Це додаткова терапія обраної групи, не здорових людей чи будь-яких дихальних симптомів. Блокада спільного компонента IL-4/IL-13 не доводить перетворення Th2 на Treg.
Подвійне сліпе дослідження рандомізувало 60 пацієнтів з активним системним червоним вовчаком по 30 на IL-2 або плацебо зі стандартним лікуванням. IL-2 підшкірно 1 мільйон міжнародних одиниць через день два тижні, далі два тижні перерви; цикли 12 тижнів, спостереження ще 12. Первинний SRI-4 тижня 12 становив 55,17% проти 30,00%, p=0,052: заданої точки не досягнуто.
На тижні 24 — 65,52% проти 36,67%, p=0,027, із збільшенням регуляторних клітин. Це підтримує інтерес, але не скасовує негативної первинної оцінки. Мала вибірка, підгрупи й короткий термін не доводять універсальної толерантності чи відсутності рідкісних ускладнень.
Anti-IL-23p19, anti-IL-12/23p40 та anti-IL-17 діють у різних точках мережі. JAK-інгібітори змінюють кілька рецепторів; алостеричні TYK2 мають інший принцип зв’язування. Селективність, концентрація й клітинний контекст визначають спектр. Лабораторне пригнічення STAT не визначає прямо відносну клінічну ефективність.
Інфекції та інші ризики оцінюють за препаратом, показанням і пацієнтом. Клітинні регуляторні підходи шукають адресніший вплив, але конструкція не гарантує стабільності, специфічності й безпеки. Потрібні клінічні дані; концептуальний опис не є інструкцією виготовлення клітинного продукту.
Активація потребує ATP, нуклеотидів, амінокислот і ліпідів. PI3K–Akt–mTOR поєднує ріст із транспортом та синтезом. Цитозольний гліколіз переводить глюкозу в піруват; лактат відновлює NAD⁺. Пентозофосфатний шлях дає рибозні попередники та NADPH. Мітохондрії забезпечують енергію й метаболіти біосинтезу та хроматину.
HIF-1α поєднує кисень і метаболізм із частиною Th17-програми. Це не означає прямого створення патогенних Th17 споживанням цукру. Глікемія, транспорт, активація та внутрішній потік — різні рівні. Ефектори теж використовують мітохондрії, активовані Treg можуть потребувати гліколізу для росту, міграції й функції.
Мітохондріальне β-окислення дає ацетил-CoA, NADH і FADH₂. Карнітиновий транспорт переносить довгі ацильні групи, малоніл-CoA регулює CPT1. Генетичні моделі показали, що CPT1A-залежне окислення не обов’язкове для утворення Treg у всіх умовах. Високий етомоксир має позамішеневі ефекти. «Ефектори лише гліколіз, Treg лише жири» надто жорстко й веде до хибної дієтології.
Ацетил-CoA доносить ацетил до гістонових ацетилтрансфераз, S-аденозилметіонін — метил, NAD⁺ є субстратом сиртуїнів, 2-оксоглутарат — кофактором діоксигеназ. Це пов’язує метаболізм із генами. Напрям залежить від ферменту, компартмента й часу; один метаболіт не визначає всю долю.
Ферментація волокон у товстій кишці дає ацетат, пропіонат і бутират. У мишей бутират посилював регуляторну диференціацію та ацетилювання H3 ділянок Foxp3. Пригнічення конкретних HDAC і рецепторні ефекти — різні механізми, залежні від концентрації й клітини. Універсальна константа для всіх HDAC і кислот некоректна.
FFAR2, FFAR3, HCAR2 пов’язують метаболіти з імунними та епітеліальними відповідями, але розподілені по-різному. Бутират також живить епітелій. Просвіт, слизова, портальна й периферична кров мають різні концентрації; кал відображає продукцію, всмоктування й транзит, не T-клітинну дозу. Це обмежує перенесення культури на дієту людини.
Сегментовані нитчасті бактерії індукували кишкові Th17 у мишей. Локальний зв’язок мікробіоти з бар’єром не робить бактерію універсальним людським автоімунним маркером. Інші продукти та антигени підтримують регуляцію. Кількість бактерій чи комерційний індекс різноманіття не вимірюють вісь Th17/Treg.
Кальцитріол зв’язує VDR із RXR для транскрипції. Харчовий холекальциферол потребує перетворень; 25(OH)D, гормон і рецепторна відповідь — різне. Ретиноєва кислота утворюється з ретинолу через ретиналь; ALDH окислює його з NAD⁺. RAR/RXR пов’язують її з тканинною диференціацією та регуляцією. Це не обґрунтовує самостійні високі A/D дози.
Куркумін, EGCG і ресвератрол змінюють сигнали та епігенетику в моделях. Концентрація й експозиція часто відрізняються від перорального прийому. Це не доводить гарантованого деметильованого TSDR від EGCG чи однозначної стабілізації FOXP3 через ресвератрол–SIRT1. Маркерний ефект не дорівнює «відновленню балансу».
Медіатори розв’язання запалення утворюються ферментативно з поліненасичених кислот. EPA/DHA не еквівалентні конкретному медіатору з визначеною тканинною концентрацією. Різноманітне харчування також не є доведеним дозовим протоколом зміни чотирьох програм. Потрібні клінічні наслідки й контроль супутнього лікування.
Одноцентровий подвійний сліпий рандомізований пілот включив 40 пацієнтів із рецидивно-ремітуючим склерозом: холекальциферол 10 400 або 800 міжнародних одиниць щодня шість місяців. Первинні завдання — безпека й імунологія. Висока доза зменшувала IL-17 CD4+ і змінювала пам’ять. По одному рецидиву в групі; потужність для клінічної профілактики недостатня.
Не випливають універсальні відсотки Treg чи «імунний» цільовий 25(OH)D. Дослідна доза не загальна рекомендація. Переносимість малої вибірки не виключає гіперкальціємію та інші проблеми за інших умов.
Подвійне сліпе D-Lay MS рандомізувало 316 учасників із недавнім клінічно ізольованим синдромом, типовим для склерозу: холекальциферол перорально 100 000 міжнародних одиниць кожні два тижні або плацебо. До 24 місяців; первинний аналіз 303, що отримали дозу. Комбінована первинна точка — рецидив та/або активність MRI — 60,3% проти 74,1%, відношення ризиків 0,66, 95% інтервал 0,50–0,87.
Ефект переважно підтримали MRI; окремі клінічні вторинні наслідки не дали переконливої переваги. Раннє демієлінізувальне явище не дорівнює всім формам склерозу й не доводить причинної нормалізації Th17/Treg. Інтерес зростає, але не замінює обговорення базисної терапії зі спеціалістом.
Два багатоцентрові подвійні сліпі EPIC з плацебо оцінювали 363 і 375 пацієнтів у ремісії. Вільні омега-3 кислоти 4 г/добу або плацебо до 52 тижнів EPIC-1 і 58 EPIC-2. Первинний наслідок — рецидив; річні частоти 31,6% проти 35,7% і 47,8% проти 48,8%, без значущої переваги.
Форма, правила супутнього лікування й стадії обмежують інші показання. Негативний результат не приховують розповіддю про резолвіни чи цитокіни. Клінічна оцінка потрібна навіть правдоподібному механізму.
Цитометрія поєднує поверхневі й внутрішні ознаки. Важливі виділення популяцій, життєздатність, обробка, стимул і панель. Відсотки та абсолютні числа відповідають різним питанням. Цитокін після стимуляції показує потенціал у цих умовах, не постійну секрецію.
Кров не повторює слизову, шкіру, синовію або пухлину. Зміни Th17 можуть означати міграцію, знаменник чи препарат, не зникнення патогенності. FOXP3, CD25, CD127 і TSDR взаємодоповнюють; жоден не визначає всю супресію. Без стандартизації й валідації Th17/Treg не є універсальним тестом.
Рішення потребують діагнозу, активності, ушкодження, інфекцій, ліків і валідованих наслідків. Харчування, дефіцити та переносимість оцінюють у контексті. Корекція дефіциту й вибір таргетного препарату різні; нормалізація маркера не гарантує жодного.
Механістика перевіряє зміну клітинної програми сигналом у заданій системі. Спостереження показує зв’язок, часто без напрямку. Рандомізація оцінює конкретне втручання й популяцію за первинним наслідком. Рівні доповнюються, не замінюються.
Слід простежити рецептор і фермент, функцію, тканинний результат, клініку й межі. Зберігають негативні дані й розділяють задану первинну точку, пізні сигнали та підгрупи. Так можна описати керування відповіддю без обіцянки універсального «балансу».
Ні. Метод, тканина, хвороба й стан змінюють значення.
Ні. Звичайні активовані людські клітини можуть тимчасово його експресувати; потрібні інші ознаки й функція.
Ні. Маркери не замінюють клінічних наслідків; негативні дані слід враховувати.