IgA secretora (sIgA): transcitosis por el receptor de inmunoglobulinas poliméricas (pIgR), exclusión inmunitaria de patógenos y simbiosis con la microbiota comensal
Cómo se ensambla la IgA secretora y cruza el epitelio, cómo puede limitar patógenos y favorecer a algunos comensales, y por qué la sIgA fecal aislada no es diagnóstico ni objetivo terapéutico.
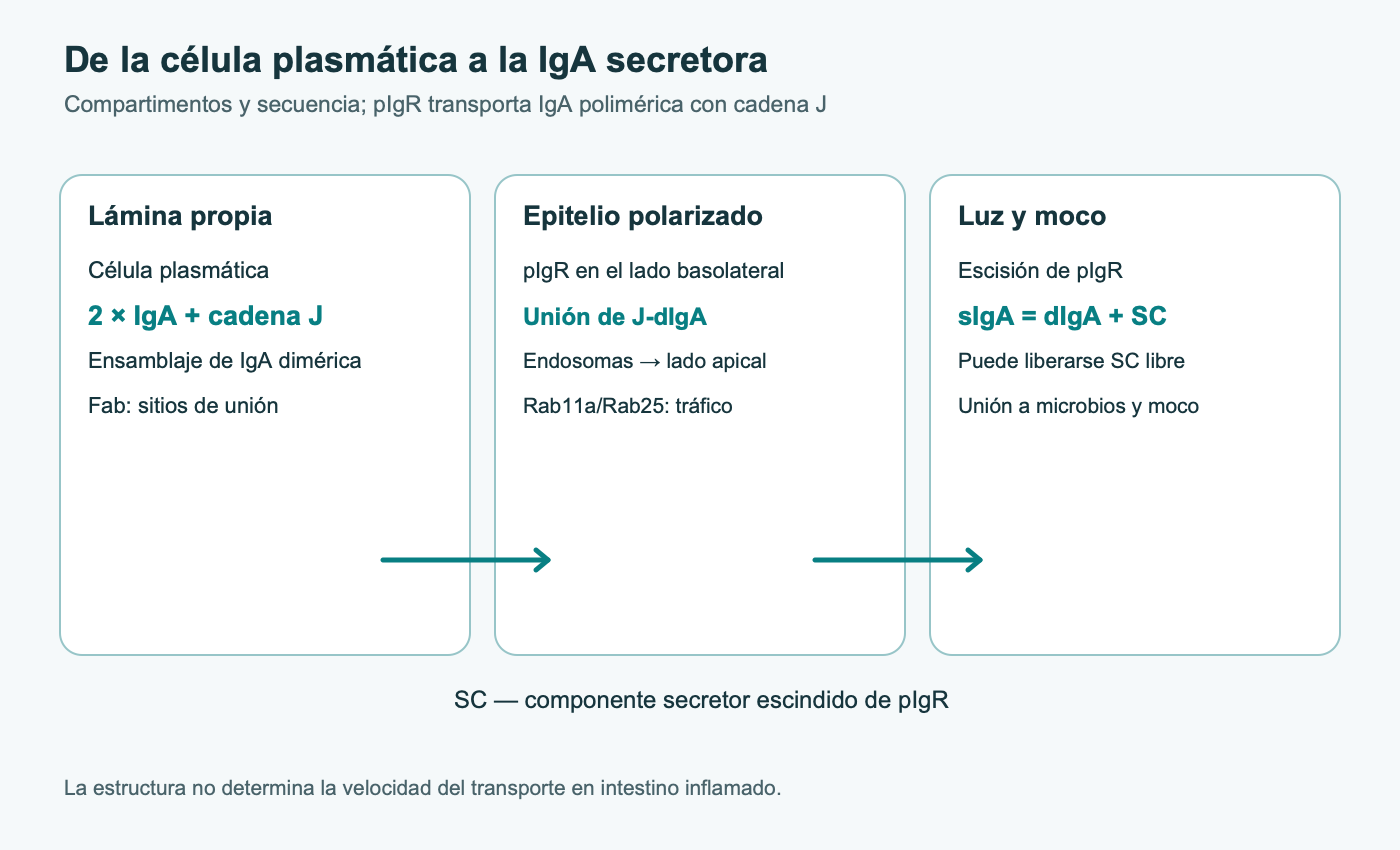
La inmunoglobulina A secretora (sIgA) conecta el trabajo de las células plasmáticas, el epitelio intestinal y la microbiota luminal. En la lámina propia se produce sobre todo IgA polimérica; el receptor epitelial pIgR la transporta hasta la superficie apical y, al escindirse, deja unido a la molécula el componente secretor. El complejo resultante se une a microorganismos y sus productos sin iniciar necesariamente inflamación. La sIgA no solo excluye patógenos: algunos comensales usan la IgA para mantener una ubicación estable en el moco. Una concentración de sIgA en heces o saliva, por sí sola, no describe todo el sistema ni demuestra que se necesite un suplemento para «reforzar las defensas».
1. Componentes de la IgA secretora
Un monómero de IgA contiene dos cadenas pesadas α y dos ligeras, como otros anticuerpos, pero el complejo secretor suele incluir dos monómeros. Sus regiones Fc se asocian con ayuda de la cadena J y en el exterior queda el componente secretor (SC), la porción extracelular escindida del pIgR. Un dímero tiene hasta cuatro sitios Fab de reconocimiento. La polimerización aporta alta avidez por epítopos bacterianos repetidos aunque cada Fab se una al antígeno con afinidad moderada. La IgM secretora también puede atravesar el pIgR gracias a la cadena J; la IgA sérica monomérica no es la misma molécula que la sIgA luminal.
En humanos existen las subclases IgA1 e IgA2. La bisagra más larga y O-glicosilada de IgA1 aporta flexibilidad a Fab, pero puede ser blanco de algunas proteasas bacterianas IgA1. La bisagra más corta de IgA2 ofrece mayor resistencia a esas proteasas concretas, no a todas las enzimas intestinales. Las proporciones entre subclases cambian entre suero, secreciones y regiones intestinales y dependen del método de muestreo. La organización de los enlaces disulfuro de IgA2 también varía, de modo que una sola figura no representa todas las moléculas.
La cadena J, codificada por JCHAIN, se produce en células plasmáticas que secretan IgA e IgM. Dirige el ensamblaje de las colas Fc en un complejo asimétrico con enlaces disulfuro entre cadenas. Las estructuras de criomicroscopía electrónica de Kumar y colaboradores y de Wang y colaboradores muestran que la cadena J es más que una «grapa»: determina la geometría del núcleo Fc polimérico y la superficie que reconoce pIgR. Estas estructuras explican cómo se ensamblan IgA dimérica y formas más organizadas, pero una estructura no indica la velocidad de secreción en un intestino inflamado vivo. Sin verificar estructura y numeración, no deben presentarse listas de parejas Cys de un manuscrito anterior como mapa universal de la sIgA humana.
El ensamblaje covalente ocurre antes del contacto con el epitelio, en el aparato secretor de la célula plasmática. La oxidación de los tioles de cisteína forma puentes disulfuro (2 R–SH → R–S–S–R); el plegamiento correcto de las colas de las cadenas pesadas y de la cadena J determina si el receptor reconoce el complejo. Detectar JCHAIN en el transcriptoma de una biopsia no revela cuántas moléculas maduras de dIgA hay: hacen falta mediciones de proteína y de polímero secretado. Al describir la estructura conviene distinguir el principio estable —un núcleo Fc asimétrico ensamblado por la cadena J— de los números de residuos, que varían según se cuente el péptido señal, la subclase y la construcción recombinante.
La región extracelular de pIgR contiene cinco dominios tipo inmunoglobulina, D1–D5. D1 inicia el reconocimiento de la inmunoglobulina polimérica con cadena J; los otros dominios rodean el complejo. Un enlace disulfuro entre SC y algunas moléculas de IgA estabiliza el complejo, pero la proporción de formas covalentes y no covalentes depende del material biológico y del ensayo. Tras la escisión apical, el ectodominio de pIgR permanece sobre el anticuerpo como SC. Parte del pIgR se transporta sin IgA unida y libera SC libre, que también puede interactuar con superficies microbianas.
Los glicanos de IgA y SC forman parte funcional de la molécula. Los N-glicanos de cadenas pesadas y SC, los O-glicanos de la bisagra de IgA1 y su fucosilación y sialilación generan una superficie heterogénea. Puede modificar la estabilidad frente a proteólisis, las interacciones con mucina y lectinas microbianas, y actuar como señuelo para adhesinas. La glicosilación cambia según la célula productora y el estado tisular. Es tan incorrecto afirmar que todo patógeno se une a cualquier sIgA mediante SC como suponer que solo Fab determina el contacto. Para un microbio concreto hay que comparar el anticuerpo intacto, la especificidad Fab y las variantes de glicosilación.
En algunas condiciones, SC aumenta la estabilidad de IgA en las secreciones, pero no la hace indestructible. Las proteasas bacterianas, el pH, las enzimas digestivas y el tiempo de tránsito modifican la supervivencia del anticuerpo. Un único estudio estructural no permite concluir que la molécula dure «decenas de horas» en cada región intestinal y con cualquier dosis.
Las células plasmáticas de la lámina propia liberan dIgA con cadena J por debajo del epitelio. La célula epitelial sintetiza pIgR, lo procesa en el retículo endoplásmico y el Golgi, y lo sitúa en la membrana basolateral. El receptor une dIgA o IgM polimérica y luego se internaliza. Las señales de clasificación de la cola citoplasmática de pIgR, adaptadores, clatrina y proteínas endosómicas regulan el tráfico. El complejo pasa de un endosoma basolateral temprano por compartimentos de reciclaje hasta la membrana apical. Rab11a y Rab25 participan en la clasificación y entrega dirigida en células polarizadas estudiadas, pero ninguna GTPasa es el «motor» universal de toda la ruta.
En el lado apical, la porción extracelular de pIgR se libera por proteólisis junto con dIgA como sIgA; algunos receptores sin carga producen SC libre. Por eso la sIgA luminal depende al menos del número de células plasmáticas, la síntesis de dIgA, la expresión y polaridad de pIgR, el tráfico vesicular, la proteólisis y la dilución de las secreciones. Un aumento de ARNm de PIGR no garantiza más transporte funcional, y una concentración baja en heces diluidas no demuestra producción insuficiente.
La dirección importa: pIgR está en el epitelio y el anticuerpo llega desde el tejido. Mezclar los compartimentos apical y basolateral en un cultivo puede hacer que una fuga pasiva parezca transcitosis. Un modelo más sólido usa un monocapa polarizado, añade dIgA por abajo, mide sIgA y SC arriba y comprueba la integridad de las uniones junto con el bloqueo o la modificación genética de pIgR. Si el monocapa está dañado, el anticuerpo puede pasar entre células y la aparición de IgA al otro lado ya no demuestra transporte activo. La colocalización con Rab11a indica una ruta, no mide cuantitativamente su velocidad.
Afirmar que existe una constante de unión de pIgR «estrictamente fija» para cada dIgA induce a error: la afinidad depende de si el ensayo usa D1 o SC completo, de la valencia, los glicanos y las condiciones. El receptor favorece las formas poliméricas con cadena J, pero esto no demuestra que no haya ningún otro contacto débil. Tampoco se ha establecido un único sitio apical de escisión y una sola proteasa para todo epitelio. La unión estructural, el tráfico y la secreción son resultados experimentales distintos.
3. Cómo los linfocitos B se convierten en fuente de IgA intestinal
Las placas de Peyer y los folículos linfoides aislados son sitios de inducción de respuestas. Las células M del epitelio asociado a folículos y las células presentadoras de antígeno transportan y presentan partes de antígenos luminales. Tras activarse, los linfocitos B y plasmablastos migran a la lámina propia, lugar efector de secreción. La región intestinal, edad, dieta, infecciones y exposiciones antigénicas previas cambian la contribución de cada vía. La cifra repetida de que «el 70 % de todos los linfocitos del cuerpo está en GALT» no es necesaria para explicar el mecanismo y depende de cómo se defina el tejido.
En una respuesta dependiente de linfocitos T, CD40 del linfocito B interactúa con CD40L del linfocito T folicular colaborador; IL-21 y otras señales locales sostienen centros germinales, hipermutación somática y selección clonal. La especificidad antigénica importa para neutralizar toxinas y patógenos concretos. En vías independientes de T, células epiteliales, dendríticas y estromales pueden apoyar el cambio de clase a IgA mediante BAFF y APRIL, con una organización distinta de la ayuda T. Esto no implica que la mayor parte de la IgA humana proceda necesariamente de una única vía independiente de T ni que toda IgA de esa vía sea débil y polirreactiva. La distribución depende de especie, región, microbiota y antígeno.
El cambio de clase es una reorganización química del ADN, no un simple cambio de secreción proteica. TGF-β, a través de SMAD, favorece la transcripción de la región Cα. AID (AICDA) desamina citidinas de regiones switch transcritas: dC → dU. UNG elimina el uracilo, etapas de endonucleasa y reparación producen roturas, y la unión de extremos coloca VDJ junto a Cα. La activación de AID y la hipermutación somática se relacionan, pero ocurren en regiones distintas del locus de inmunoglobulina. IL-10, IL-21, BAFF/APRIL y ácido retinoico modifican el contexto; ninguna señal convierte por sí sola cualquier aumento de IgA fecal en protección de calidad.
El ácido retinoico, producido localmente a partir de vitamina A, ayuda a programar el homing intestinal. La integrina α4β7 interactúa con MAdCAM-1 endotelial; CCR9/CCL25 es especialmente importante en intestino delgado y CCR10/CCL28 participa en la distribución a otras mucosas y regiones intestinales. Tras salir de la sangre, los plasmablastos maduran a células secretoras de IgA. El eje de homing es más complejo que «vitamina A → IgA»: la deficiencia lo altera, pero no se ha demostrado que dosis altas adicionales mejoren universalmente la protección clínica en personas bien nutridas.
4. La exclusión inmunitaria no esteriliza la microbiota
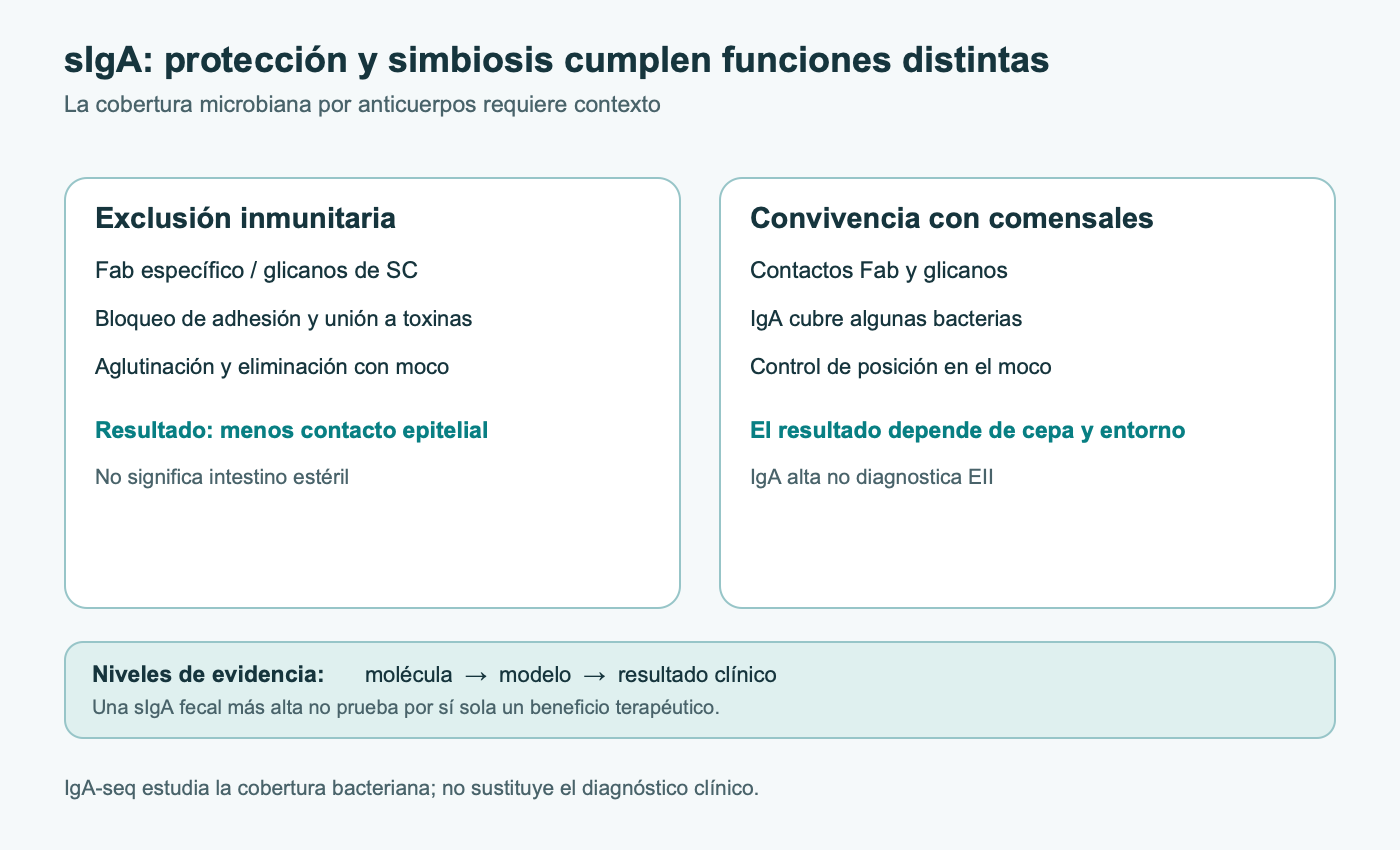
Fab puede bloquear una adhesina microbiana o el sitio de unión de una toxina a su receptor. La sIgA multivalente une epítopos repetidos en células vecinas y forma agregados; Moor y colaboradores también mostraron el «encadenamiento» de bacterias en división en un modelo definido. A los cúmulos les cuesta más alcanzar el epitelio y pueden salir con el moco y el flujo intestinal. Los glicanos de SC e IgA pueden retener otros microbios en el entorno mucoso. Sin embargo, la organización, esterilidad y renovación del moco interno y externo difieren entre intestino delgado y grueso y cambian con la inflamación. La sIgA limita el contacto no deseado, pero no destruye todas las bacterias cubiertas.
Los anticuerpos contra toxina colérica pueden impedir que su subunidad B se una a GM1; el efecto frente a otras toxinas depende del epítopo y de la concentración local. Reconocer LPS no es lo mismo que detoxificar químicamente el lípido A. La sIgA puede retener estructuras bacterianas en la luz y reducir su acceso a tejido; la desfosforilación de LPS es otra reacción, por ejemplo mediante fosfatasa alcalina intestinal. Es excesivo afirmar que cualquier sIgA elimina por completo la señalización LBP/CD14/TLR4.
La neutralización intracelular durante la transcitosis se ha demostrado con ciertas IgA específicas y modelos virales, incluido el rotavirus. No demuestra que todos los virus mencionados en el manuscrito anterior se repliquen en un solo compartimento endosómico y se expulsen por esa ruta. El antígeno unido a dIgA en el lado de la lámina propia también puede transportarse hacia la luz, mecanismo denominado excreción inmunitaria. Su importancia depende del acceso del anticuerpo al antígeno y de la integridad epitelial; no es una bomba que elimine de forma garantizada cualquier alérgeno de la sangre.
La IgA suele activar menos que IgG la vía clásica del complemento mediante C1q, lo cual es adecuado para una mucosa colonizada de forma continua. Pero «no inflamatoria» no significa sin funciones efectoras. FcαRI/CD89 mieloide se encuentra sobre todo del lado tisular de la barrera. Los complejos monoméricos y multivalentes de IgA pueden organizar de forma distinta las señales ITAM asociadas al receptor: en algunos modelos, una activación débil recluta SHP-1 y limita inflamación; el entrecruzamiento intenso activa Syk y células efectoras. Es un proceso distinto de la exclusión luminal y cobra relevancia si los complejos inmunes penetran en tejido.
Unirse al antígeno y neutralizarlo funcionalmente también son cosas distintas. ELISA confirma el contacto con un antígeno purificado, no el bloqueo de la infección en epitelio vivo. Para una toxina hay que medir si el anticuerpo impide la unión al receptor y la acción tóxica; para bacterias, adhesión, invasión y propagación; para virus, infectividad en la fase elegida del ciclo. La alta avidez por LPS purificado no equivale a desactivar TLR4 cuando el complejo alcanza tejido. Distintas infecciones pueden requerir especificidades Fab distintas aunque compartan la ruta de transporte.
5. Cobertura de comensales: marcador de contacto, no etiqueta de «patógeno»
La cobertura bacteriana por IgA se mide por citometría de flujo; después se separan fracciones y se caracteriza su composición (IgA-seq). Palm y colaboradores observaron que bacterias con alta cobertura de IgA, aisladas de personas con enfermedad inflamatoria intestinal, aumentaban la susceptibilidad a colitis al transferirse a ratones libres de gérmenes. Es un experimento funcional sólido, pero no una regla diagnóstica que declare «culpable» a todo taxón IgA-high en cada paciente. El resultado depende del estado del huésped, mezcla microbiana, método de clasificación y modelo. Una cobertura alta puede reflejar control inmunitario activo, proximidad al moco o exposición de antígenos durante la inflamación, no virulencia uniforme de todos los miembros de un taxón.
Bunker y colaboradores describieron IgA polirreactiva que limita patobiontes, mientras que Donaldson y colaboradores mostraron que algunos miembros de la microbiota usan IgA para colonizar la mucosa. Así, «menos IgA en bacterias» no siempre es mejor y «más» no siempre indica enfermedad. La asociación puede depender del reconocimiento Fab de antígenos de superficie, glicanos de SC, crecimiento bacteriano y propiedades del moco. No se puede determinar la contribución de cada mecanismo para Bacteroides o Akkermansia sin estudiar una cepa y un anticuerpo definidos. La afirmación general del manuscrito previo de que IgA suprime flagelina, invasinas y síntesis de endotoxinas en todos los comensales citados no se apoya en una sola serie experimental.
Retener un microbio en el moco externo no es igual a crecimiento descontrolado de un biofilm denso. En el colon sano, los microbios interactúan con la capa externa de MUC2, pero la estructura de la capa interna varía entre especies y se altera en colitis. La proporción de bacterias cubiertas en las heces no describe su distribución espacial junto a la pared intestinal. La pregunta funcional es si un anticuerpo concreto reduce invasión, inflamación patológica o propagación microbiana en una comunidad dada.
6. Deficiencia de IgA, inflamación y enfermedad: preguntas clínicas distintas
La deficiencia selectiva de IgA se define por una IgA sérica persistentemente baja, con IgG e IgM normales y edad adecuada; un criterio común es menos de 0,07 g/L después de los cuatro años. El diagnóstico requiere contexto clínico y excluir causas secundarias. No se establece con un resultado fecal aislado de sIgA. Muchas personas con este fenotipo no tienen síntomas graves; algunas presentan infecciones respiratorias o digestivas, autoinmunidad o alergias. La IgM secretora con cadena J puede compensar mediante pIgR, aunque esto varía entre pacientes. Variantes HLA y de genes reguladores de linfocitos B predisponen, pero un defecto de TACI no describe a todas las personas. Si se sospecha celiaquía con déficit de IgA, son importantes pruebas que no dependan solo de IgA. Algunas personas pueden reaccionar a componentes sanguíneos, pero no es inevitable una anafilaxia en todos.
En la enfermedad inflamatoria intestinal cambian simultáneamente la masa epitelial, expresión de pIgR, composición y flujo de anticuerpos, permeabilidad y carga microbiana. Las citocinas pueden inducir PIGR en algunas condiciones; una lesión epitelial grave puede reducir el transporte efectivo en otras. No es generalizable a colitis ulcerosa y enfermedad de Crohn afirmar que la inflamación crónica siempre reduce pIgR un 60–80 % y casi detiene la sIgA. La composición celular y el sitio de la biopsia influyen mucho en el ARNm. Una mayor cobertura de bacterias por IgA puede coexistir con una barrera dañada. Los estudios mecanísticos necesitan medidas pareadas de tejido, luz intestinal y actividad clínica, no un solo marcador.
La IgA ayuda a limitar el contacto microbiano, pero la falta de sIgA no es causa necesaria ni suficiente del sobrecrecimiento bacteriano del intestino delgado (SIBO). La motilidad, anatomía, acidez, medicamentos, bilis y dieta influyen en el crecimiento bacteriano. El recuento de aspirados y las pruebas de aliento dependen del método; no cabe declarar un umbral universal de UFC y deducir «endotoxemia sistémica» de una IgA fecal baja. La translocación bacteriana a ganglios mesentéricos es otro fenómeno, con evidencia distinta, especialmente en modelos de lesión grave.
Interpretar sIgA exige considerar la matriz de la muestra. Saliva, aspirado duodenal, heces y biopsia tisular representan órganos, tiempos de tránsito y métodos de dilución distintos. La diarrea acuosa y el exudado inflamatorio cambian la concentración por gramo incluso si la secreción no varía. La IgA total no revela especificidad antigénica, polimerización, composición de SC o unión a una cepa concreta. Para comparar en el tiempo se necesita el mismo método de laboratorio y considerar infecciones, medicamentos y hora de toma. Ante infecciones graves recurrentes, el profesional evalúa también otras inmunoglobulinas y respuestas funcionales; un resultado comercial de «sIgA baja» no debe sustituirlo.
La nefropatía por IgA implica IgA1 deficiente en galactosa, autoanticuerpos frente a su bisagra O-glicosilada alterada y complejos circulantes que se depositan en el mesangio. Es una enfermedad sistémica con varios pasos; no se explica por una sIgA fecal baja ni se atribuye automáticamente a un homing incorrecto de células plasmáticas intestinales. Aumentar sIgA total con suplementos no es un tratamiento establecido. Las asociaciones entre estrés, sueño, dieta y medidas inmunitarias también requieren considerar momento, salud basal y tipo de muestra. No están demostradas como regla clínica las afirmaciones de que el cortisol suprima siempre PIGR de forma directa y reduzca la secreción un 50–70 % en todas las personas.
Medición
Qué puede indicar
Qué no demuestra
IgA, IgG e IgM séricas
Ayudan a evaluar el fenotipo sistémico de inmunoglobulinas
No miden por separado la velocidad del transporte por pIgR
sIgA fecal o en secreciones
Cantidad en una muestra concreta
No define un diagnóstico universal de «barrera débil»
ARNm de PIGR o tinción tisular
Expresión en un sitio y momento elegidos
No garantiza transcitosis completa
IgA-seq
Cobertura y composición de bacterias clasificadas
No demuestra causalidad de cada taxón en una persona
Infecciones, endoscopia, evolución
Resultados relevantes para el paciente
No identifica automáticamente qué etapa del eje sIgA cambió
7. Alimentación, preparados microbianos y anticuerpos pasivos
La fermentación de fibra produce acetato, propionato y butirato. Estos ácidos grasos de cadena corta pueden actuar por FFAR2/FFAR3 y HCAR2, el metabolismo energético y las histona desacetilasas. En experimentos celulares y en ratones, el acetato reforzó respuestas IgA frente a microbiota y el butirato influyó en la generación de IgA mucosa; por separado se estudió la expresión de pIgR en células epiteliales HT-29. El efecto de un ácido sobre células B y el de una mezcla fermentativa sobre el epitelio son experimentos diferentes. Estos trabajos no establecen un aumento fijo de PIGR de 2,5–4 veces ni una dosis de inulina para tratar déficit de IgA. La respuesta depende de microbiota de partida, tolerancia a fibra, lugar de fermentación y enfermedad.
Los resultados de probióticos también dependen de cepa y desenlace. Buts y colaboradores observaron mayor secreción de sIgA y SC en intestino delgado de crías de rata tras Saccharomyces boulardii; no fue un ensayo controlado con placebo en adultos con EII y no respalda prometer un aumento de 40–65 % de sIgA fecal humana tras 7–10 días. Los estudios de Lactobacillus rhamnosus GG en niños con diarrea por rotavirus y en enfermedad de Crohn incluyeron poblaciones e indicadores inmunitarios distintos. Un aumento medido de anticuerpo debe distinguirse de una reducción de la enfermedad; no se combinan cepas diferentes en una sola «dosis de sIgA». La seguridad de preparados vivos requiere especial atención en personas inmunodeprimidas. Véase el artículo sobre seguridad de los probióticos.
La vitamina A y su metabolito ácido retinoico participan en el homing y la maduración de la respuesta IgA; la deficiencia nutricional puede perjudicar la inmunidad mucosa. La vitamina D y el zinc afectan a muchas células y procesos de barrera. Pero no tener déficit no significa que dosis altas mejoren la protección frente a infecciones. No deben convertirse en recomendaciones universales las afirmaciones de un VDRE humano obligatorio en PIGR, dependencia absoluta de cada plasmablasto de un receptor o caída «superior al 80 %» de sIgA intestinal por déficit de vitamina A. Corregir una deficiencia diagnosticada y tratar inmunodeficiencia son cuestiones distintas.
El calostro bovino contiene principalmente inmunoglobulinas de vaca, sobre todo IgG; la composición depende del tiempo tras el parto, procesamiento e inmunización animal. No es dIgA humana producida en la lámina propia y tomarlo por boca no corrige un déficit genético o celular de IgA. En dos ensayos doble ciego y controlados con placebo de Otto y colaboradores, 90 voluntarios sanos recibieron tabletas de calostro bovino hiperinmune, de vacas inmunizadas frente a cepas ETEC, antes de un desafío experimental con ETEC O78. Una pauta incluía 400 mg de proteína de calostro tres veces al día con tampón; los grupos comparadores diferían en dosis y tampón. Algunos grupos tuvieron alta protección frente a diarrea, pero se trató de un desafío controlado con una cepa y anticuerpos específicos. No prueba que el calostro corriente a cualquier dosis prevenga toda diarrea del viajero o trate EII. Los estudios de diarrea infantil por rotavirus también usaron material inmune específico y otro desenlace. La proteína alimentaria puede degradarse y causar reacciones adversas, por lo que estos resultados no respaldan una «terapia sustitutiva de sIgA» general.
8. Método y límites de esta revisión
Esta es una revisión narrativa de datos estructurales, celulares, animales y humanos limitados sobre sIgA intestinal. El 9 de octubre de 2026 se comprobaron directamente registros primarios relevantes para afirmaciones discutidas sobre estructura de IgA, efecto de S. boulardii y ensayos de calostro hiperinmune. También se compararon las muestras humanas originales y la transferencia de microbiota a ratones en el estudio de cobertura por IgA. No es una búsqueda sistemática exhaustiva, metaanálisis ni evaluación formal del riesgo de sesgo de todas las publicaciones citadas.
La estructura molecular explica un mecanismo posible; los modelos celulares y animales lo evalúan en condiciones definidas, y los ensayos humanos responden solo al desenlace clínico medido. Los estudios disponibles no establecen un umbral fecal universal de sIgA para diagnosticar «intestino permeable» ni muestran que elevar un resultado con suplementos mejore EII, SIBO o nefropatía por IgA. Cada resultado debe interpretarse junto con síntomas, edad, infecciones, tratamiento y método de recogida.
9. Conclusión
El eje «célula plasmática — dIgA con cadena J — pIgR epitelial — componente secretor — luz intestinal» explica por qué la defensa mucosa depende de varios compartimentos. La sIgA puede excluir patógenos, neutralizar ciertas toxinas y ayudar a regular dónde se encuentran los comensales, sin inflamación obligatoria. Cuando cambian microbiota y moco, esos mismos anticuerpos pueden marcar contacto activo; por sí solos no indican salud ni enfermedad. La interpretación clínica es más fiable si se evalúan por separado la inmunodeficiencia, la enfermedad inflamatoria y el desenlace de una intervención concreta, en vez de reducirlos a una sola cifra de sIgA.
Preguntas frecuentes
¿Qué es la IgA secretora?
Suele ser IgA polimérica que atravesó pIgR epitelial y conservó su componente secretor extracelular escindido. Actúa en secreciones mucosas.
¿En qué se diferencia de la IgA sérica?
La IgA sérica suele ser monomérica; la sIgA suele incluir cadena J y componente secretor. Sus concentraciones y significado clínico no son intercambiables.
¿Una sIgA fecal baja demuestra inmunodeficiencia?
No. La deficiencia selectiva se evalúa con IgA, IgG e IgM séricas, edad y causas posibles. El resultado fecal depende de recogida, dilución, tránsito e inflamación.
¿Por qué la IgA cubre bacterias beneficiosas?
La cobertura puede limitar su acceso al epitelio y, en algunos sistemas, apoyar la colonización mucosa. No necesariamente las mata ni indica patogenicidad.
¿Un probiótico o la fibra puede aumentar sIgA?
Cepas y metabolitos concretos modificaron medidas inmunitarias en estudios celulares, animales o humanos limitados. No hay dosis universal para tratar un resultado fecal bajo.
¿El calostro bovino sustituye la sIgA humana?
No. Los ensayos de calostro hiperinmune específico frente a ETEC estudiaron anticuerpos pasivos en un desafío controlado; el calostro común no corrige el déficit humano de IgA.
¿IgA-seq diagnostica EII?
Ayuda a estudiar la interacción inmunidad-microbiota; no sustituye el diagnóstico clínico ni identifica automáticamente la bacteria causal en una persona.