Huperzina A: acetilcolinesterasa y límites de neuroprotección
Análisis de la inhibición reversible de AChE, farmacocinética, NMDA, mitocondrias, Nrf2 y APP. Se distingue la evidencia clínica en demencia de los modelos celulares y animales, con riesgos, interacciones y evaluación de las quejas de memoria.
La huperzina A es un alcaloide farmacológicamente activo que inhibe de forma reversible la acetilcolinesterasa. Este mecanismo está mucho mejor establecido que su capacidad para proteger el cerebro humano frente a la neurodegeneración. En cultivos celulares y animales se han descrito cambios en la señalización del calcio, el metabolismo mitocondrial, la respuesta antioxidante y el procesamiento de la proteína precursora del amiloide. Estos resultados no pueden sumarse para prometer un «escudo neuroprotector» universal: cada efecto depende del modelo, la concentración, la vía de administración y el desenlace clínico.
El interés por esta sustancia resulta comprensible en la enfermedad de Alzheimer. Las proyecciones colinérgicas del prosencéfalo basal, incluido el núcleo basal de Meynert, intervienen en la función cortical y la memoria; su deterioro reduce la disponibilidad de acetilcolina. Al ralentizar la degradación del neurotransmisor restante, un inhibidor puede reforzar la transmisión en sinapsis que siguen funcionando. No repone automáticamente las neuronas perdidas ni corrige todas las causas del deterioro cognitivo. Por eso deben diferenciarse el alivio sintomático, los cambios en marcadores celulares y la ralentización de la enfermedad.
La molécula y su origen vegetal
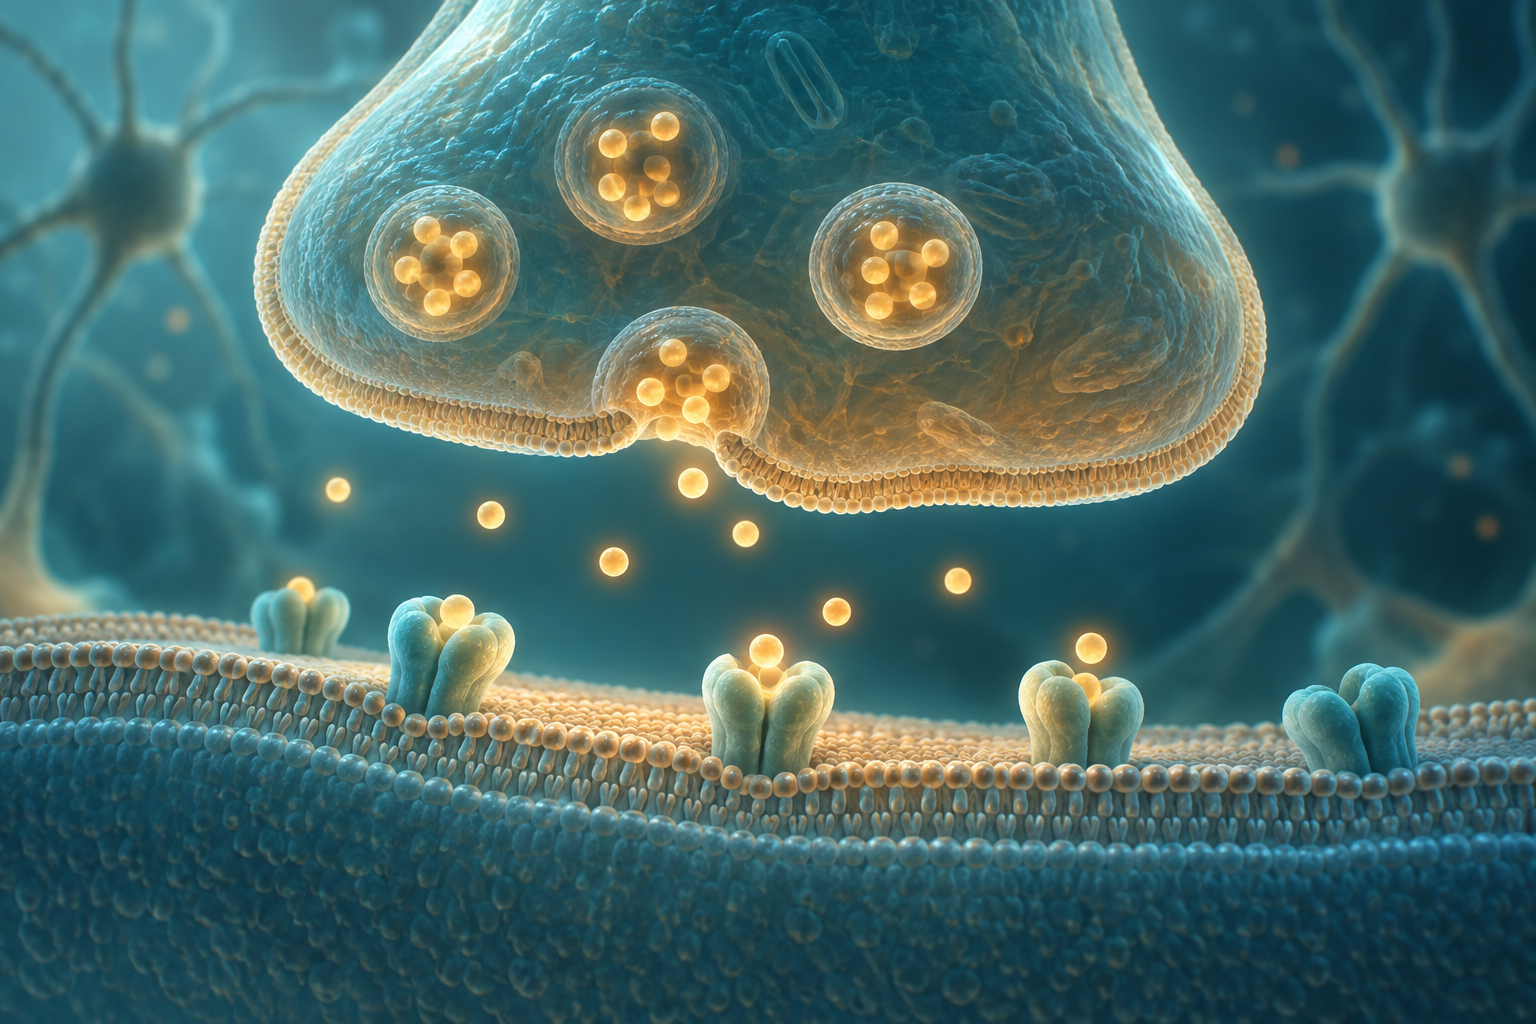
La huperzina A se aisló de Huperzia serrata, una licófita conocida en la tradición china como Qian Ceng Ta. Es un alcaloide sesquiterpénico de fórmula C₁₅H₁₈N₂O y masa molar aproximada de 242,32 g/mol. Su esqueleto rígido con puentes contiene un fragmento de piridona, un grupo amino primario, dos centros estereogénicos y un doble enlace exocíclico de geometría definida. La ilustración debe utilizar una fórmula estructural real: una cadena de cuadros arbitrarios no representa su estructura ni su estereoquímica.
El enantiómero natural (−) presenta mayor actividad en varios ensayos de colinesterasas, pero el enantiómero (+) no es completamente inactivo. La diferencia depende de la enzima y de las condiciones experimentales, por lo que no cabe asignarles constantes «humanas» universales a partir de otra especie. Tampoco son intercambiables el extracto vegetal, el alcaloide purificado y un suplemento con múltiples ingredientes. El extracto puede contener otros inhibidores de colinesterasas, y la cantidad real del alcaloide debe medirse por separado.
Arquitectura de la acetilcolinesterasa
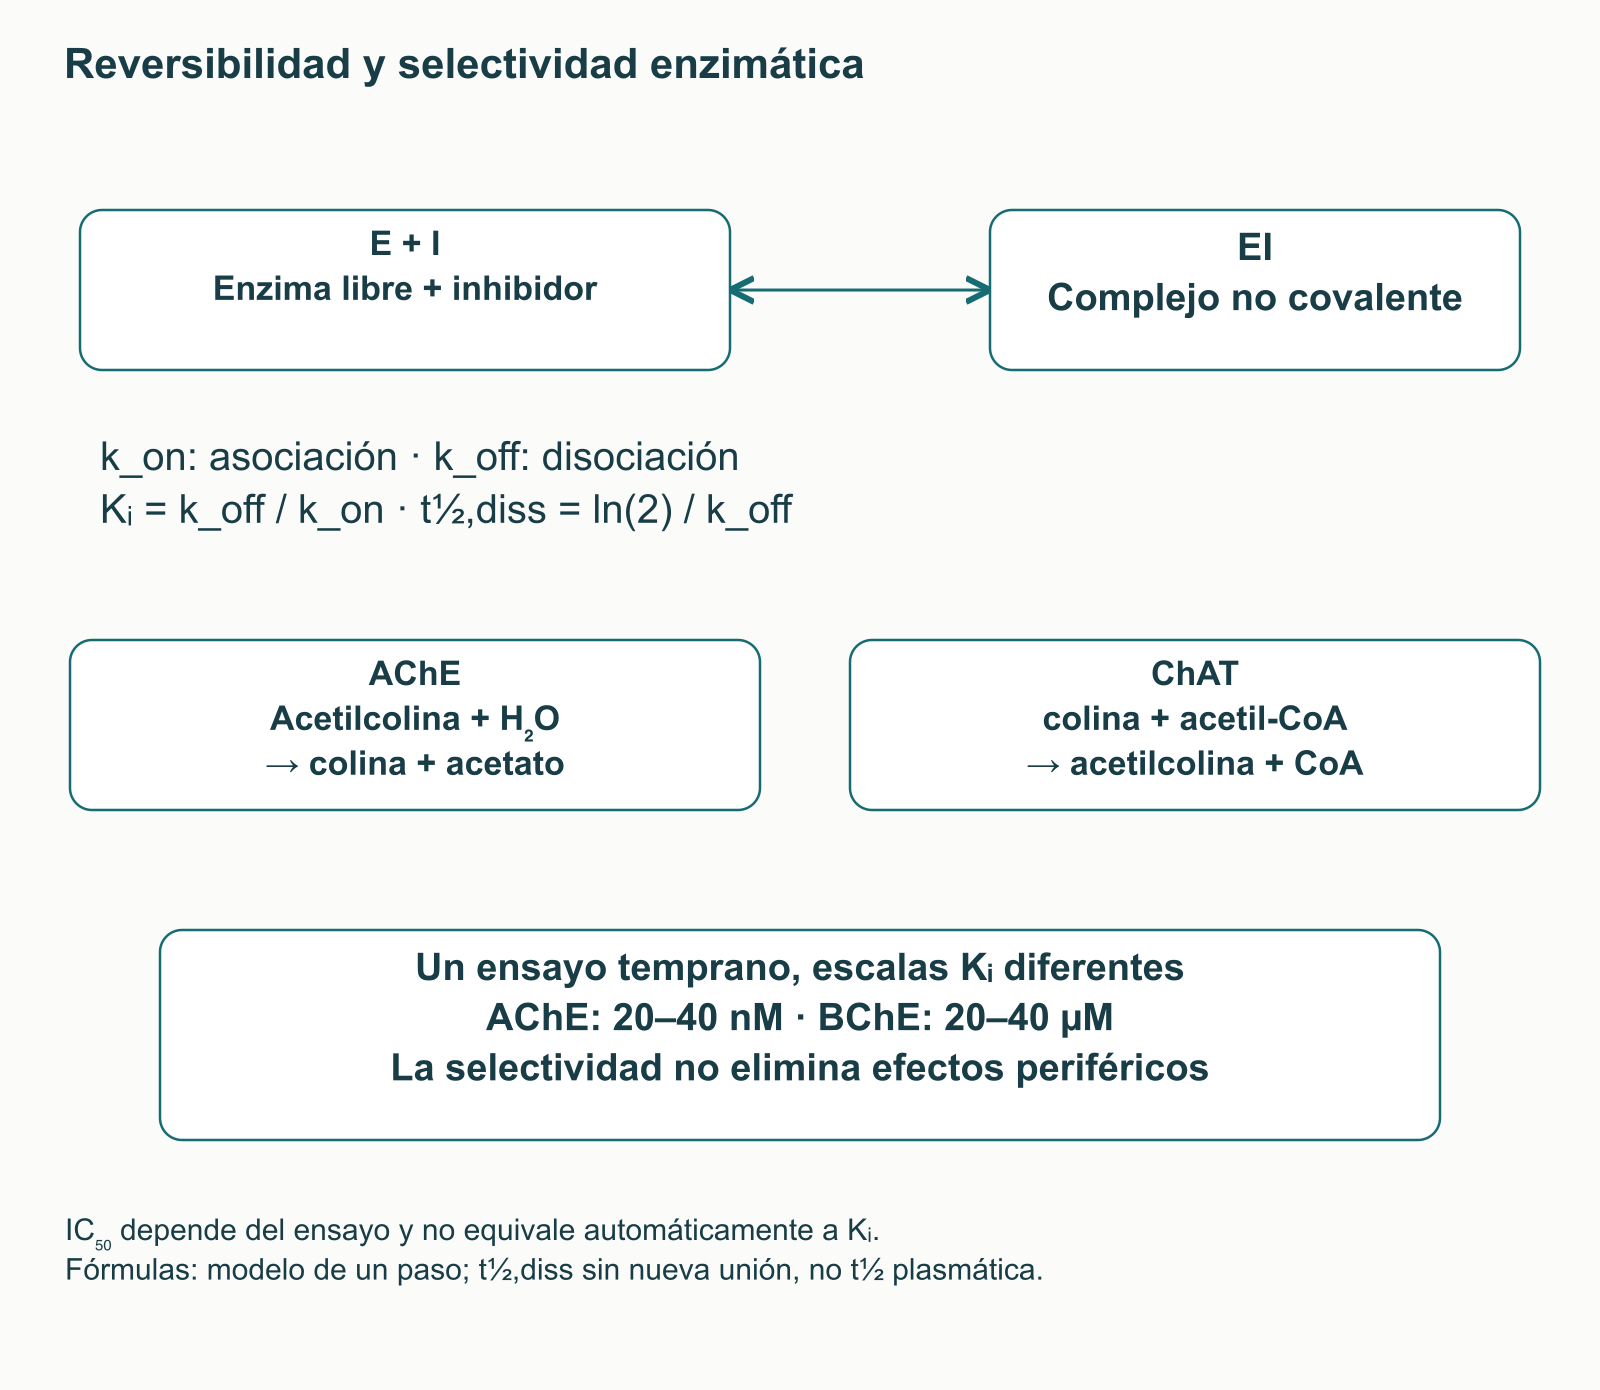
La acetilcolinesterasa, o AChE, hidroliza la acetilcolina para formar colina y acetato. Esta reacción termina la acción del neurotransmisor, mientras que la colina que vuelve a la terminación nerviosa puede reutilizarse para sintetizarlo. La colina acetiltransferasa transfiere a la colina un grupo acetilo del acetil-CoA. La conservación de este ciclo de sustratos no implica que añadir colina mejore necesariamente el efecto clínico de la huperzina.
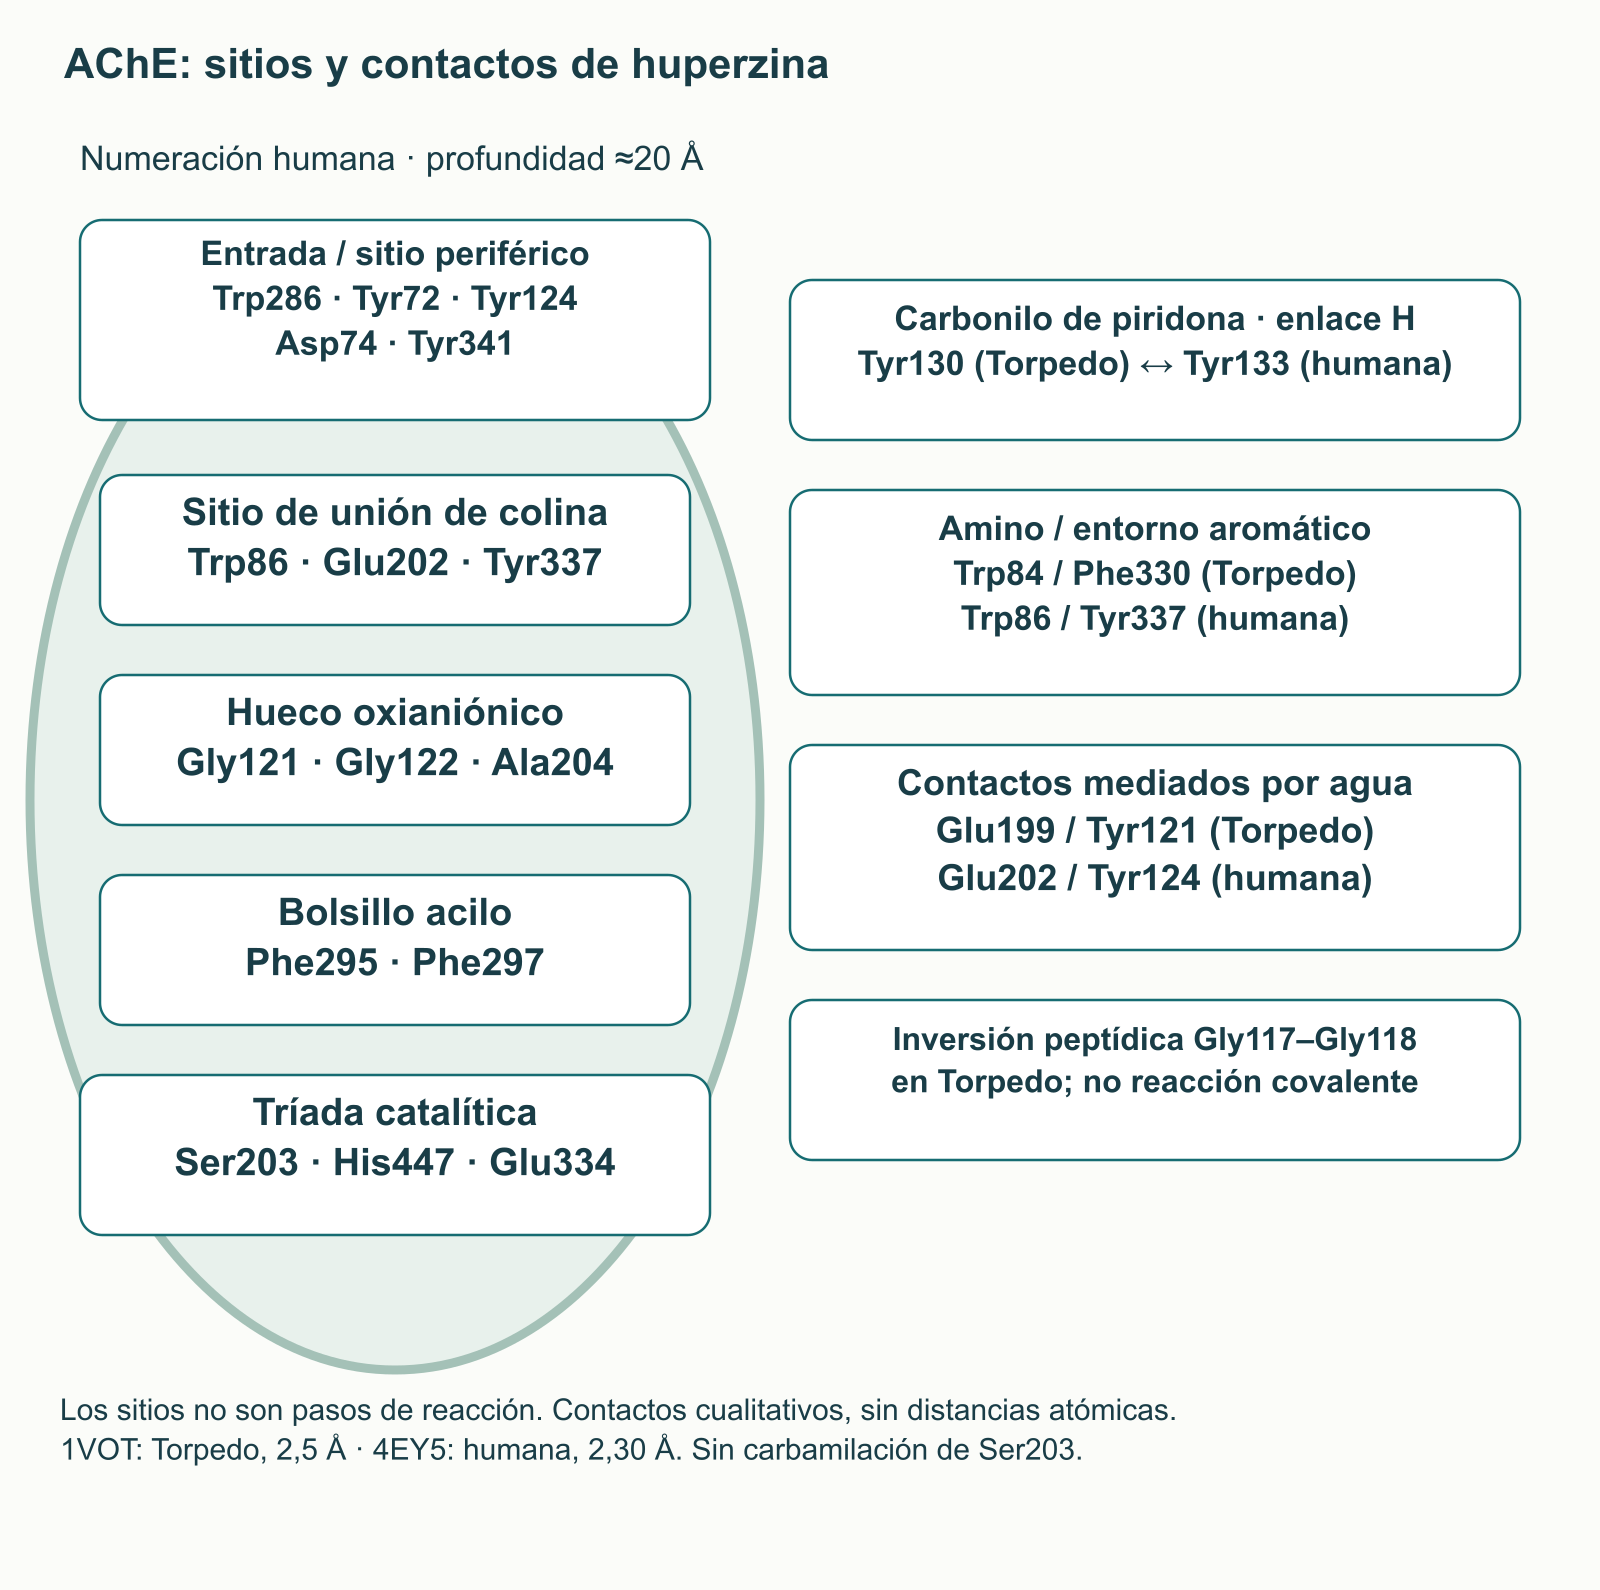
El centro activo de AChE se encuentra en el fondo de una cavidad estrecha de unos 20 Å de profundidad. En la enzima humana, Ser203, His447 y Glu334 forman la tríada catalítica. Trp86, Glu202 y Tyr337 participan en el reconocimiento de la porción de colina; el hueco oxianiónico con Gly121, Gly122 y Ala204 estabiliza un intermediario, y Phe295 y Phe297 delimitan el bolsillo acilo. Cerca de la entrada se sitúa el sitio periférico con Trp286, Tyr72, Tyr124, Asp74 y Tyr341. El término histórico «aniónico» no significa que todo el reconocimiento dependa de residuos negativos: las interacciones aromáticas son importantes.
Estos sitios tienen funciones distintas y no son etapas consecutivas de una ruta metabólica. La butirilcolinesterasa, BChE, es otra enzima, no simplemente una forma periférica de AChE. Su bolsillo acilo más amplio se relaciona, entre otros rasgos, con Leu286 y Val288 en posiciones correspondientes a residuos aromáticos de AChE. Esto modifica sus sustratos e inhibidores, pero no convierte BChE en un sistema universal de desintoxicación.
Unión, reversibilidad y significado de las constantes
Las estructuras cristalinas confirman la unión no covalente de la huperzina en la zona profunda de la cavidad de AChE. Un complejo temprano con la enzima de Torpedo californica se estudió a 2,5 Å; después se obtuvo uno de la enzima humana a 2,30 Å. La numeración de residuos varía entre especies, y un mismo número no garantiza una posición equivalente. Por tanto, al describir contactos hay que identificar la enzima.
Destacan el contacto del carbonilo de la piridona con Tyr130 de Torpedo, correspondiente a Tyr133 humana, las interacciones del grupo amino protonado con el entorno aromático Trp84/Phe330 de Torpedo y la participación del agua. Las posiciones aromáticas humanas correspondientes son Trp86/Tyr337. La red de contactos mediados por agua incluye el entorno de Glu199 y Tyr121 de Torpedo, correspondientes a Glu202 y Tyr124 humanos. No debe sustituirse por un supuesto puente salino directo entre el amino y Glu202, ni dibujar el carbonilo como un sustrato ordinario del hueco oxianiónico. También se ha descrito una inversión del enlace peptídico Gly117–Gly118 en Torpedo. Es una reorganización de la proteína, no una unión covalente a Ser203.
El modelo mínimo es E + I ⇌ EI: E representa la enzima libre, I el inhibidor y EI el complejo. La constante de asociación k_on tiene unidades de concentración⁻¹·tiempo⁻¹, y k_off, de tiempo⁻¹. En un modelo sencillo de un paso, Kᵢ = k_off/k_on. Cuando se evita la nueva unión, el tiempo para reducir a la mitad la cantidad del complejo es t½,diss = ln(2)/k_off. Son relaciones moleculares, no una medida directa de cuánto dura el efecto de un comprimido.
IC₅₀ es la concentración que reduce la actividad a la mitad en un ensayo concreto. Depende del sustrato, la enzima, el tiempo de incubación y el método; no equivale automáticamente a Kᵢ. En la unión estrecha puede quedar ligada a la enzima una fracción considerable del inhibidor, de modo que la concentración libre difiere de la añadida. Un trabajo temprano con colinesterasas de mamíferos comunicó Kᵢ de aproximadamente 20–40 nM para AChE y 20–40 µM para BChE. Ilustra la selectividad de ese experimento, pero no establece valores universales en el cerebro humano.
Sustancia
Perfil químico y enzimático
Consideraciones al comparar
Huperzina A
Alcaloide sesquiterpénico; inhibición reversible no covalente, predominantemente de AChE en varios ensayos
La evidencia clínica y la calidad de suplementos difieren de los medicamentos autorizados; algunos mecanismos requieren concentraciones altas
Donepezilo
Derivado de piperidina; inhibición reversible no covalente de AChE
Una unión extensa en la cavidad no implica superioridad en todos los resultados; importan los ensayos y la tolerabilidad
Rivastigmina
Carbamato; carbamilación transitoria de AChE y BChE
La actividad se recupera mediante descarbamilación; la duración enzimática no se deduce solo de la semivida plasmática
Galantamina
Alcaloide; inhibición reversible de AChE
La modulación nicotínica descrita no predice automáticamente el beneficio clínico de las combinaciones
Tacrina
Derivado aminoacridínico; inhibidor reversible de colinesterasas
Fármaco históricamente importante con hepatotoxicidad relevante; compararlo no demuestra ausencia de ese riesgo en otras sustancias
Las IC₅₀ de experimentos no comparables no permiten clasificar la eficacia clínica de estos fármacos. La selectividad por AChE tampoco elimina las acciones periféricas: esta enzima interviene en la regulación autónoma y la transmisión neuromuscular. El refuerzo colinérgico puede afectar simultáneamente a cognición, digestión y ritmo cardíaco.
Absorción, barrera y eliminación
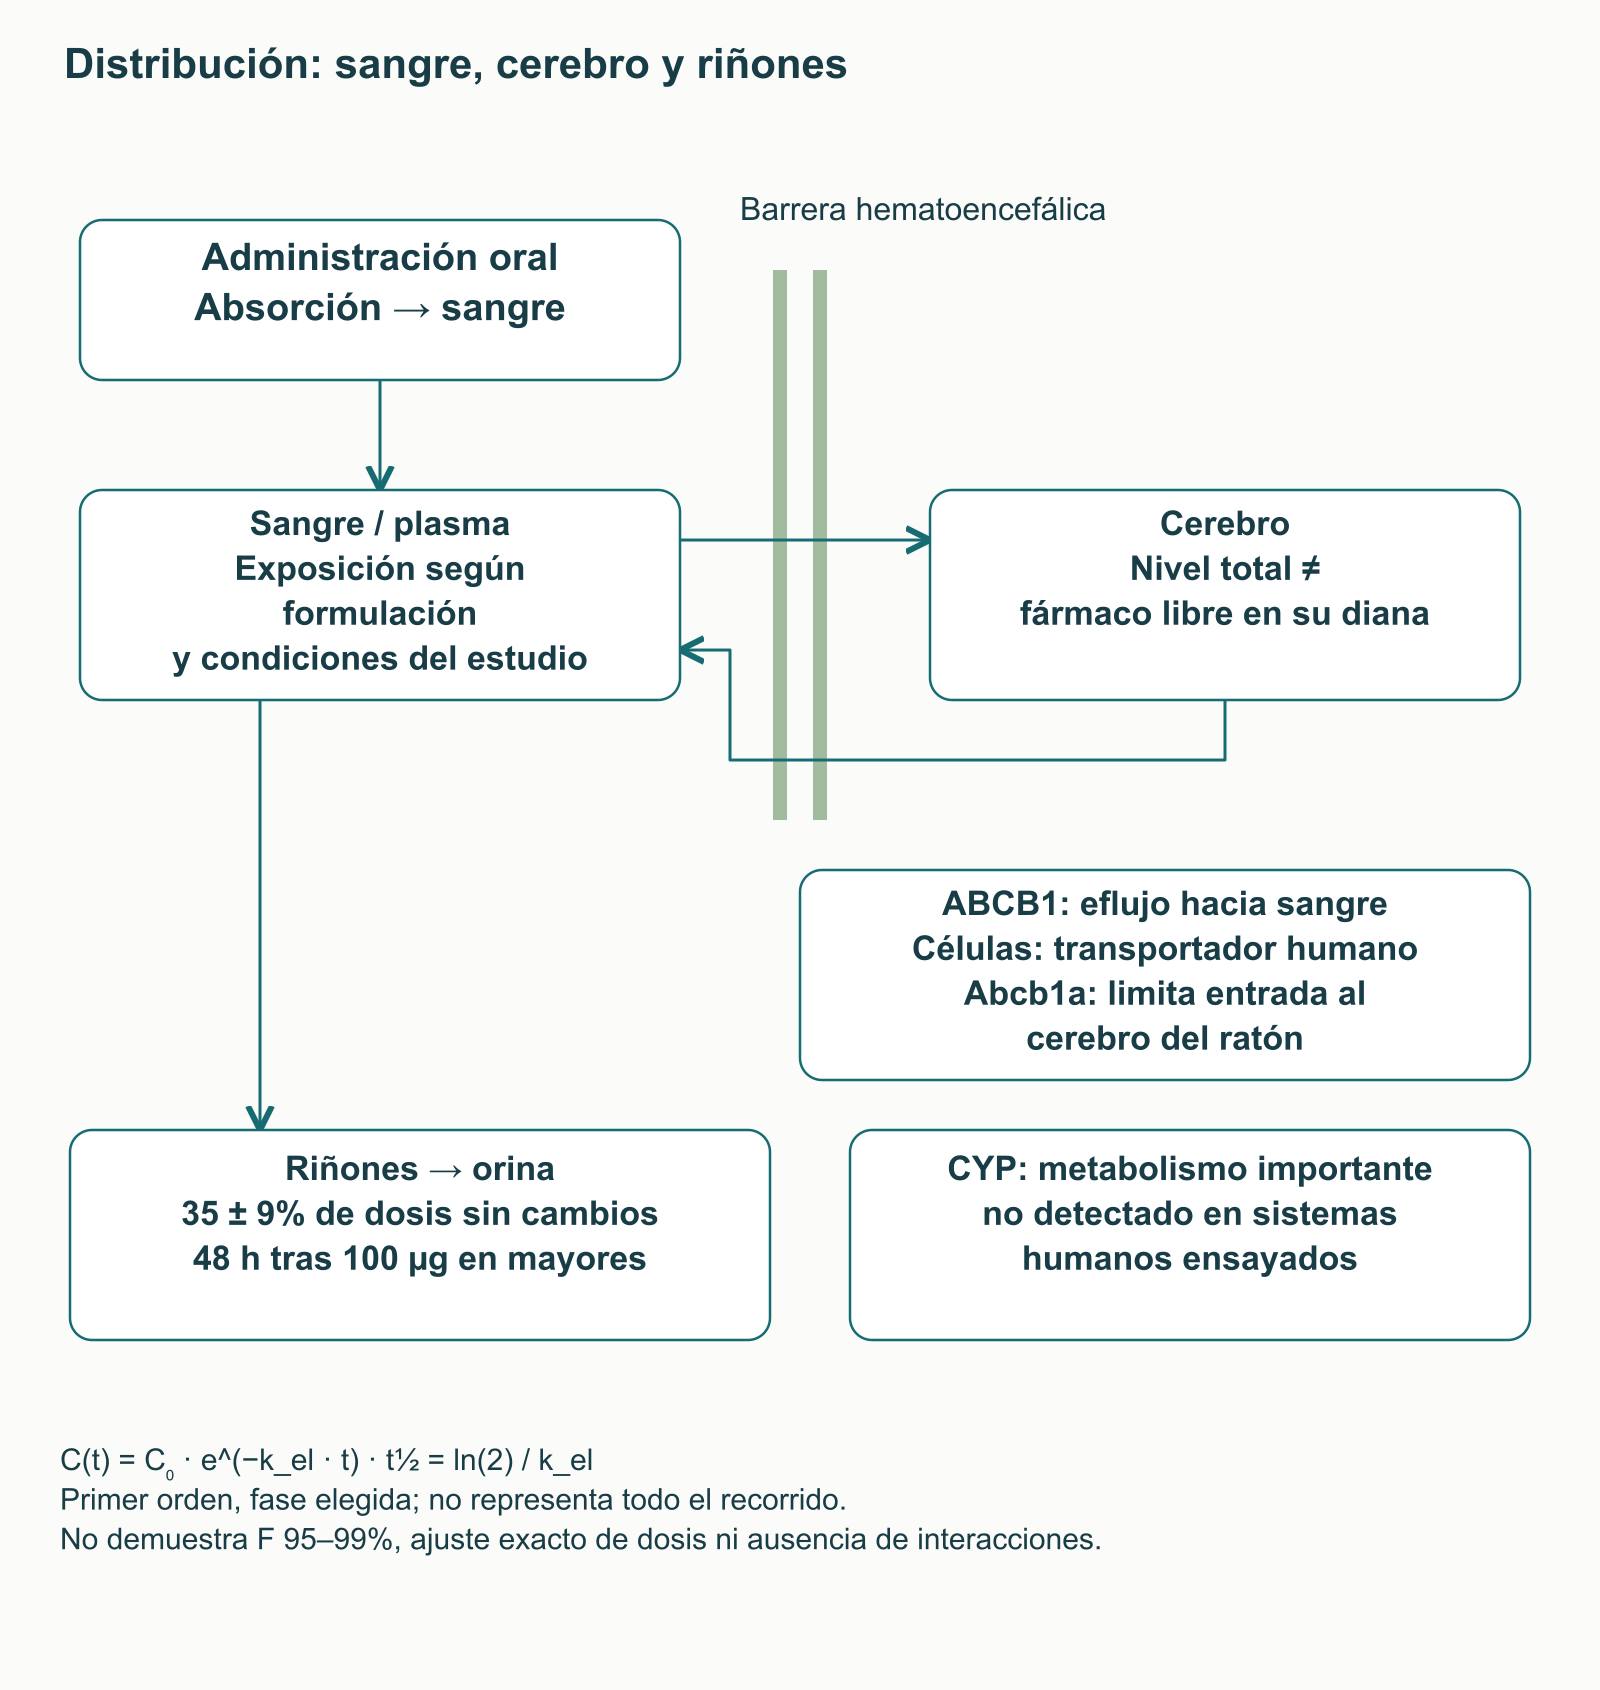
Tras la administración oral se detecta huperzina A en sangre, pero comparar formulaciones orales determina biodisponibilidad relativa, no demuestra que se absorba el 95–99% de la dosis. En un estudio temprano de seis voluntarios con una dosis única de 0,99 mg, el máximo apareció hacia los 80 minutos y la semivida de eliminación fue de unas 4,8 horas. Otro estudio de formulaciones en hombres chinos sanos comunicó aproximadamente 12,1 horas para la referencia. Las diferencias de población, dosis, métodos y modelos no deben reducirse a una pauta obligatoria para todos.
La barrera hematoencefálica no filtra únicamente por tamaño y lipofilia. En células que expresaban ABCB1 humano, la huperzina fue un sustrato; en ratones sin Abcb1a aumentó la relación cerebro/plasma. ABCG2 no tuvo un papel predominante comparable en aquel estudio. Por tanto, es incorrecto afirmar que no interactúa con la glicoproteína P. Sin embargo, los cultivos y ratones modificados no establecen la magnitud de una interacción con un medicamento concreto en humanos.
En participantes mayores que recibieron una dosis única de 100 µg, se recuperó sin cambios en orina alrededor del 35 ± 9% de la dosis durante 48 horas. En las condiciones ensayadas en microsomas y hepatocitos humanos no se detectó metabolismo importante ni inhibición o inducción destacadas de varias CYP. Esto contradice la idea de un metabolismo humano predominantemente demostrado por CYP1A2, CYP2D6 y CYP3A4. La recuperación urinaria no es un balance completo de la dosis, y un ensayo CYP negativo no descarta todas las interacciones. La función renal reducida plantea una cuestión clínica de exposición, pero estos datos no proporcionan un ajuste preciso de dosis.
Para representar la eliminación se usan C(t) = C₀·e^(−k_el·t) y t½ = ln(2)/k_el. C₀ es la concentración al comienzo de la fase elegida y k_el la constante de descenso. El modelo supone cinética de primer orden; no describe automáticamente absorción, distribución ni cambios renales. La semivida plasmática difiere de la disociación de EI, y el contenido total cerebral, de la concentración libre junto al receptor. Ninguno de estos parámetros justifica por sí solo la frecuencia de administración o una «pausa obligatoria».
NMDA: resultados experimentales y diferencia de concentraciones
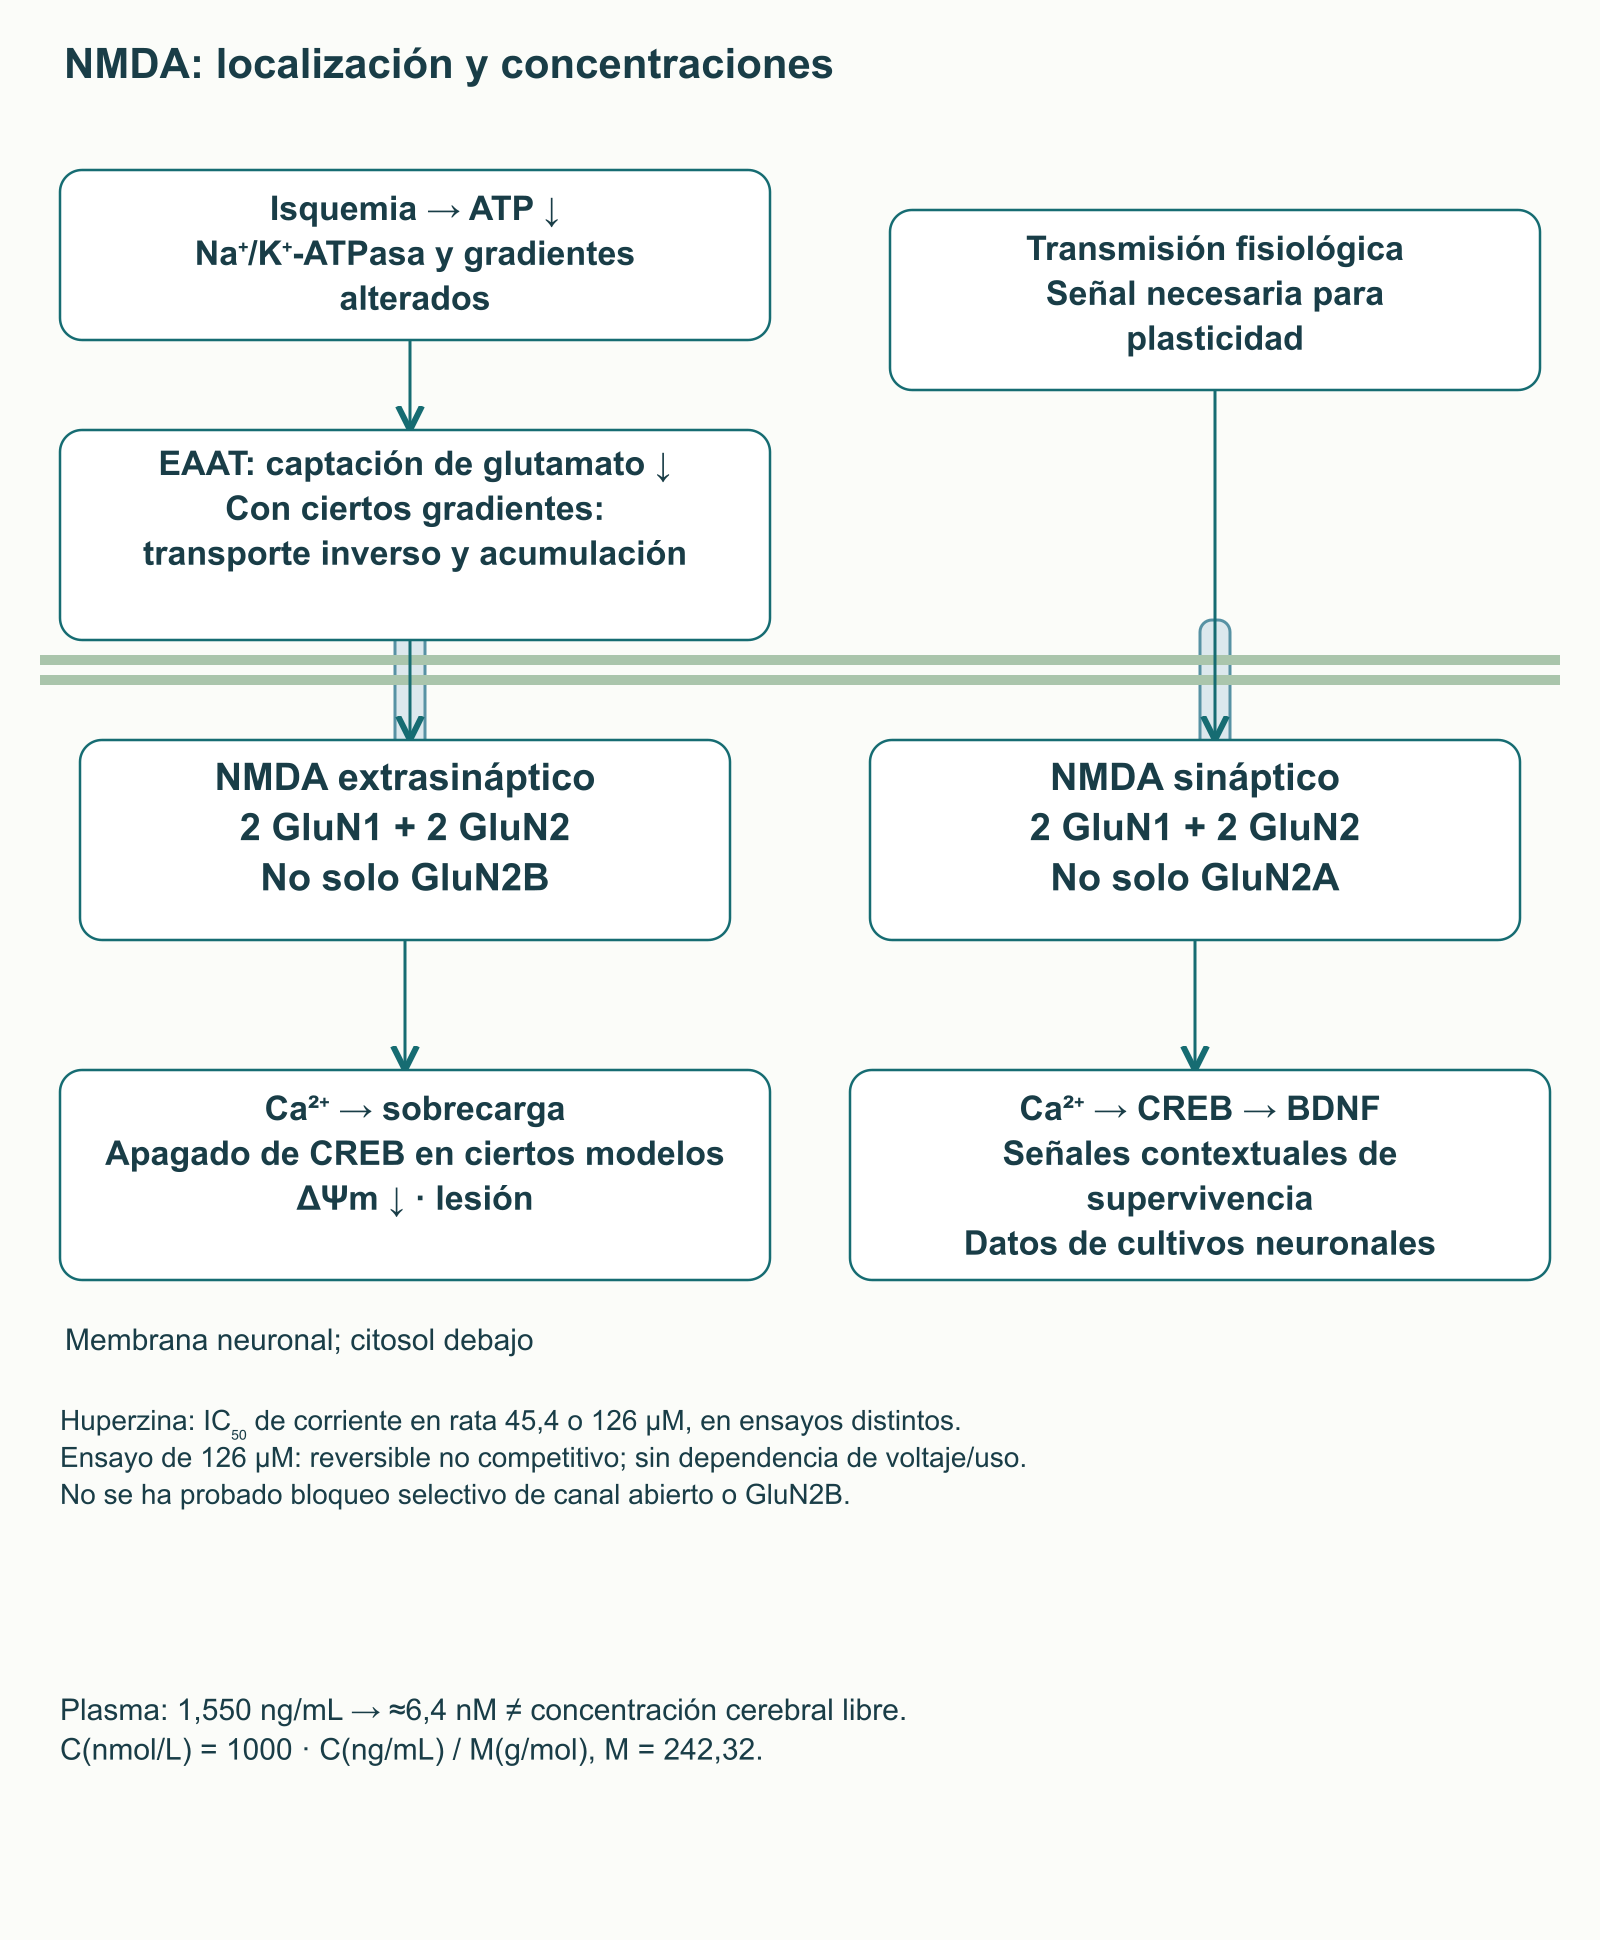
Durante la isquemia, la falta de energía altera la Na⁺/K⁺-ATPasa y los gradientes iónicos. La captación de glutamato por EAAT resulta insuficiente, y ciertos gradientes permiten transporte inverso. La activación prolongada de receptores NMDA y la entrada de Ca²⁺ pueden iniciar procesos lesivos. En cambio, la señalización fisiológica NMDA es necesaria para la plasticidad; inhibirla indiscriminadamente no es beneficioso por definición.
Un receptor NMDA convencional contiene dos subunidades GluN1 y dos GluN2; existen complejos con diferentes GluN2. La distinción entre señalización sináptica y extrasináptica no equivale a «GluN2A siempre beneficiosa, GluN2B siempre perjudicial». En cultivos neuronales, la estimulación sináptica favorecía CREB y BDNF, mientras que ciertos patrones extrasinápticos apagaban CREB y se asociaban a pérdida del potencial mitocondrial. Depende del contexto, no constituye un mapa diagnóstico de todos los receptores humanos.
La huperzina redujo la corriente inducida por NMDA en neuronas de rata, pero a concentraciones muy superiores al intervalo nanomolar habitual para AChE. La IC₅₀ de corriente fue de 45,4 µM en un experimento y 126 µM en otro. Este último encontró inhibición reversible no competitiva, sin dependencia detectable del voltaje ni del uso del receptor. No se puede representar como demostrada una inhibición selectiva solo del canal abierto o de GluN2B. Cambiar la unión del radioligando MK-801 en otra preparación tampoco equivale a inhibir la corriente.
La concentración plasmática máxima media del producto de referencia en el ensayo oral fue de 1,550 ng/mL. Se convierte mediante C(nmol/L) = 1000·C(ng/mL)/M(g/mol): con M = 242,32, corresponde a unos 6,4 nM. Compararla con 45,4–126 µM muestra varios órdenes de diferencia, pero no mide el fármaco libre en el cerebro. La conclusión práctica es limitada: los efectos NMDA de esos ensayos no establecen un mecanismo de beneficio del uso oral habitual.
Mitocondrias y apoptosis: dos fenómenos de membrana distintos
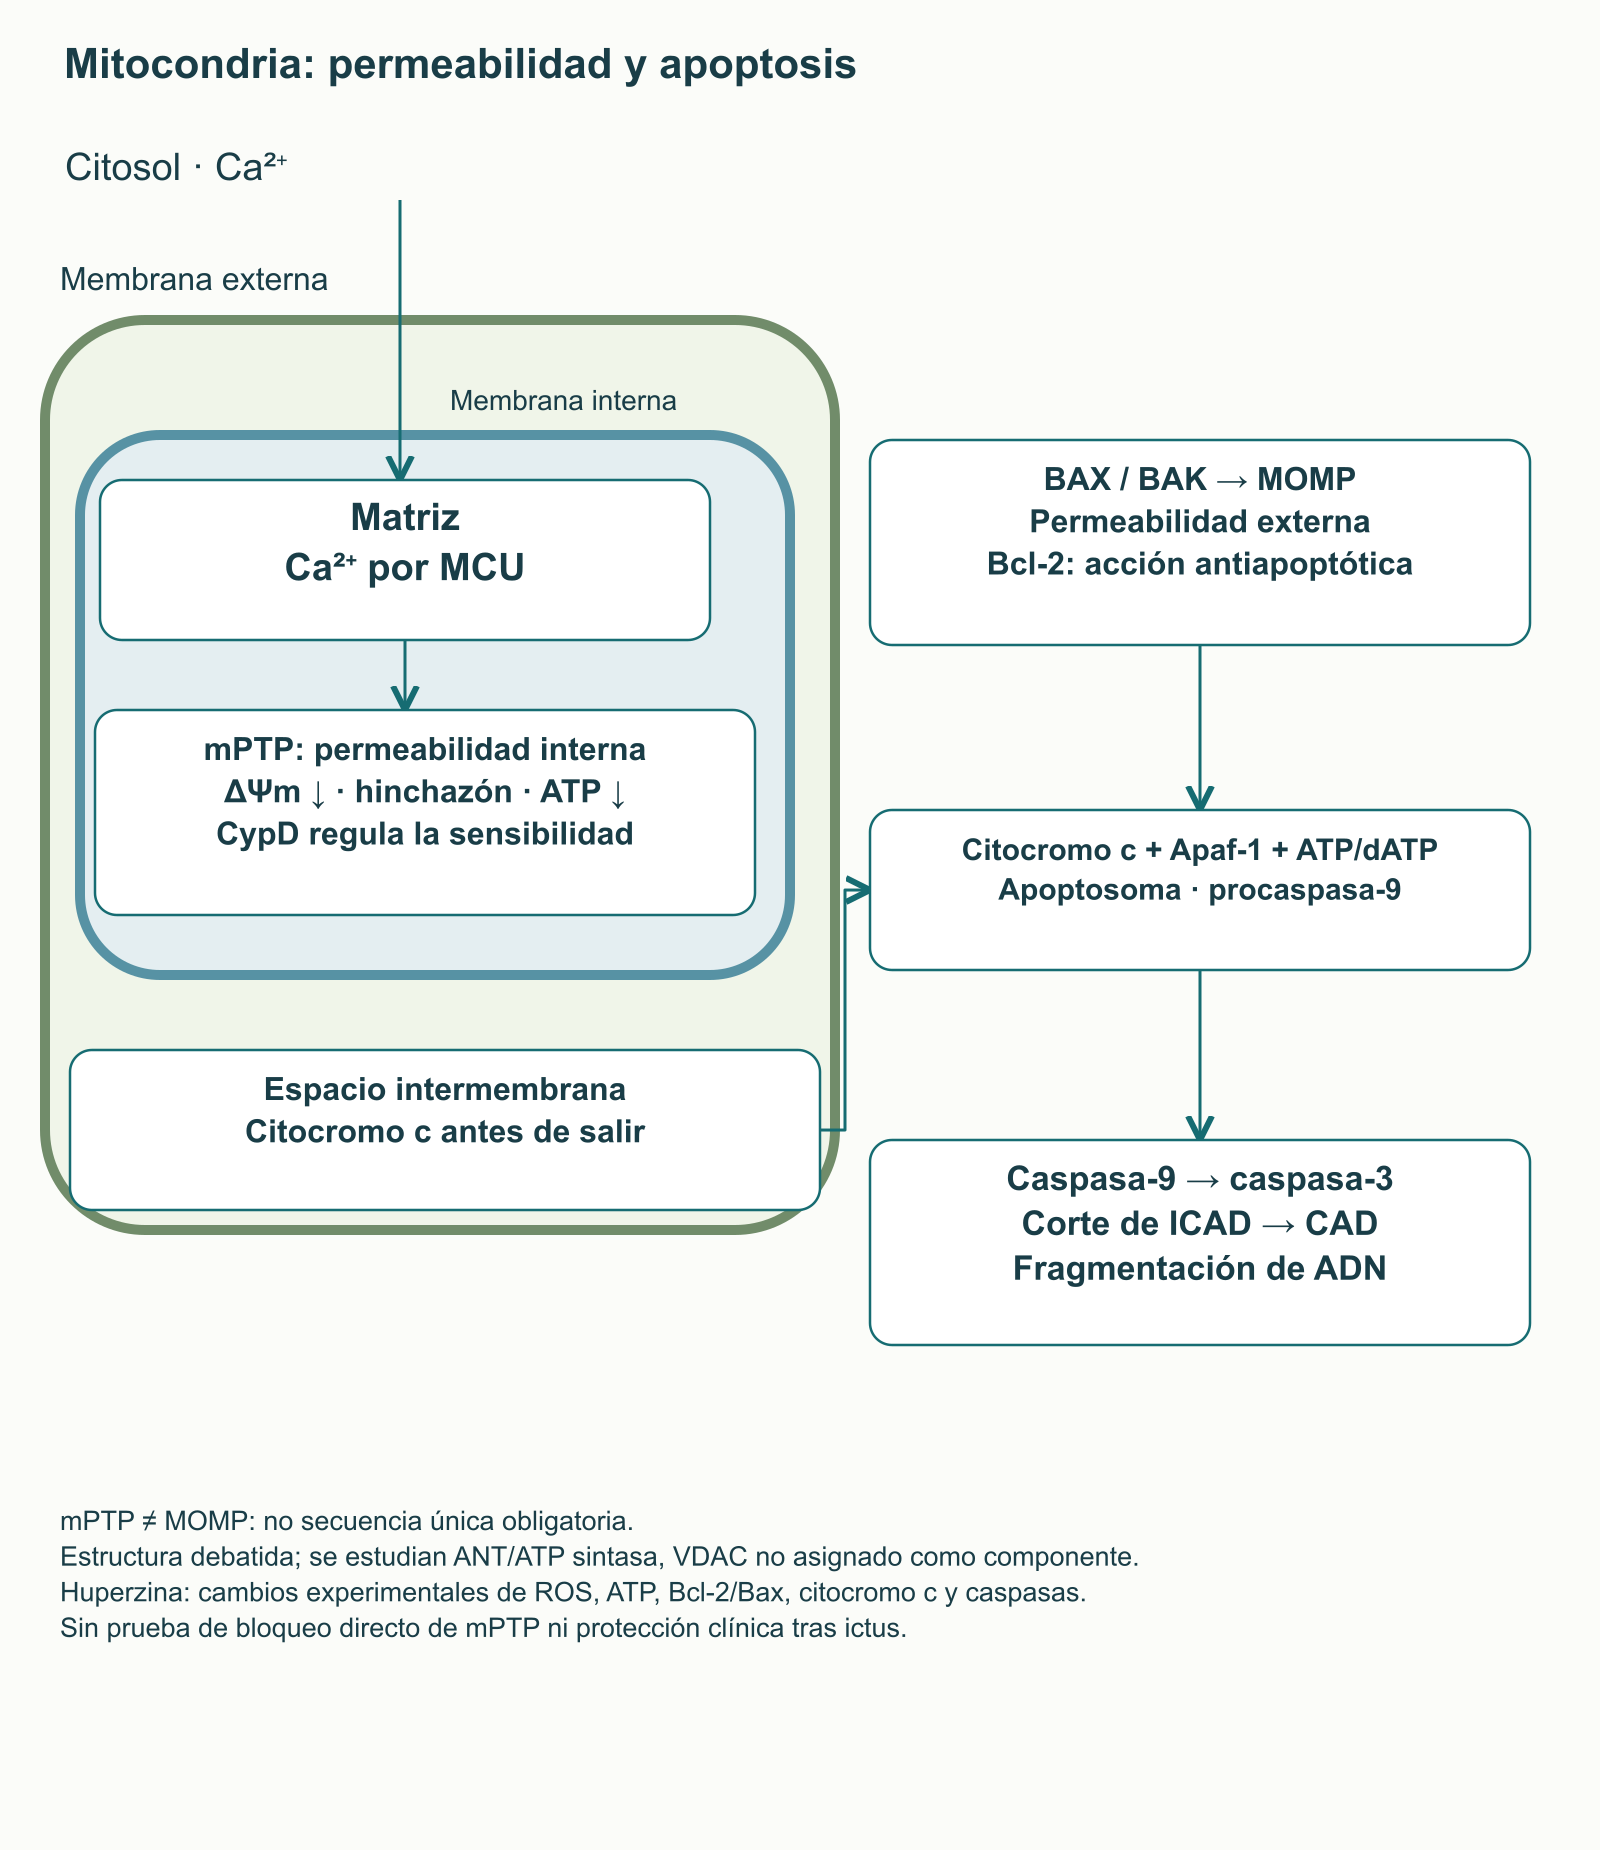
El Ca²⁺ puede pasar del citosol a la matriz mitocondrial por el complejo MCU de la membrana interna. Una entrada moderada participa en la regulación metabólica; la sobrecarga de calcio y el estrés oxidativo pueden perjudicar el acoplamiento energético. La apertura del poro de transición de permeabilidad, mPTP, afecta a la membrana interna: pierde selectividad, cae ΔΨm y pueden aparecer hinchazón y déficit de ATP. Los modelos actuales no justifican presentarlo como una estructura de tres componentes definitivamente establecida —VDAC, ANT y ciclofilina D—. CypD regula la sensibilidad; se investigan ANT y componentes de ATP sintasa, y la organización precisa sigue en debate.
Debe distinguirse de MOMP, el aumento de permeabilidad de la membrana mitocondrial externa relacionado con BAX y BAK. El citocromo c sale del espacio intermembrana hacia el citosol. Con Apaf-1 y ATP/dATP participa en el ensamblaje del apoptosoma y la activación de procaspasa-9, seguida de caspasa-3. El corte del inhibidor ICAD libera la nucleasa CAD, capaz de fragmentar ADN. mPTP y MOMP pueden interactuar en una célula dañada, pero no constituyen una secuencia obligatoria en toda apoptosis.
En neuronas corticales de rata privadas de suero, el pretratamiento con huperzina se asoció a cambios en Bcl-2/Bax, menor liberación de citocromo c y menor activación de caspasa-3. En células PC12 expuestas al fragmento Aβ₂₅–₃₅ se describieron menos especies reactivas de oxígeno y mejores indicadores energéticos. También existen estudios mitocondriales tras oclusión de la arteria cerebral media en ratas. Sustentan una hipótesis experimental sin demostrar unión directa a mPTP ni menor discapacidad después de un ictus humano.
Respuesta antioxidante y señales neurotróficas
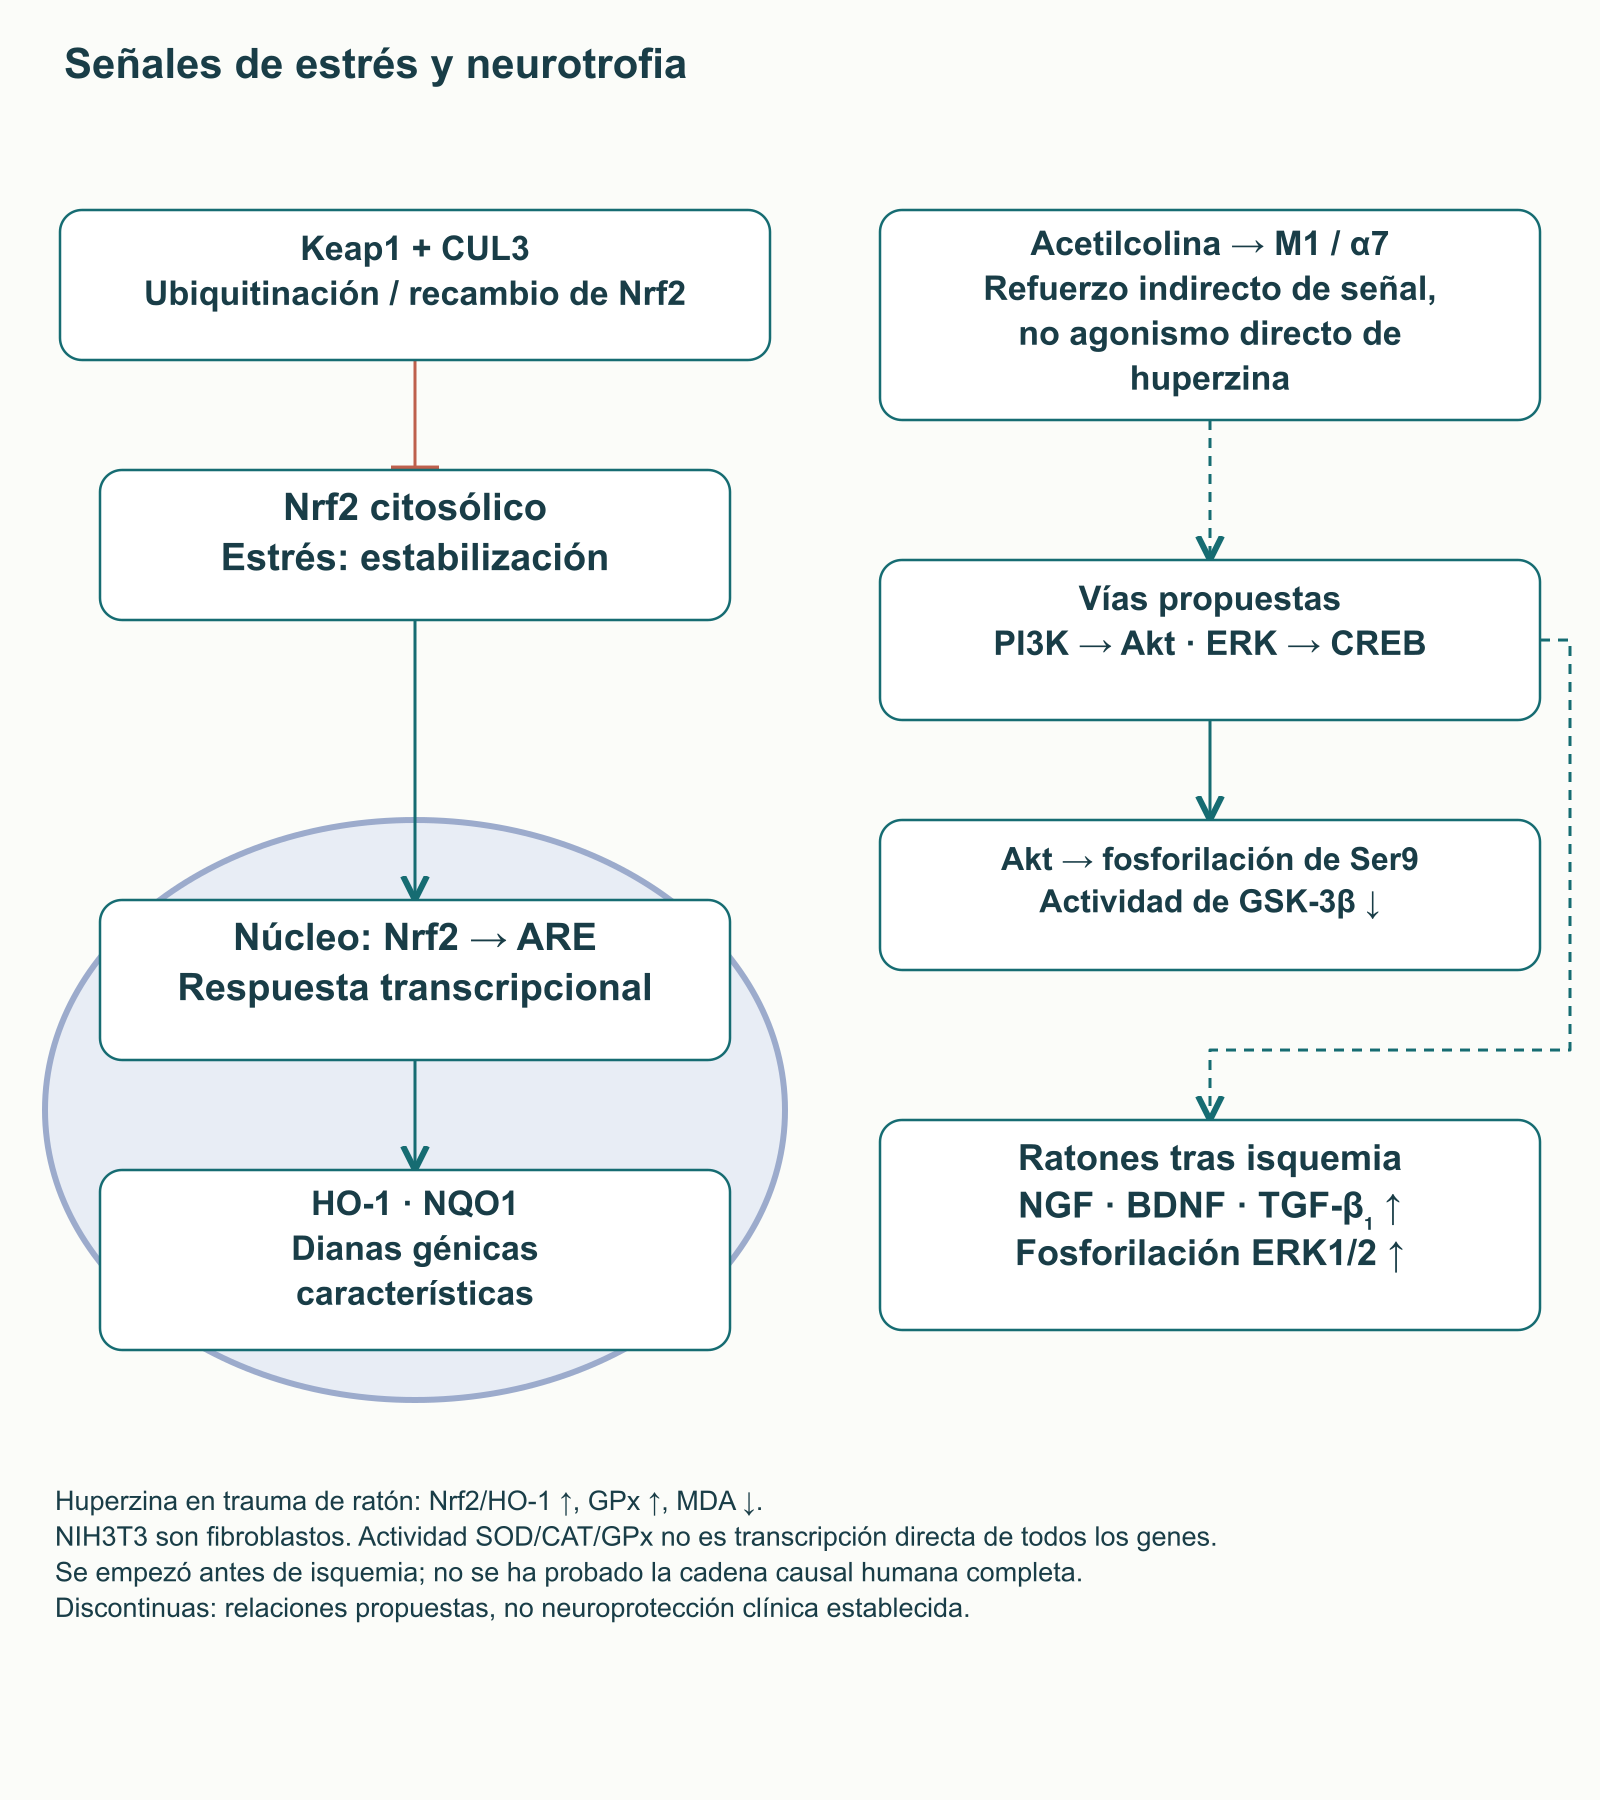
Nrf2 regula la transcripción de la respuesta celular al estrés. Habitualmente Keap1 y el sistema CUL3 favorecen su ubiquitinación y recambio; al activarse la respuesta, Nrf2 se acumula en el núcleo y regula genes mediante elementos ARE. HO-1 y NQO1 son dianas características. Un cambio de actividad de SOD, catalasa o glutatión peroxidasa no significa que se haya demostrado regulación transcripcional directa por Nrf2 de todas ellas en cada experimento.
En un modelo de traumatismo cerebral en ratones, la huperzina intraperitoneal se asoció a aumento de Nrf2 nuclear y HO-1, mayor actividad de glutatión peroxidasa y descenso de MDA, marcador de oxidación lipídica. Otros datos provienen de fibroblastos NIH3T3 irradiados, no de neuronas humanas. Estos resultados pertenecen a una determinada preparación, vía y duración de exposición. No establecen un tratamiento del traumatismo cerebral con suplementos ni un activador directo universal de Nrf2.
Los efectos neurotróficos requieren la misma cautela. Después de isquemia transitoria en ratones, la huperzina se asoció a aumento de NGF, BDNF, TGF-β₁ y fosforilación de ERK1/2; se comenzó a administrar antes de operar. Las vías propuestas M1/α7, PI3K–Akt, ERK y CREB permiten formular hipótesis sobre señalización y expresión proteica. Akt también puede inhibir GSK-3β mediante fosforilación de Ser9. Pero no está demostrada en humanos una cadena completa desde huperzina, pasando por cada receptor y cinasa, hasta restaurar neuronas. Potenciar la señal de acetilcolina no equivale a agonismo directo en M1 o α7, y modificar BDNF o la fosforilación de tau no sustituye un desenlace funcional clínico.
Procesamiento de APP y límites de la hipótesis antiamiloide
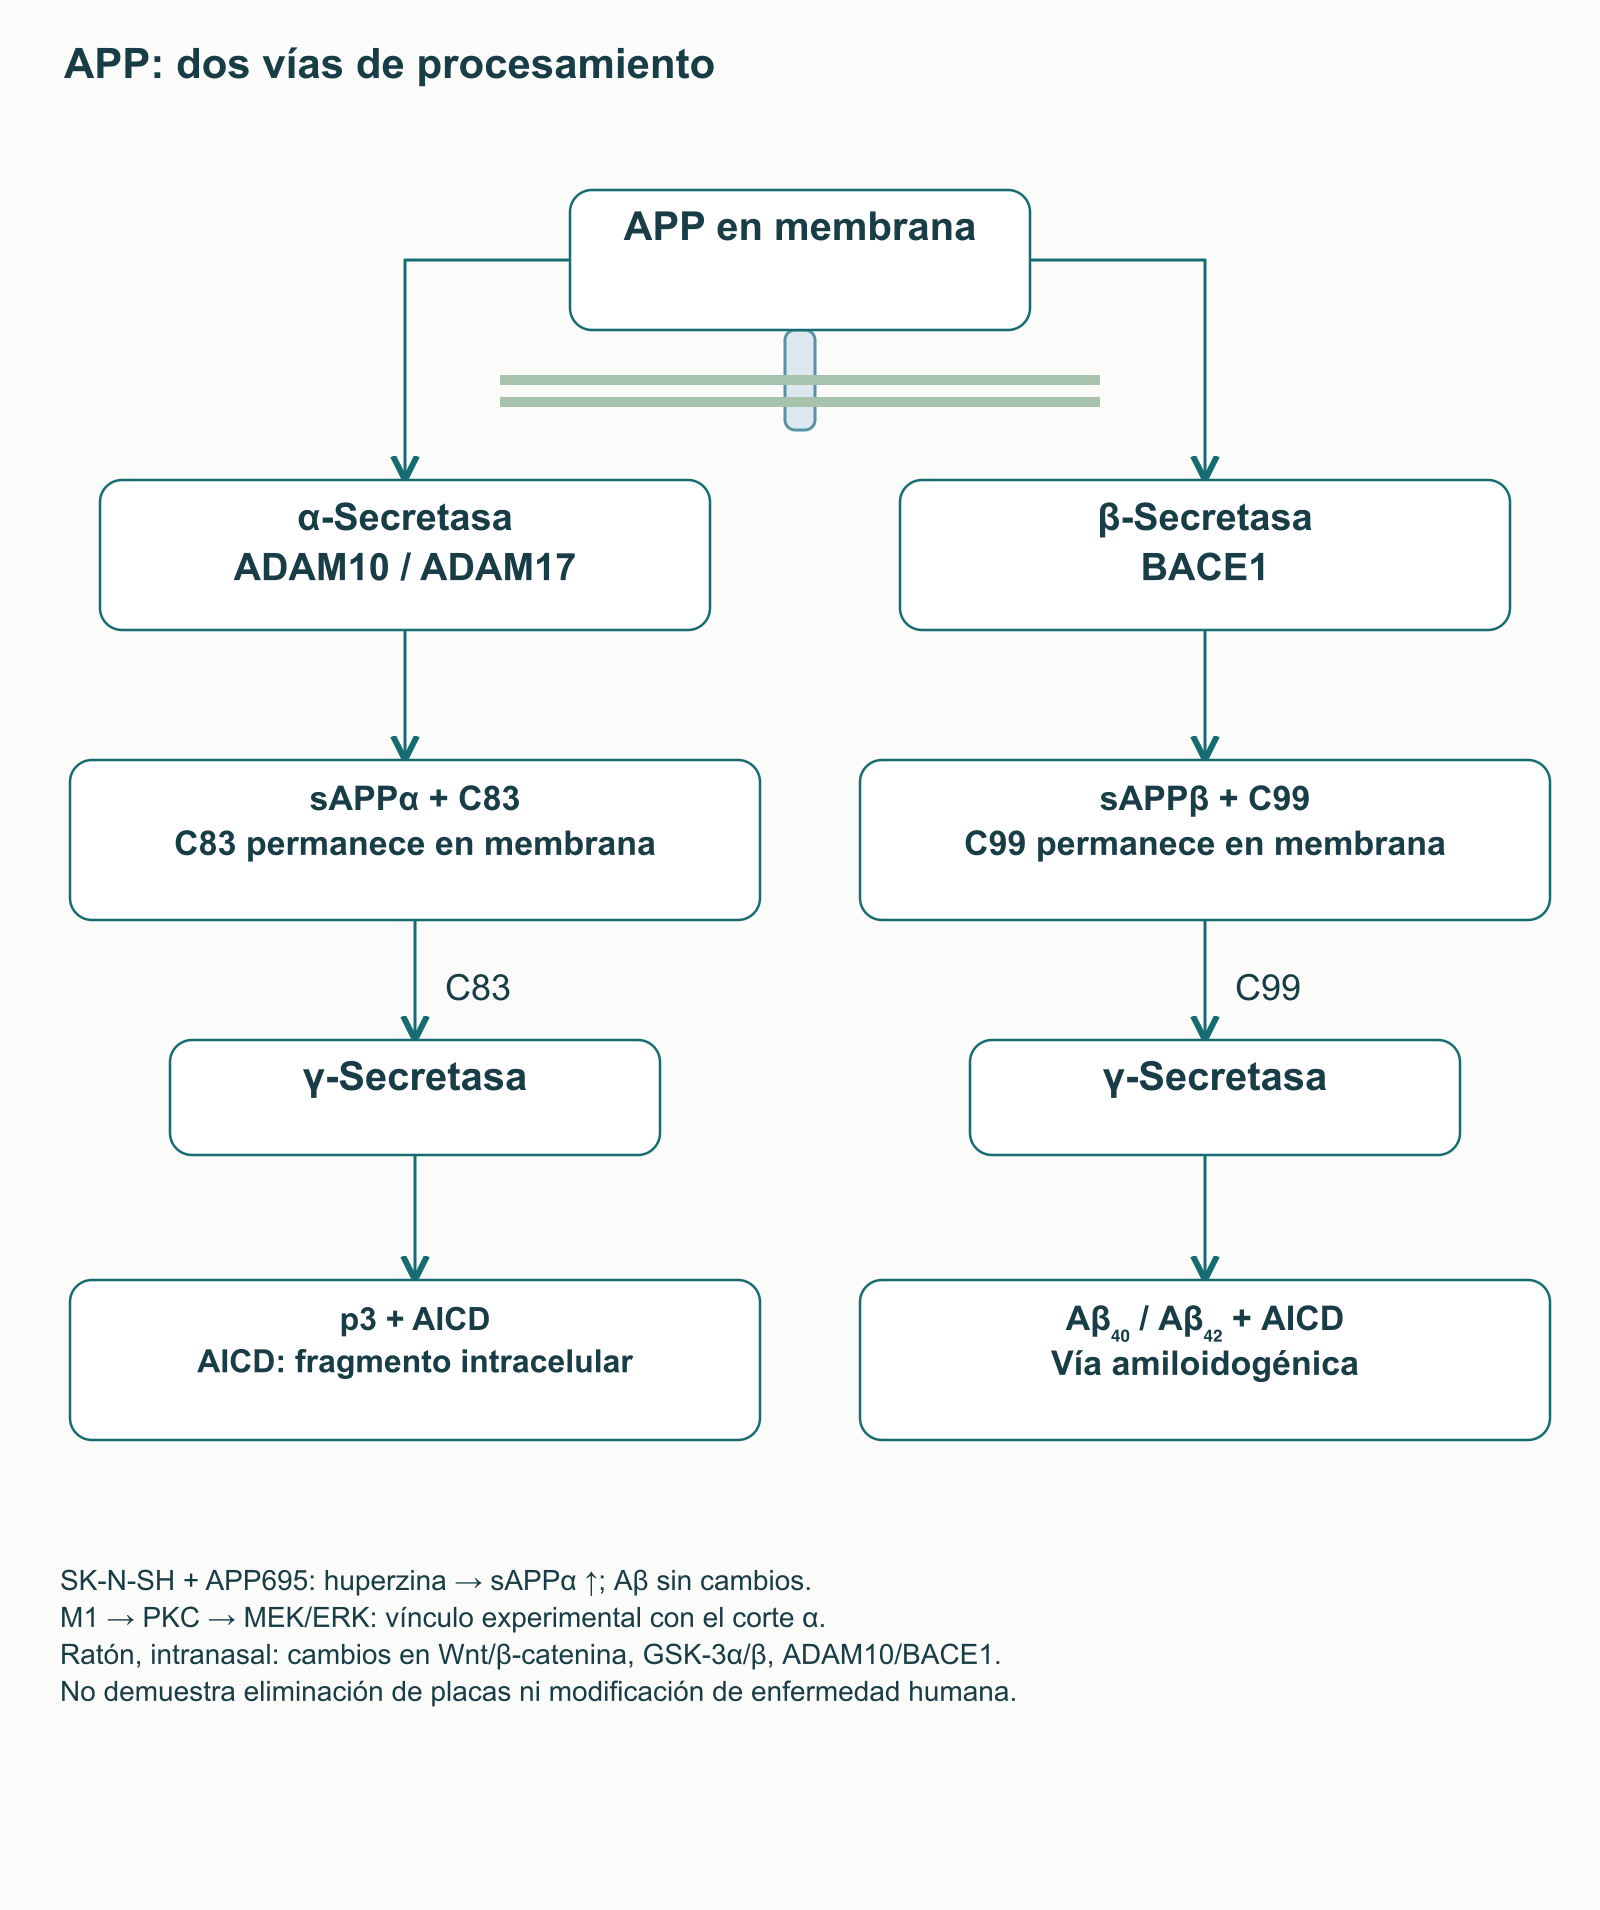
APP es una proteína precursora del amiloide asociada a membrana que se procesa por diferentes rutas. La α-secretasa corta dentro de la secuencia de Aβ y produce sAPPα soluble y el fragmento membranario C83; después la γ-secretasa genera p3 y el fragmento intracelular AICD. BACE1 produce sAPPβ y C99, y la γ-secretasa libera Aβ, incluidas Aβ₄₀ y Aβ₄₂, además de AICD. Un esquema debe separar enzimas y productos de ambas rutas, en lugar de dibujar solo «menos amiloide».
En células de neuroblastoma humano SK-N-SH con sobreexpresión de APP695, la huperzina aumentó la liberación de sAPPα. El efecto dependía de M1, PKC y MEK/ERK y se relacionaba con α-secretasas, incluida ADAM10; ADAM17 participaba en los experimentos pertinentes. En esa preparación, la generación de Aβ no cambió. Por tanto, más sAPPα no demuestra automáticamente menos Aβ, ni mucho menos desaparición de placas en un paciente.
Otro trabajo en ratones transgénicos con administración intranasal prolongada describió cambios en Wnt/β-catenina, GSK-3α/β, ADAM10, BACE1 e indicadores amiloides. Una preparación y una vía distintas pueden generar resultados diferentes sin resolver la cuestión clínica. Ni ese experimento ni los cambios celulares de APP establecen que la huperzina oral modifique la enfermedad humana.
Resultados de la investigación clínica
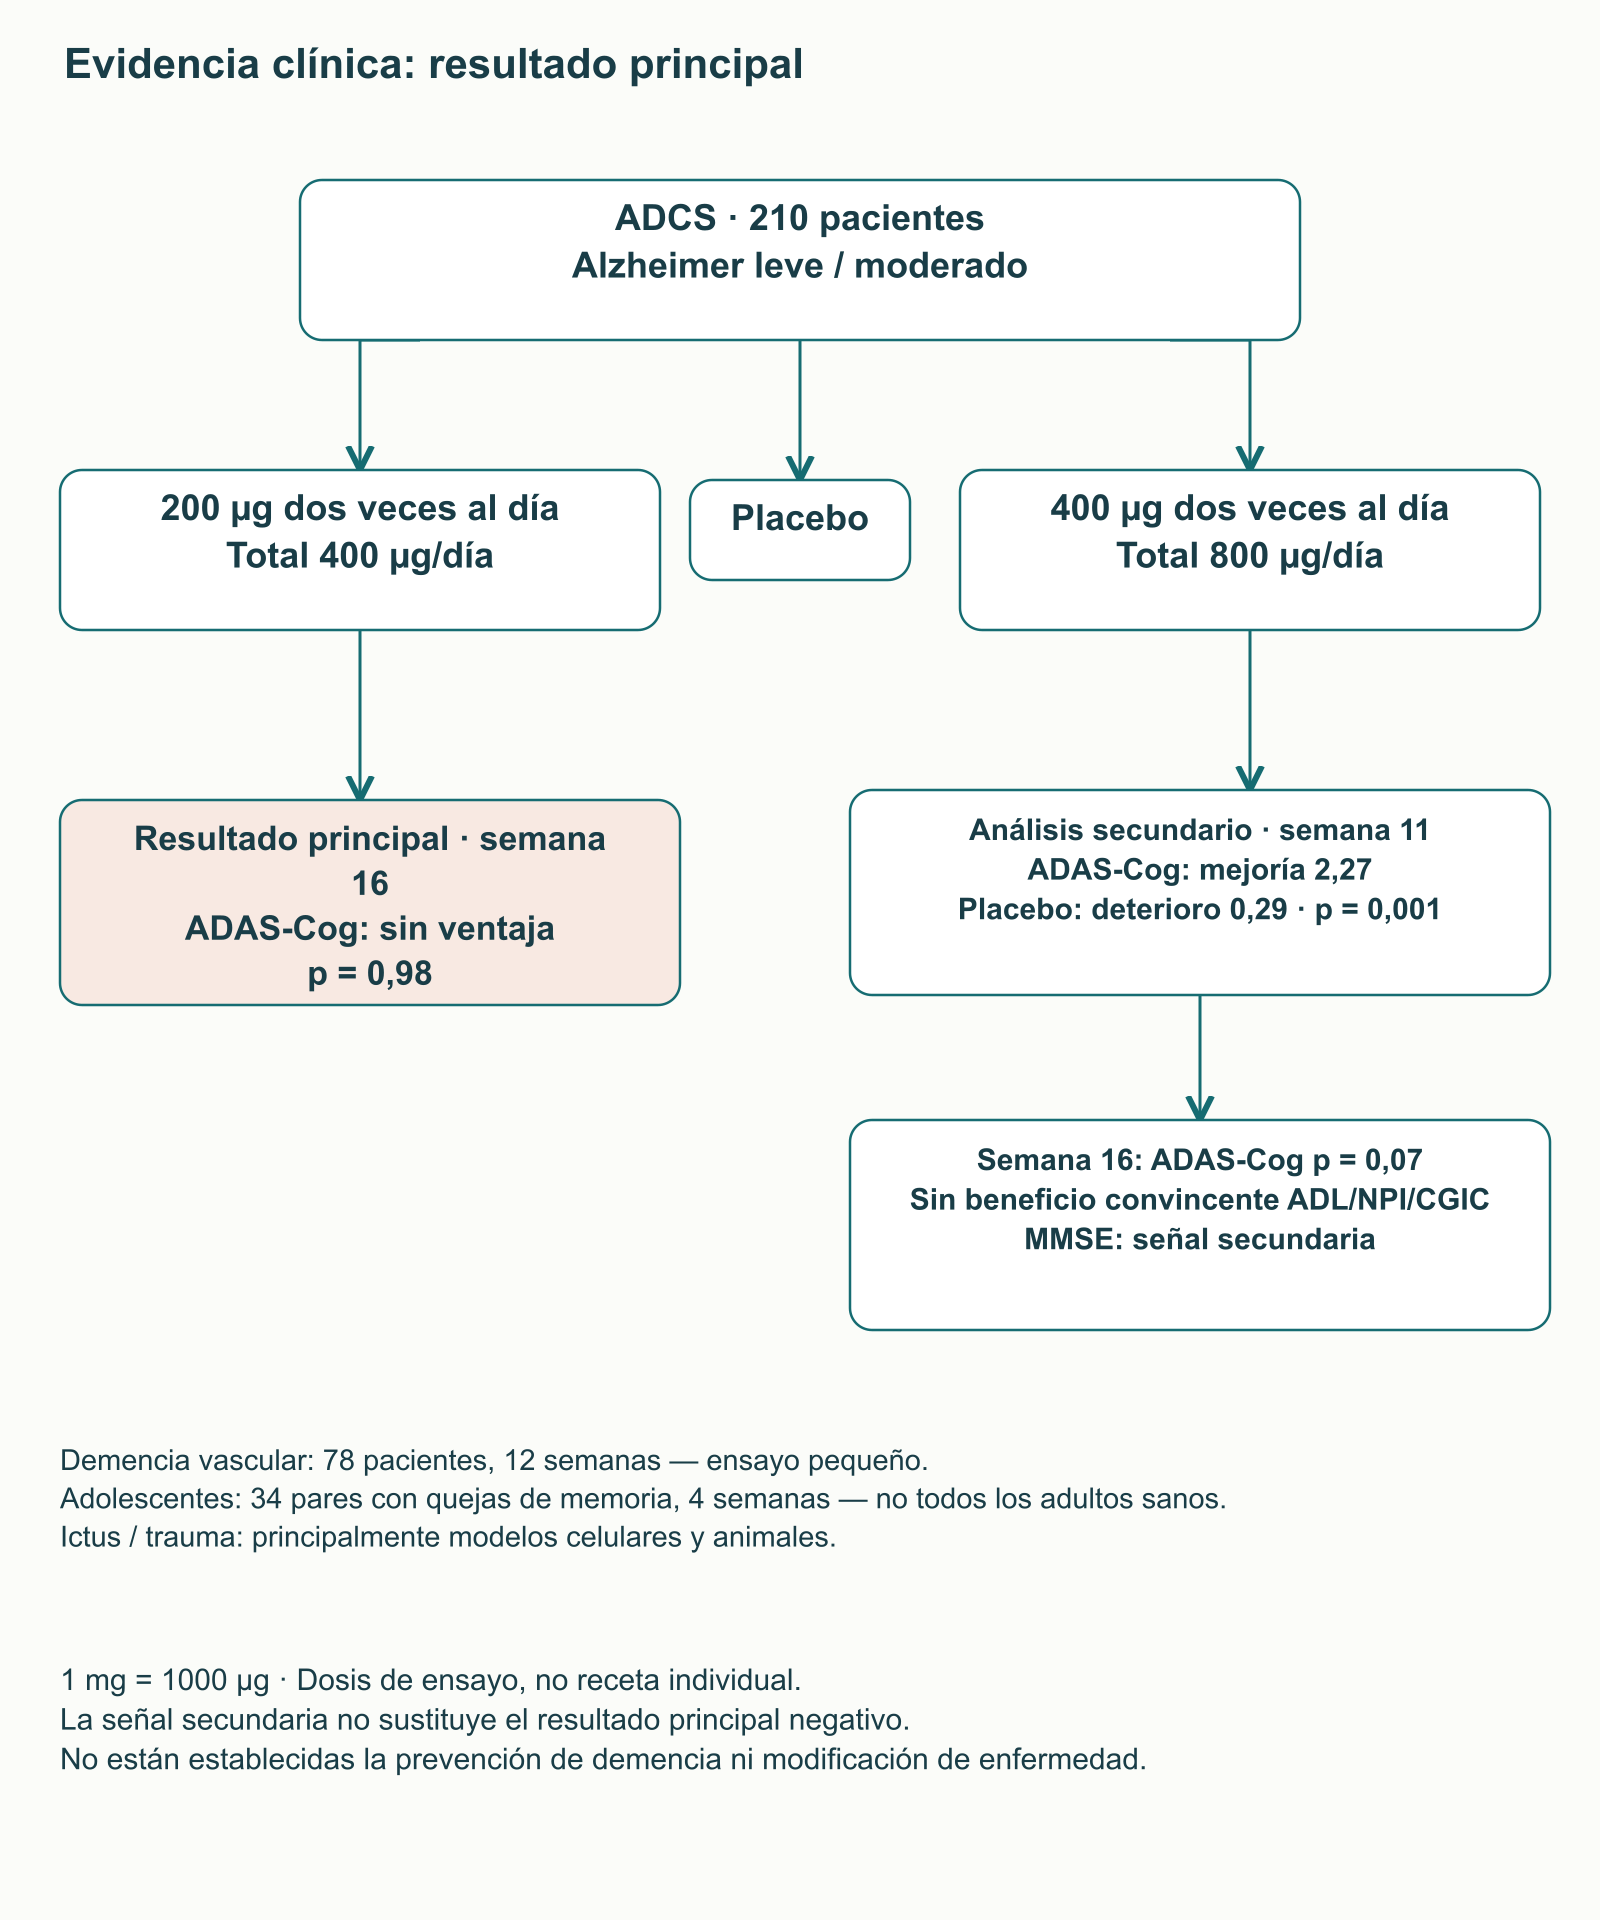
El ensayo estadounidense controlado con placebo más informativo incluyó 210 pacientes con Alzheimer leve o moderado. La pregunta principal evaluaba 200 µg dos veces al día, es decir, 400 µg/día, y el cambio de ADAS-Cog en la semana 16. No hubo ventaja significativa frente al placebo en este desenlace preespecificado. Un grupo secundario alcanzó 400 µg dos veces al día, 800 µg/día, mediante escalada gradual.
En ese segundo grupo, en la semana 11 la mejoría de ADAS-Cog fue de 2,27 puntos frente a un empeoramiento de 0,29 con placebo; en la semana 16 la diferencia ya no alcanzó el umbral convencional de significación. Hubo una señal secundaria en MMSE, pero no una ventaja convincente en actividades cotidianas, síntomas neuropsiquiátricos o valoración clínica global. Escoger dosis, desenlace y momento después de ver los datos aumenta el riesgo de sobreinterpretación. Justifica investigar más, no concluir que duplicar la dosis asegura una mejoría clínicamente importante.
Las revisiones sistemáticas ofrecen una imagen global más favorable, pero combinan estudios heterogéneos y a menudo débiles metodológicamente. Una revisión temprana incluyó seis ensayos y 454 participantes; otra más amplia de 2013, 20 y 1823. El análisis de 2014 incluyó ocho ensayos de Alzheimer con 733 participantes: esas cifras no corresponden a la revisión de 2013. Las limitaciones de aleatorización, enmascaramiento, duración y selección de publicaciones reducen la confianza. Un resultado agrupado de memoria no demuestra conservación de autonomía, calidad de vida o menor neurodegeneración.
Población
Investigación realizada
Límite de la interpretación práctica
Enfermedad de Alzheimer
Ensayos breves y otro mayor con resultado principal negativo; algunas señales cognitivas secundarias
No están establecidas la prevención de demencia ni la modificación de la enfermedad; no sustituye automáticamente el tratamiento estándar
Demencia vascular
Ensayo pequeño de 78 pacientes: 0,1 mg dos veces al día durante 12 semanas, con cambios positivos en escalas cognitivas y funcionales
Una muestra pequeña no demuestra efecto universal en toda lesión vascular; faltan desenlaces a largo plazo
Ictus y traumatismo cerebral
Principalmente modelos celulares y animales
La reducción de lesión animal no se transfiere a recuperación humana ni permite retrasar atención urgente
Personas sin demencia establecida
Ensayo antiguo y pequeño de cuatro semanas en 34 pares de adolescentes con quejas de memoria
No demuestra aumento seguro de inteligencia en todos los adultos sanos ni recomienda uso infantil
Dosis estudiadas y adaptación de receptores
La dosis de una publicación describe una intervención investigadora, no una prescripción individual. Confundir unidades es especialmente peligroso: 1 mg = 1000 µg, por lo que 0,1 mg son 100 µg. El ensayo estadounidense aumentaba dosis según protocolo, con seguimiento de participantes y tolerabilidad. No establece una escalera universal de «50 µg para atención, 200 para memoria y 800 para neuroprotección», ni una pauta segura para personas sanas. Tampoco demuestra la necesidad de combinar con un donante de colina.
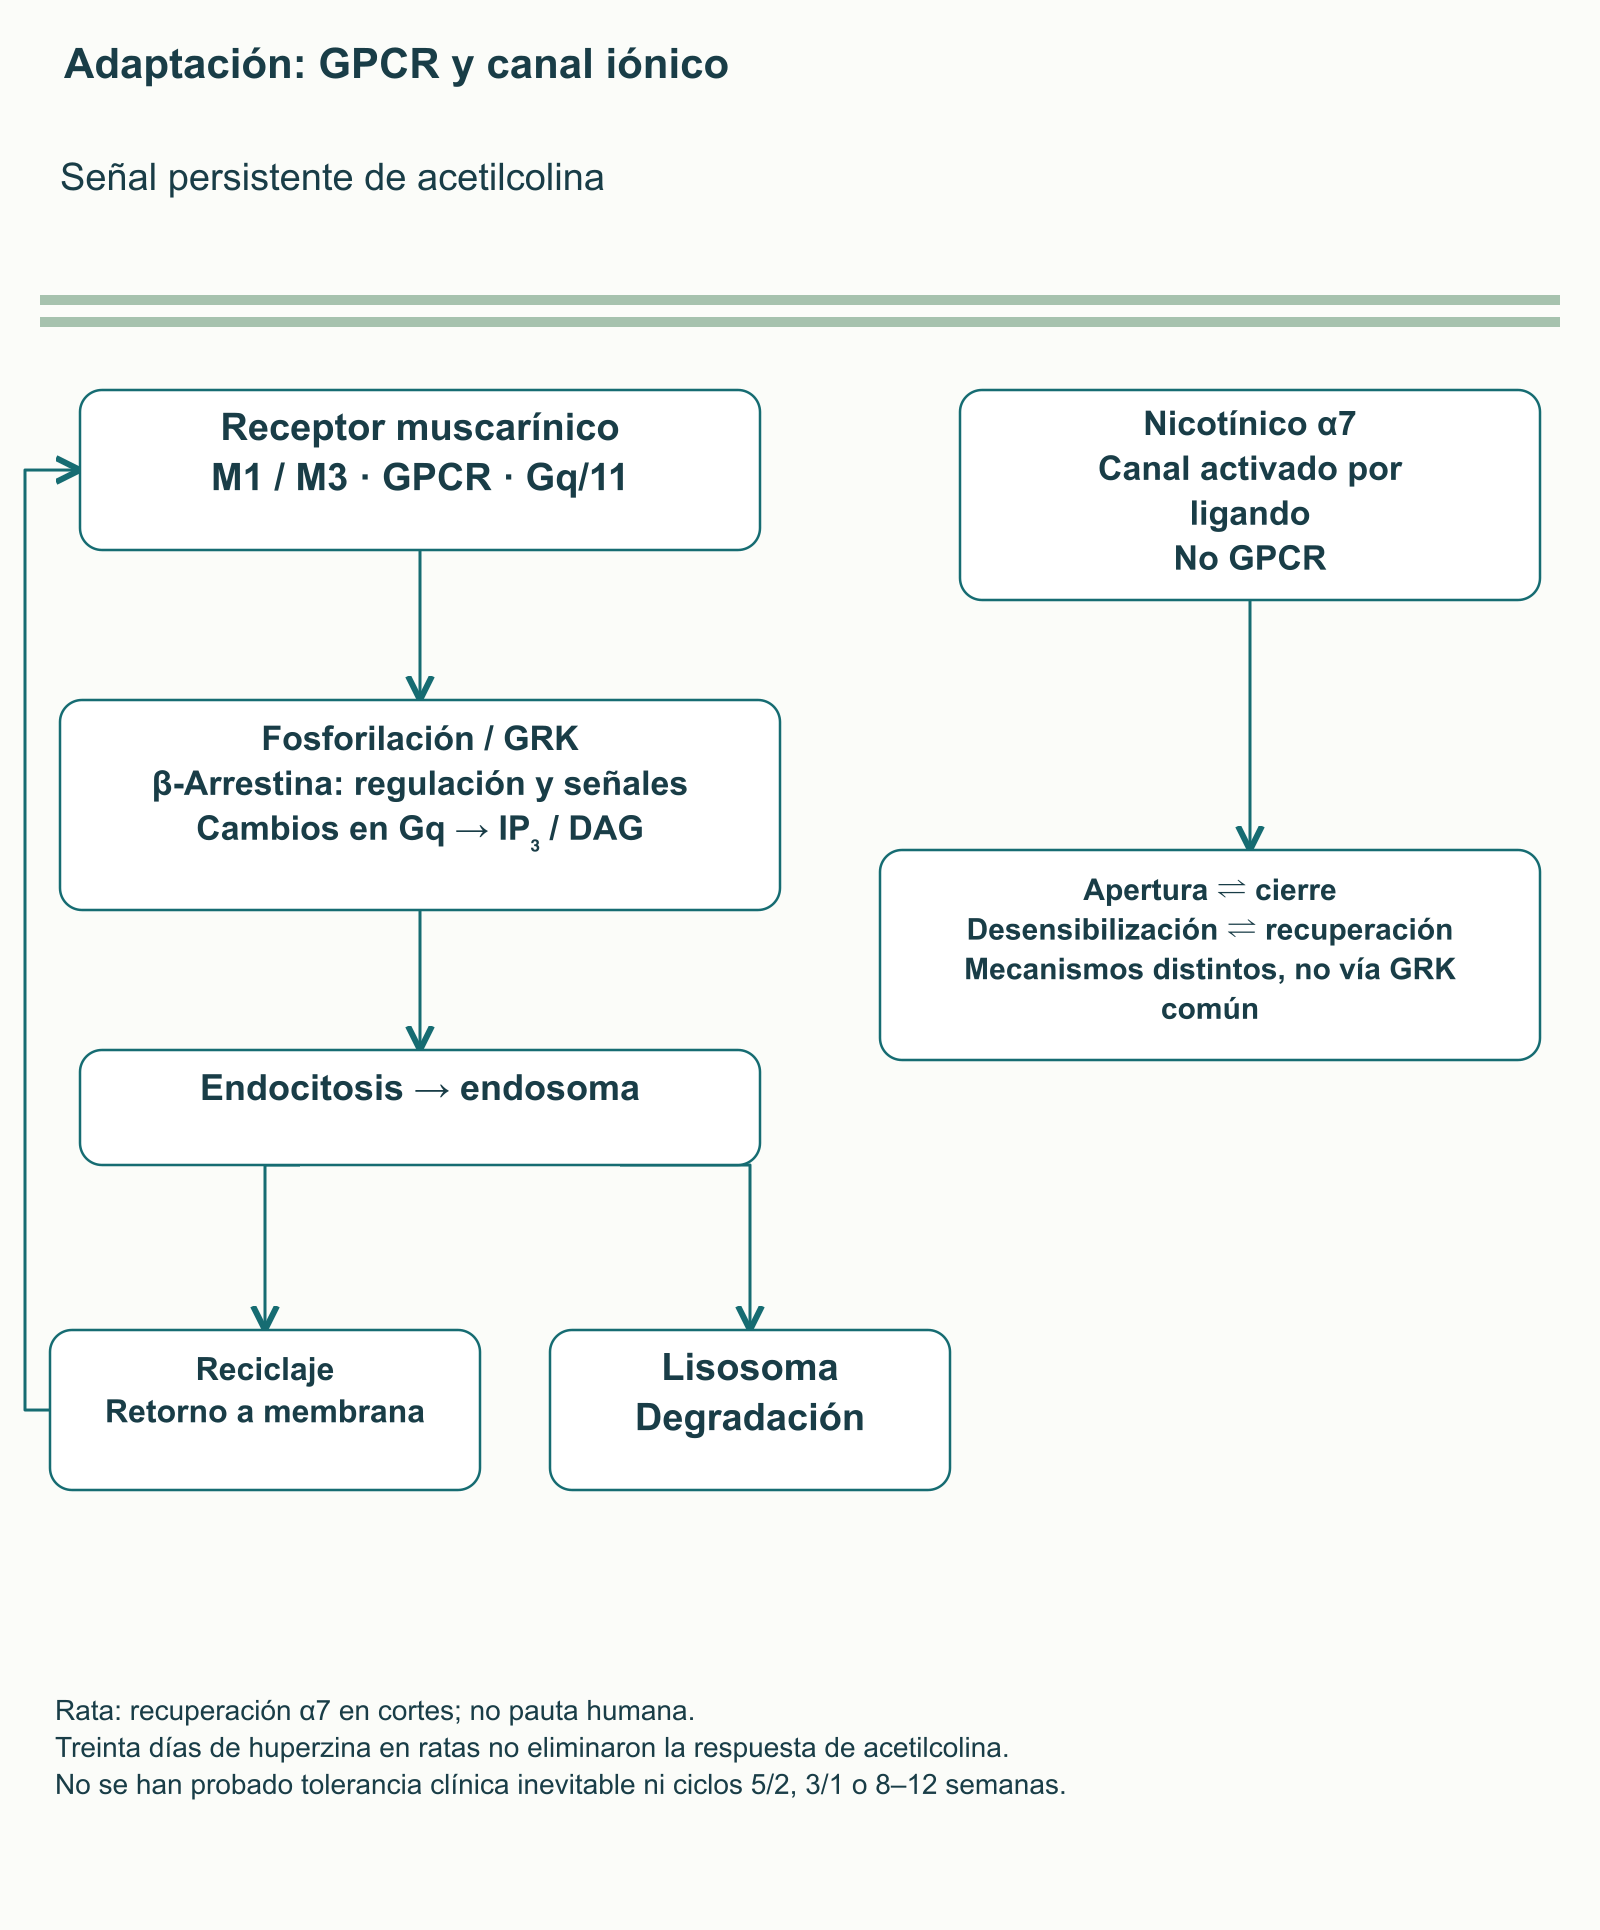
Los cambios persistentes de señalización colinérgica pueden alterar la sensibilidad, pero las familias receptoras se adaptan de manera diferente. Los receptores muscarínicos son GPCR: en determinadas condiciones su fosforilación y las interacciones con GRK y β-arrestinas participan en cambios de señalización y endocitosis. El receptor puede reciclarse a la superficie o degradarse. La arrestina también puede generar señales propias, por lo que no es simplemente un interruptor de apagado.
El receptor nicotínico α7 es un canal iónico activado por ligando, no un GPCR muscarínico. Su desensibilización no debe dibujarse como la misma secuencia universal GRK–arrestina. En cortes de hipocampo de rata, los inhibidores de AChE cambiaron la duración de exposición a acetilcolina y la recuperación de α7 tras desensibilización; no establecen un calendario humano fijo de pausas. Además, 30 días de huperzina en ratas no eliminaron el aumento observado de acetilcolina extracelular. No cabe declarar inevitable y demostrada la tolerancia clínica.
Ni «cinco días de uso y dos de descanso», ni alternar semanas, ni una pausa obligatoria tras 8–12 semanas tienen apoyo directo suficiente. Si cambia la tolerabilidad o desaparece el beneficio percibido, el especialista revisa diagnóstico, medicamentos, producto y objetivo inicial. Aumentar dosis o hacer ciclos por cuenta propia no resuelve la incertidumbre de eficacia.
Seguridad e interacciones
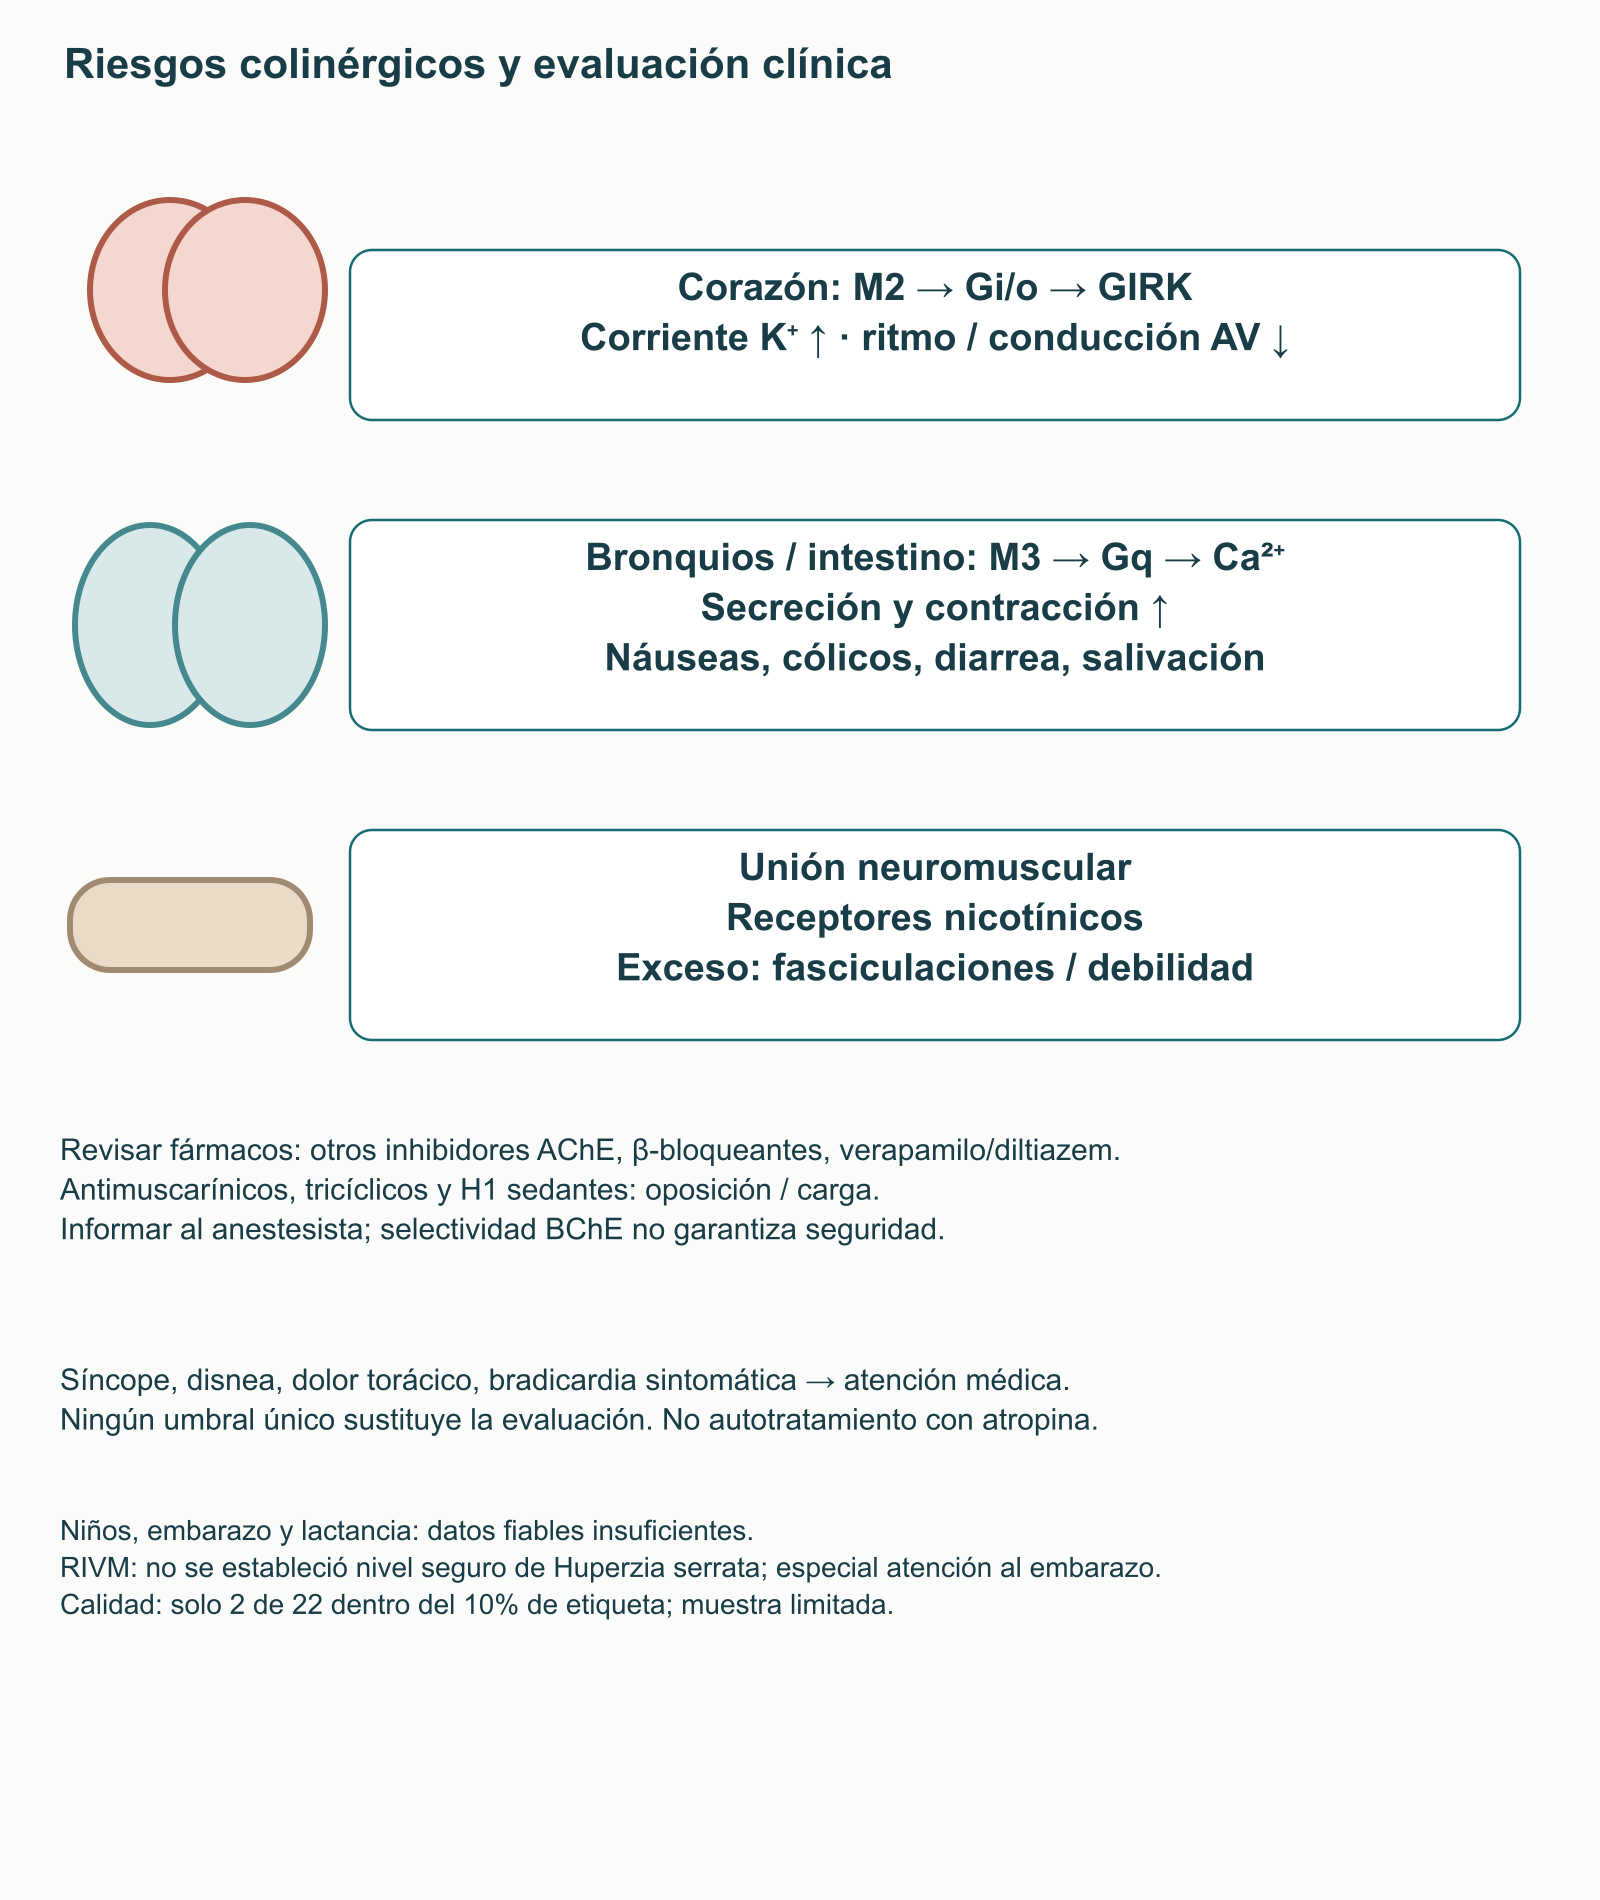
Los efectos adversos concuerdan con el refuerzo colinérgico: náuseas, vómitos, diarrea, cólicos, salivación, sudoración y alteraciones del sueño pueden limitar la tolerabilidad. Mediante M2 y Gi/o, la acetilcolina aumenta la corriente de potasio GIRK y puede reducir la frecuencia cardíaca y la conducción auriculoventricular. M3/Gq/Ca²⁺ aumenta secreciones y contracción del músculo liso, incluidos los bronquios. Un exceso marcado también puede producir síntomas nicotínicos neuromusculares. La selectividad por AChE no elimina estos riesgos.
Combinación
Motivo de cautela
Qué debe aclarar el profesional
Otros inhibidores de colinesterasas
Posible suma de efectos colinérgicos
Duplicación con donepezilo, rivastigmina o galantamina; añadirlos sin valoración médica carece de fundamento
β-Bloqueantes
Posible reducción adicional de frecuencia cardíaca
Metoprolol, bisoprolol, atenolol u otros; síntomas, pulso basal y anomalías de conducción
Verapamilo o diltiazem
Efectos aditivos sobre ritmo y conducción
Indicación, otros fármacos bradicardizantes y necesidad de evaluación y ECG
Atropina, escopolamina y otros antimuscarínicos
Oposición farmacodinámica
Motivo de prescripción; usar atropina frente a intoxicación es una intervención médica, no compensación doméstica de un suplemento
Antidepresivos tricíclicos y antihistamínicos H1 sedantes
La carga anticolinérgica puede perjudicar la cognición
Lista completa y posible revisión terapéutica; la huperzina no es un «antídoto» universal
Succinilcolina y anestesia
Interacciones anestésicas descritas para la clase; datos directos de huperzina limitados
Informar al anestesista sobre producto, dosis y última toma; conservar BChE no garantiza ausencia de riesgo
Estas advertencias mecanísticas y de clase no cuantifican un riesgo idéntico en todas las combinaciones. Requieren especial valoración la bradicardia, disfunción sinusal, alteraciones AV, asma o EPOC, úlcera péptica, dificultad de salida urinaria y trastornos convulsivos. Sin la ficha de un producto autorizado concreto no deben declararse una lista internacional única de contraindicaciones absolutas. Faltan datos fiables para embarazo, lactancia y uso infantil sin supervisión. RIVM advierte por separado sobre preparados de Huperzia serrata, especialmente durante el embarazo, y no establece un nivel seguro de consumo.
Síncope, debilidad intensa, dificultad respiratoria, dolor torácico o bradicardia sintomática requieren atención médica oportuna. Un umbral único, como 55 latidos/min, no sustituye síntomas, estado basal y ECG. Que no aparezcan acontecimientos graves en una muestra pequeña y breve tampoco excluye complicaciones raras o tardías. Importa la calidad: solo dos de 22 suplementos analizados contenían huperzina dentro del 10% de lo declarado. Es una muestra limitada, pero muestra por qué la etiqueta no es una medición de dosis.
Aplicación profesional de estos conocimientos
Ante quejas de memoria, conviene comenzar por la pregunta clínica y no por una lista de mecanismos «nootrópicos». El profesional aclara inicio y progresión, repercusión cotidiana, sueño, ánimo, alcohol y otras sustancias, déficit sensorial y fármacos anticolinérgicos. Ese contexto determina investigación y tratamiento. El deterioro persistente o progresivo, la confusión aguda y los signos neurológicos focales requieren su circuito asistencial; el suplemento no debe retrasarlo.
Si la persona ya toma huperzina, se debe diferenciar sustancia purificada, extracto de Huperzia serrata y producto combinado, y registrar cantidad activa, unidades, fabricante, composición y duplicaciones. Pulso, síntomas, función renal e indicación de ECG se valoran según la situación, no con un protocolo universal inventado. El beneficio se discute respecto de una meta concreta, como conservar una actividad cotidiana, y un seguimiento elegido de antemano. Cambiar un solo resultado puede reflejar práctica, fluctuaciones o características de medición.
Al leer un estudio, el especialista pregunta si la muestra es humana, qué producto y vía se utilizaron, si la exposición es comparable, cuál fue el desenlace principal y si mejoró el funcionamiento. Son preguntas decisivas aquí: un mecanismo AChE sólido no anula un resultado clínico principal negativo, y los hallazgos NMDA, Nrf2, APP y mitocondriales no se convierten en restauración cerebral demostrada. Las recomendaciones actuales de demencia incluyen otras opciones farmacológicas estándar; decidir sobre huperzina exige valorar evidencia, situación del producto y riesgo individual. La conclusión fundamentada es investigar mecanismos prometedores sin ofrecer neuroprotección universal ni convertir concentraciones de laboratorio en recetas humanas.
Preguntas frecuentes
¿Está demostrada la neuroprotección humana?
La inhibición reversible de AChE está establecida. NMDA, Nrf2, APP y mitocondrias son principalmente datos experimentales; un ensayo importante tuvo un resultado principal negativo.
¿Por qué IC₅₀ no equivale a la dosis?
IC₅₀ depende del ensayo. Dosis, concentración plasmática, concentración cerebral libre y beneficio clínico son medidas diferentes.
¿Son obligatorios los ciclos y la colina?
Faltan datos directos suficientes para pausas fijas o donantes obligatorios de colina. La adaptación no define una pauta universal.
¿Puede añadirse a donepezilo?
La combinación sin supervisión no está justificada por posibles efectos aditivos. El médico revisa medicamentos, síntomas y riesgo de bradicardia.
¿Qué síntomas requieren atención?
Síncope, debilidad intensa, dificultad respiratoria, dolor torácico y bradicardia sintomática requieren valoración oportuna. Un único umbral de pulso no la sustituye.