Complemento, C3a y C5a: protección y daño tisular — NutriFit
El sistema del complemento: C3a, C5a y el límite entre protección y daño
Cómo las vías del complemento generan C3b, anafilotoxinas y C5b–9; por qué el daño endotelial es selectivo y qué muestran ensayos positivos, negativos y publicaciones retiradas.
El complemento suele representarse como una secuencia de letras y flechas que termina en un agujero en la membrana. Ese esquema explica solo una parte de su trabajo. La cascada marca superficies para la fagocitosis, ayuda a eliminar inmunocomplejos y restos celulares, orienta las células inflamatorias y conecta el reconocimiento innato con la inmunidad adaptativa. El daño aparece cuando la amplificación supera la superficie y el intervalo temporal en los que la respuesta resulta útil. Por eso una misma concentración sanguínea de C3 puede acompañarse de actividades muy distintas en un glomérulo renal, la pared vascular o el ojo.
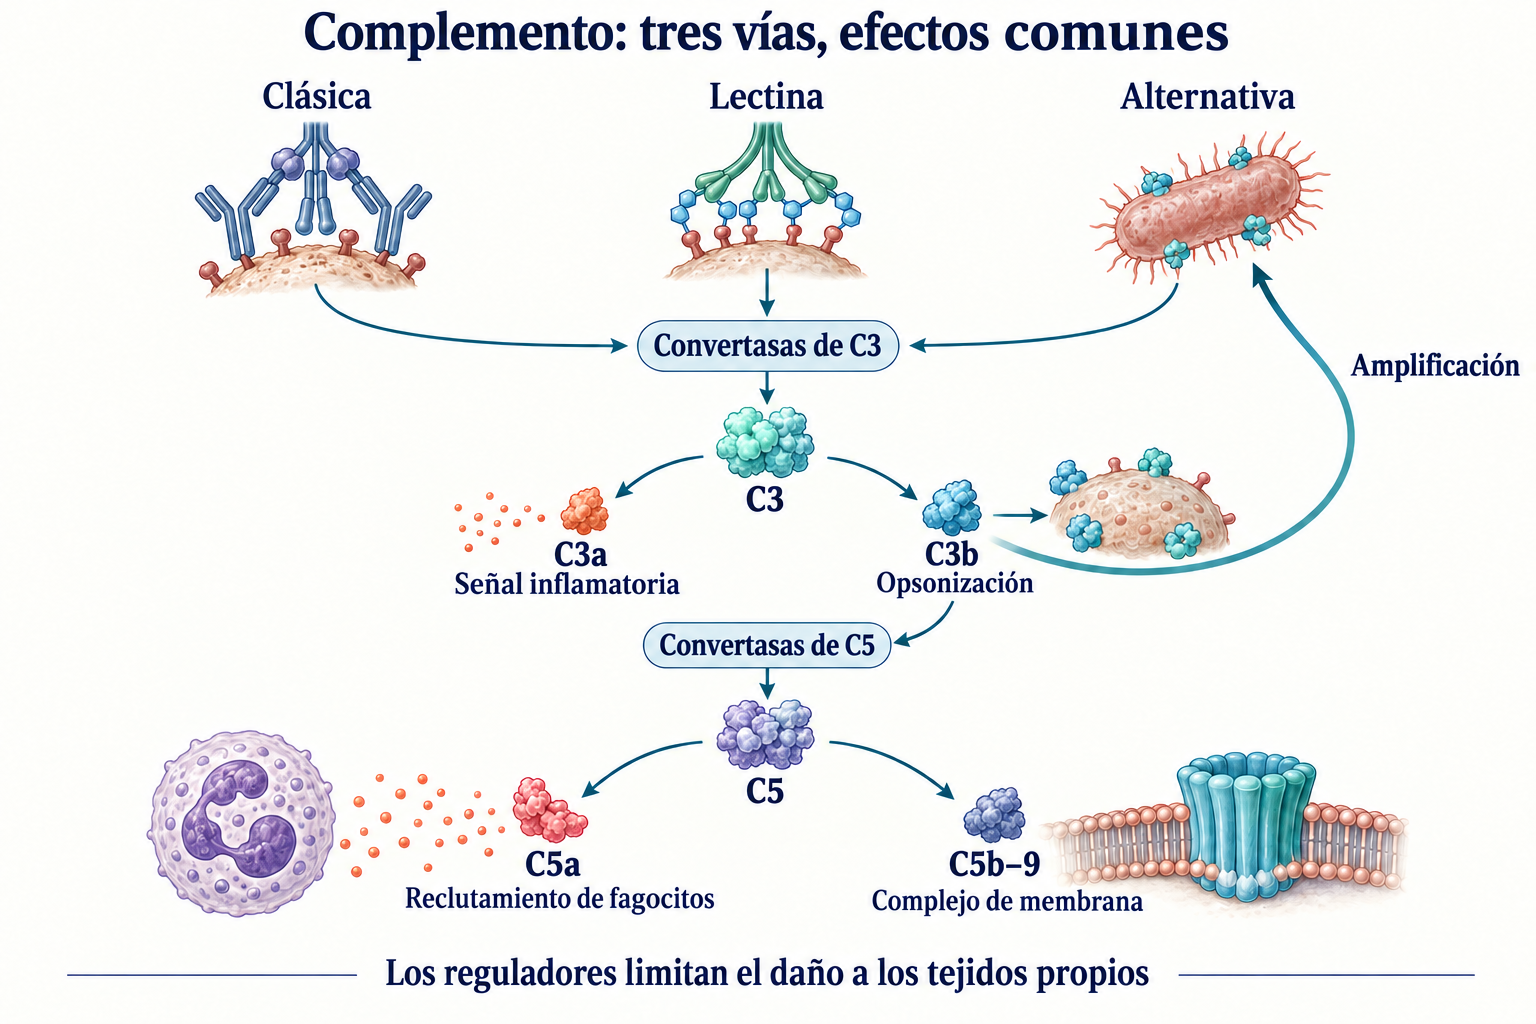
El hígado produce la mayoría de los componentes circulantes, pero las células endoteliales, renales e inmunitarias también pueden sintetizar componentes localmente. La cascada plasmática, las reacciones sobre superficies celulares y los procesos intracelulares no pueden reunirse automáticamente en un único mecanismo. Tres resultados son especialmente importantes en clínica: la opsonización mediante fragmentos de C3, las señales de las anafilotoxinas C3a/C5a y la formación del complejo terminal C5b–9. Cada uno tiene receptores, reguladores e implicaciones terapéuticas propios.
Tres entradas en la cascada: el reconocimiento importa más que el nombre de la vía
La vía clásica empieza con el complejo C1, formado por la proteína de reconocimiento C1q y las serinproteasas C1r/C1s. La organización espacial de IgM o IgG unidas a una superficie permite activarlo; un anticuerpo libre en solución no equivale a esa superficie. C1q también puede interactuar con ciertas estructuras celulares dañadas y moléculas de reconocimiento innato, de modo que «clásica» no significa exclusivamente dependiente de anticuerpos. C1s escinde C4 y C2, permitiendo ensamblar la convertasa de C3 superficial C4b2a. Aquí se utiliza la nomenclatura histórica habitual que denomina C2a al fragmento catalítico grande de C2; otro sistema coherente lo llama C2b. El cambio de nombre no identifica una enzima distinta.
La vía de las lectinas reconoce disposiciones adecuadas de grupos de carbohidratos y grupos acetilados mediante la lectina de unión a manosa, MBL, las ficolinas y las colectinas. Las MASP asociadas son serinproteasas, no metaloproteasas dependientes de zinc. El calcio interviene en la organización de determinados complejos de reconocimiento e interacciones, pero no cambia la clase catalítica. MASP-1 contribuye al inicio y a la activación de MASP-2; MASP-2 escinde C4 y C2. Los estudios sobre aproximación de complejos y cinética de MASP muestran que la activación depende de la organización espacial sobre una superficie con ligandos, no de la presencia casual de una lectina en plasma.
MASP-3 conecta este sistema con la maduración del factor D de la vía alternativa. En experimentos con sangre humana en reposo, MASP-3 activa medió la conversión del pro-factor D en la proteasa madura. Se trata de una conexión entre vías mediante la preparación de una enzima, no de que cada episodio de activación alternativa necesite un nuevo desencadenante de lectinas. Tampoco puede trasladarse sin matices el contexto de sangre en reposo a una muestra que coagula o a una inflamación sistémica grave.
La vía alternativa se mantiene por cambios basales en C3 y tiene especial importancia como bucle amplificador de una reacción ya iniciada. La hidrólisis del tioéster interno produce C3(H2O), conservando el esqueleto peptídico y el dominio C3a: no es la reacción proteolítica que genera C3a y C3b. C3(H2O) une el factor B, el factor D escinde B unido en Ba y Bb, y se forma la convertasa en fase líquida C3(H2O)Bb. Las interacciones de la convertasa alternativa dependen de Mg2+. Las mediciones bioquímicas primarias de la velocidad de hidrólisis variaban según el medio y otras proteínas; no permiten establecer una regla universal de «1–2% de todo el C3 corporal por hora».
C3b: marca química y plataforma de amplificación
En C3 nativo, la estructura proteica protege el tioéster reactivo. La escisión por una convertasa de C3 libera C3a, mientras el C3b restante cambia de conformación. Los estudios estructurales de Janssen y colaboradores mostraron un desplazamiento importante del dominio que contiene el tioéster y la exposición de sitios para el factor B y los reguladores. El estado activado de corta duración permite una unión covalente a grupos hidroxilo o amino de una superficie próxima. La reacción competidora con agua limita la distancia de fijación; C3b ya hidrolizado en fase líquida no constituye una nueva marca covalente intacta.
C3b unido a la superficie incorpora el factor B. El factor D escinde B en el complejo apropiado y Bb permanece como subunidad catalítica de la convertasa superficial C3bBb. C3b es la plataforma, no la proteasa. La properdina estabiliza la convertasa y participa en el reconocimiento de superficies en algunas condiciones; no debe presentarse como sensor iniciador universal obligatorio. Nuevas moléculas de C3b crean más plataformas, de modo que un inicio clásico o de lectinas puede recibir una amplificación alternativa considerable. Su contribución depende del activador, la muestra y el resultado medido; no se ha establecido un porcentaje fijo para todo el organismo.
El aumento de la densidad de C3b permite formar complejos con actividad convertasa de C5. Suelen escribirse C4b2a3b y C3bBbC3b, pero esas fórmulas abrevian la organización espacial de enzima y sustrato sobre la superficie. La escisión de C5 genera C5a soluble, con función de señal, y C5b, que inicia el ensamblaje terminal. Por ello, inhibir C5 e inhibir C3 difieren fundamentalmente: lo primero conserva la formación de C3b y la opsonización, mientras lo segundo actúa antes y de manera más amplia.
C3b y sus productos no se limitan a amplificar la cascada. El factor I convierte C3b en iC3b con cofactores adecuados; iC3b ya no ensambla una convertasa alternativa activa, pero mantiene función opsonizante. CR1 une C3b/C4b y participa en el procesamiento de inmunocomplejos, mientras CR3 y CR4 reconocen iC3b y ayudan a los fagocitos a capturar objetos marcados. La generación posterior de C3dg/C3d mantiene la conexión con la inmunidad adaptativa a través de CR2. Por tanto, apagar una convertasa mediante proteólisis no elimina inmediatamente todas las consecuencias inmunológicas de la marca.
Cómo se protegen las superficies propias
El factor H reconoce la combinación de C3b y características de la superficie del huésped, incluidos glicanos sialilados y glucosaminoglicanos. Compite con el factor B, acelera la disociación de la convertasa alternativa y actúa como cofactor del factor I. Los estudios estructurales de complejos de H con C3b y azúcares sialilados explican por qué cambios en dominios de reconocimiento pueden deteriorar la protección de una superficie concreta aunque la proteína siga presente en plasma. No basta su cantidad: H debe situarse donde ha aparecido C3b.
El factor I es una serinproteasa cuya actividad está restringida sin el complejo apropiado de sustrato y cofactor. CD46 proporciona apoyo como cofactor para escindir C3b/C4b en la célula; CD55 acelera la disociación de convertasas; CD59 limita el ensamblaje terminal y la incorporación de C9 al complejo de membrana. CD55 y CD59 poseen anclajes GPI, mientras CD46 es transmembrana. El inhibidor de C1, una serpina, actúa antes sobre C1r/C1s activos y determinadas MASP; la proteína de unión a C4 regula complejos que contienen C4b. Estos mecanismos no son intercambiables y el aumento de un marcador no garantiza conservar todos los demás niveles.
La disociación de una convertasa y la proteólisis de su plataforma son reacciones distintas. CD55 puede acelerar la separación de la subunidad catalítica, mientras el factor I con un cofactor modifica irreversiblemente C3b. Los reguladores terminales actúan después de formarse C5b. El daño propio puede surgir por reconocimiento superficial defectuoso, actividad insuficiente de un cofactor, persistencia de la convertasa o pérdida de protección de membrana, aunque los perfiles analíticos finales se solapen parcialmente.
C3a y C5a: un péptido pequeño puede tener un gran efecto
C3a y C5a humanos contienen respectivamente 77 y 74 residuos de aminoácidos. Puentes disulfuro estabilizan sus estructuras compactas y el extremo C-terminal es importante para activar receptores. Sin embargo, no son quimioatrayentes intercambiables. C5a resulta especialmente relevante para reclutar y activar neutrófilos y monocitos; la respuesta a C3a depende más del tipo celular, su estado y su repertorio de receptores. Una EC50 o afinidad medida en un sistema celular no puede declararse umbral universal de los tejidos humanos.
La carboxipeptidasa N plasmática y la carboxipeptidasa M de membrana eliminan la arginina C-terminal y forman derivados desArg. Son carboxipeptidasas que contienen zinc, a diferencia de las serinproteasas de las convertasas. C3a-desArg pierde sustancialmente su actividad canónica mediante C3aR; C5a-desArg conserva actividad residual e interacciones receptoras dependientes del contexto. No debe resumirse el procesamiento como «ambos péptidos quedan totalmente apagados». Tampoco deben describirse los discutidos efectos metabólicos de C3a-desArg como una vía universal indiscutible a través de C5aR2.
C3aR y C5aR1 son receptores de siete segmentos transmembrana. En C5aR1 importan el acoplamiento a Gi, la liberación de subunidades señalizadoras Gβγ y la activación de PI3Kγ y PLCβ. PI3K genera PIP3 en la membrana y ayuda a organizar el borde anterior del fagocito migrante; PLCβ escinde PIP2 en IP3 y DAG. IP3 favorece la salida de Ca2+ del retículo endoplásmico, DAG participa en la activación de PKC y Rac/Cdc42 conectan estas señales con la reorganización de actina. Es una red regulada de procesos paralelos, no una única cadena lineal «calcio–movimiento».
C5aR2, antes C5L2, difiere de C5aR1: no presenta el acoplamiento canónico típico a proteínas G, pero puede reclutar β-arrestinas y modificar respuestas señalizadoras. Los estudios primarios confirman que llamarlo «señuelo pasivo» resulta insuficiente. Aun así, la dirección del efecto depende de la célula y el contexto inflamatorio; no puede suponerse siempre antiinflamatorio ni siempre promotor del daño. Presencia del receptor, unión del ligando y efecto clínico de su bloqueo constituyen tres niveles de evidencia diferentes.
Fagocitos, mastocitos y endotelio responden de forma distinta
La quimiotaxis requiere un gradiente espacial y una célula capaz de distinguirlo. La generación local de C5a ayuda a orientar el fagocito hacia un foco, mientras la estimulación sistémica prolongada puede acompañarse de desensibilización, internalización de receptores y alteración del movimiento dirigido. La disfunción de neutrófilos en sepsis es multifactorial e incluye cambios de señales receptoras, metabolismo y otros mediadores. La desaparición de C5aR1 superficial no explica toda la inmunoparálisis, ni una concentración de C5a predice un desenlace inevitable.
La activación y preparación del neutrófilo pueden facilitar la desgranulación y el estallido respiratorio. NOX2 transfiere electrones desde NADPH, a través de FAD y centros hemo, al oxígeno: O2 se convierte en superóxido y posteriormente en H2O2. La mieloperoxidasa utiliza H2O2, cloruro y un protón para producir ácido hipocloroso: H2O2 + Cl− + H+ → HOCl + H2O. Estas reacciones son útiles en el compartimento antimicrobiano adecuado, pero la salida extracelular de proteasas y oxidantes puede dañar endotelio y matriz. La formación de trampas extracelulares de neutrófilos depende del estímulo y las condiciones; C5a no activa automáticamente un programa universal de NETosis.
Las anafilotoxinas pueden participar en la desgranulación de poblaciones sensibles de mastocitos y basófilos. La liberación de histamina almacenada debe distinguirse de la síntesis nueva de mediadores lipídicos, como leucotrienos y prostaglandinas. La expresión de C3aR/C5aR1 y las respuestas varían entre poblaciones; el término «anafilotoxina» no convierte toda anafilaxia en un fenómeno dependiente del complemento. La relación entre señal receptora y síndrome clínico se desarrolla en el artículo sobre la cascada de mediadores de activación mastocitaria.
El aumento de permeabilidad vascular puede implicar mediadores de otras células y efectos directos en el endotelio. Shivshankar y colaboradores identificaron en células endoteliales humanas de vena umbilical expresión regulada de receptores C3a/C5a, cambios de migración y efectos sobre la interacción con células linfoides. Esa investigación no demuestra una respuesta idéntica en todos los territorios vasculares. En otro estudio primario, Sartain y colaboradores observaron menor activación alternativa y propiedades reguladoras más pronunciadas en endotelio microvascular cerebral que en endotelio glomerular. La diferencia ayuda a explicar la selectividad tisular del daño, pero un modelo celular no mide el riesgo individual de enfermedad.
El endotelio inflamado modifica la adhesión leucocitaria, los contactos de barrera y el equilibrio de señales procoagulantes y anticoagulantes. El complemento interactúa con citocinas, plaquetas y coagulación, mientras el hemo liberado por hemólisis intravascular puede mantener la activación. Se genera un bucle de amplificación mutua, no una cadena estrictamente unidireccional. Las interacciones con inflamasomas también dependen del modelo; NLRP3 y la producción de IL-1β describen otro nivel regulador que no puede equipararse a la propia escisión de C3.
C5b–9: poro, señal sublítica y complejo soluble
Después de escindir C5, C5b inestable une C6, luego C7, C8 y moléculas de C9. El ensamblaje secuencial permite insertar proteínas con dominios MACPF en la membrana y formar un poro. La criomicroscopía electrónica revela una arquitectura compleja y asimétrica; un círculo didáctico de cilindros idénticos es una representación esquemática, no un modelo atómico exacto. Ni el número de C9 ni la geometría deben fijarse sin matices en un único valor para todas las membranas biológicas.
La vulnerabilidad de la superficie importa más que la mera presencia de C5b–9. El complemento terminal es especialmente importante frente a determinadas bacterias gramnegativas; una pared gruesa y otras características pueden impedir el ataque eficaz a la membrana. Las células nucleadas pueden eliminar o internalizar zonas dañadas y tolerar exposición sublítica. Esta modifica flujos iónicos y vías de señalización, pudiendo mantener inflamación sin lisis osmótica inmediata. Por ello, un eritrocito sin protección reguladora y una célula endotelial con mecanismos de reparación responden de forma diferente.
sC5b–9 soluble se asocia a proteínas que limitan la inserción en membranas, entre ellas vitronectina y clusterina. Su aumento indica activación terminal en la muestra correspondiente, no un recuento directo de poros en el riñón o la pared vascular. El complejo de membrana y el complejo terminal soluble no son sinónimos. Asimismo, la ausencia de lisis masiva no excluye daño dependiente del complemento clínicamente relevante.
Enfermedades diferentes requieren modelos causales diferentes
En la hemoglobinuria paroxística nocturna, HPN, un defecto somático de PIGA en un clon hematopoyético altera la síntesis del anclaje GPI. La pérdida de CD55/CD59 vuelve especialmente vulnerables las células al complemento. Es una enfermedad clonal adquirida, no una carencia alimentaria habitual ni simplemente «C3 alto». Inhibir C5 reduce la hemólisis intravascular, pero la captación persistente de eritrocitos dependiente de C3 por fagocitos puede mantener anemia extravascular. El estado medular y otras causas también afectan la hemoglobina; una sola diana no garantiza normalización completa.
En la microangiopatía trombótica mediada por complemento, tradicionalmente abordada en el síndrome hemolítico urémico atípico, SHUa, el daño endotelial implica pérdida de control de la cascada. Pueden contribuir variantes de CFH, CFI, CD46, C3 o CFB y autoanticuerpos contra factor H, pero un factor genético no siempre resulta suficiente sin desencadenantes adicionales. La púrpura trombótica trombocitopénica con déficit grave de ADAMTS13, el SHU asociado a infección y las microangiopatías secundarias requieren evaluación diferencial. No toda microangiopatía demuestra necesidad de la misma terapia del complemento, y C3 normal no excluye desregulación local.
La glomerulopatía C3 se define por morfología junto con depósito predominante de C3, no por una concentración aislada baja. Los factores nefríticos pueden estabilizar convertasas y la regulación puede alterarse de forma genética o adquirida; los estudios funcionales muestran por qué conviene distinguir el mecanismo de la mera presencia de un anticuerpo. En degeneración macular asociada a la edad, variantes de CFH se asocian al riesgo, pero el genotipo no ofrece un pronóstico individual listo para usar. En isquemia–reperfusión, superficies dañadas pueden activar reconocimiento y amplificación; una diana biológicamente plausible tampoco garantiza éxito farmacológico.
Qué demostraron realmente los ensayos clínicos
TRIUMPH fue un ensayo doble ciego, aleatorizado y controlado con placebo en 87 pacientes con HPN. Eculizumab se administró por vía intravenosa a 600 mg semanales durante cuatro semanas, después 900 mg una semana más tarde y 900 mg cada dos semanas hasta la semana 26. Los desenlaces primarios fueron estabilización de hemoglobina y unidades de eritrocitos transfundidas. La estabilización sin transfusiones se obtuvo en 21 de 43 participantes del grupo activo, 49%, frente a 0 de 44; la mediana de unidades transfundidas fue 0 frente a 10. El área mediana bajo la curva temporal de LDH fue un 85,8% menor. Es un resultado de un marcador de hemólisis intravascular, no una «reducción de mortalidad del 85,8%»; no justifica atribuir al ensayo un porcentaje exacto de trombosis evitadas.
PEGASUS fue un ensayo abierto, aleatorizado, de fase III en 80 adultos con HPN cuya hemoglobina seguía por debajo de 10,5 g/dl con eculizumab. Tras cuatro semanas de tratamiento combinado inicial, 41 pasaron a pegcetacoplan subcutáneo, 1080 mg dos veces por semana, y 39 continuaron eculizumab intravenoso en su pauta previa. El desenlace primario fue el cambio de hemoglobina en la semana 16. La diferencia ajustada entre grupos fue de 3,84 g/dl a favor de pegcetacoplan, no el incremento medio de cada paciente. Evitaron transfusiones el 85% frente al 15%. Sin embargo, no se demostró no inferioridad para el cambio de LDH; el diseño abierto, la selección por anemia residual y el corto período comparativo limitan la generalización. Las reacciones locales a la inyección y la hemólisis de escape también forman parte del balance beneficio–riesgo.
El resultado negativo de APEX-AMI resulta crucial para la idea de «suprimir complemento después de cualquier daño». En este ensayo doble ciego y controlado con placebo, 5745 pacientes con infarto con elevación del ST y una intervención coronaria primaria recibieron pexelizumab o placebo. El agente anti-C5 se administró como bolo de 2 mg/kg antes de la intervención, seguido de 0,05 mg/kg por hora durante 24 horas. La mortalidad primaria a 30 días fue 4,06% frente a 3,92%; razón de riesgos 1,04, intervalo de confianza del 95% 0,80–1,35, p=0,78. No se estableció beneficio en mortalidad. Esto no refuta el papel del complemento en daño isquémico, pero sí el salto automático del mecanismo a una terapia eficaz en esa población y pauta.
Avacopan bloquea C5aR1 y no la escisión de C5, lo que potencialmente modifica la señal de anafilotoxinas conservando C5b–9. La evidencia clínica debe valorarse por separado del atractivo de la diana. ADVOCATE aleatorizó a 331 pacientes con vasculitis asociada a ANCA a avacopan oral, 30 mg dos veces al día, o reducción de prednisona; todos recibieron también rituximab o ciclofosfamida seguida de tratamiento estándar. Los desenlaces primarios fueron remisión en la semana 26 y remisión sostenida en la 52. El 29 de junio de 2026, NEJM retiró la publicación: se habían reevaluado los desenlaces primarios de nueve pacientes después del cierre de la base y del desenmascaramiento, sin informarlo en el artículo. Sus porcentajes previos no pueden presentarse como confirmación fiable de eficacia.
El 27 de abril de 2026, CDER de FDA propuso retirar la autorización de Tavneos porque no se había demostrado válidamente la eficacia para su uso autorizado y la solicitud contenía afirmaciones materiales falsas. FDA también comunicó daño hepático grave inducido por el medicamento, incluido síndrome de desaparición de conductos biliares y casos mortales. Una propuesta de retirada y una decisión regulatoria final son sucesos distintos; ese comunicado por sí solo no demuestra que el procedimiento haya concluido en todos los países. También aclara que el medicamento no elimina el uso de glucocorticoides. Una promesa universal de «remisión sin esteroides» es por ello científica y clínicamente incorrecta.
Elegir bloqueo de C3, C5, C5aR1, factor B o factor D cambia las funciones protectoras conservadas. Modelos de suero después de vacunación meningocócica muestran que las consecuencias dependen de la diana, la respuesta de anticuerpos y el organismo estudiado; no garantizan seguridad infecciosa en la práctica. El déficit humano de factor D también se asocia a infecciones graves: conservar parte de la vía clásica no equivale a ausencia de riesgo. La prevención y vigilancia de infecciones dependen del medicamento concreto y de requisitos clínicos actuales, no de una idea general de «selectividad».
Cantidad, función y activación son tres mediciones distintas
C3 y C4 miden concentraciones de componentes, no todo el sistema funcional. Valores bajos pueden reflejar consumo, síntesis o déficit, mientras valores normales coexisten con activación local. CH50 evalúa la integridad funcional de la vía clásica y del tramo terminal común; AH50/AP50, la alternativa y el tramo terminal común. Un CH50 bajo aislado orienta hacia componentes clásicos tempranos; un AH50 bajo aislado, hacia componentes alternativos; ambos bajos dirigen la atención a componentes compartidos, consumo o calidad de la muestra. Es una orientación para investigar, no un diagnóstico independiente.
Los productos de activación, como fragmentos de C3 y sC5b–9, responden a otra pregunta: si hubo una reacción que dejó una señal medible en el compartimento muestreado. El depósito tisular, los productos circulantes y la actividad convertasa pueden divergir. El diagnóstico de glomerulopatía C3 o microangiopatía integra datos clínicos, morfológicos, hematológicos y funcionales. Una variante genética necesita clasificación y comparación con el fenotipo; una variante de significado incierto no indica automáticamente inhibición de por vida.
La preanalítica es esencial porque el complemento puede activarse después de extraer sangre. Para productos de activación suele emplearse plasma EDTA que quela Ca2+/Mg2+ y reduce la continuación de la cascada; las pruebas funcionales buscan lo contrario, conservar capacidad de reacción, y suelen requerir suero adecuado. Los trabajos de Mollnes y posteriores estudios de estabilidad muestran dependencia de temperatura, retraso y anticoagulante. La regla universal «todos los análisis necesitan EDTA» es errónea. El procesamiento y almacenamiento deben corresponder al método validado del laboratorio, y un valor alto en una muestra mal preparada no debe convertirse en diagnóstico.
Polifenoles y omega-3: dónde termina la hipótesis bioquímica
El ácido rosmarínico ilustra la diferencia entre el título de un artículo temprano y el mecanismo establecido. Un trabajo de 1988 atribuyó la reducción de hemólisis a inhibición de la convertasa C3. En el estudio específico de Sahu, Rawal y Pangburn de 1999 con componentes purificados, la inhibición semimáxima de la fijación covalente de C3b ocurrió a 34 µM. En el ensayo hemolítico sérico, los valores correspondientes fueron 180 µM para la vía clásica y 160 µM para la alternativa. No se detectó inhibición significativa de la enzima convertasa C3 ni a 10 000 µM. Reducir la hemólisis final no demuestra, por tanto, bloqueo directo del centro catalítico: interferir con la fijación de C3b puede producir un resultado parecido.
Estas condiciones no establecen una dosis oral humana. Una recomendación clínica requeriría datos de exposición libre a la molécula original y sus metabolitos, distribución al compartimento apropiado, interacción con la diana y mejora de un desenlace importante. Los estudios bioquímicos presentados no aportan esa cadena. No permiten afirmar «bloqueo selectivo del factor B a 15 µM» ni ofrecer un protocolo de ácido rosmarínico para prevenir SHUa o HPN.
Para curcumina, quercetina, luteolina, omega-3 y mediadores especializados de resolución, los efectos posibles en citocinas, metabolismo lipídico y membranas no equivalen a restauración clínicamente demostrada de CD55/CD59 ni a control selectivo del complemento. Reducir un marcador inflamatorio no identifica el nivel alterado de la cascada ni demuestra conservación de la defensa antimicrobiana. No existe base suficiente para convertir una hipótesis receptora o concentración experimental en regímenes universales de suplementos, prometer prevención de trombosis o sustituir el tratamiento de una enfermedad mediada por complemento. La nutrición y la prevención vascular general importan, pero responden a otra pregunta probatoria.
El límite práctico: conservar protección y limitar daño
El complemento no se evalúa con el principio «cuanto menos, mejor». Perder función perjudica la eliminación de microbios e inmunocomplejos; la reacción descontrolada lesiona tejidos propios. La pregunta correcta incluye el lugar de activación, el defecto regulador, el resultado efector específico y el desenlace clínico realmente modificable. Las respuestas difieren para HPN, microangiopatía endotelial e infarto, como muestran ensayos positivos y negativos.
Una secuencia fundada en evidencia establece el fenotipo de enfermedad, distingue cantidad de función y activación, identifica el mecanismo probable y elige una diana con beneficio demostrado en la población correspondiente. Después evalúa funciones protectoras restantes, riesgo infeccioso y otras limitaciones terapéuticas. Ni C3 bajo, ni sC5b–9 alto, ni un atractivo esquema molecular reemplazan esa secuencia. Distinguir mecanismo de resultado demostrado convierte al complemento en un concepto clínico útil, no en motivo para suprimir universalmente la inmunidad.
Preguntas frecuentes
¿Qué une las tres vías del complemento?
Convergen en la formación de convertasas de C3 y resultados efectores posteriores. La vía alternativa también amplifica respuestas iniciadas por las vías clásica o de lectinas.
¿C3a y C5a actúan igual?
No. C5a es especialmente importante para reclutar neutrófilos y monocitos; C3a depende más del contexto celular y receptor. Tampoco ambos derivados desArg son igual y completamente inactivos.
¿C3 normal excluye daño dependiente del complemento?
No. Concentración, función de la cascada y activación local responden a preguntas diferentes. El diagnóstico requiere datos clínicos y pruebas adicionales.
¿Por qué difieren los inhibidores C3 y C5?
El bloqueo de C5 limita C5a y el complejo terminal, conservando formación de C3b. El de C3 actúa antes y afecta también la opsonización, modificando beneficio y funciones protectoras restantes.
¿Se ha demostrado beneficio universal al suprimir complemento?
No. TRIUMPH y PEGASUS estudiaron poblaciones específicas de HPN. En APEX-AMI, el anti-C5 no redujo la mortalidad después del infarto en la pauta investigada.
¿ADVOCATE sirve como prueba fiable de eficacia?
NEJM retiró la publicación en 2026 por problemas en la reevaluación de desenlaces primarios. Sus porcentajes previos no son confirmación fiable; FDA también señaló problemas regulatorios y riesgos hepáticos graves.
¿Todos los análisis requieren plasma EDTA?
No. Para productos de activación se intenta reducir reacciones después de la extracción; las pruebas funcionales necesitan capacidad conservada de la cascada. Muestra y procesamiento dependen del método.
¿Ácido rosmarínico u omega-3 sustituyen el tratamiento?
Los datos presentados no lo justifican. Una concentración bioquímica o un marcador inflamatorio no prueban exposición clínica, interacción con la diana y mejor desenlace. No se deriva un protocolo universal de suplementos.