Таурин, мітохондріальні тРНК і дихальний ланцюг: механізм та клінічні межі
Синтез і транспорт таурину, модифікації U34, MTO1/GTPBP3 та TRMU, декодування кодонів, комплекс I, MELAS і суперечливі дані про старіння.
Синтез і транспорт таурину, модифікації U34, MTO1/GTPBP3 та TRMU, декодування кодонів, комплекс I, MELAS і суперечливі дані про старіння.
Таурин не входить до послідовності звичайних білків, але його фрагмент ковалентно приєднується до певних мітохондріальних тРНК. Отже, зв’язок між невеликим вільним метаболітом і дихальним ланцюгом проходить через якість трансляції: недостатньо мати мРНК та амінокислоти, якщо адаптор погано розпізнає потрібний кодон. Це пояснює частину патогенезу MELAS і спадкових дефектів модифікувальних ферментів. Це не означає, що будь-яка втома, веганський раціон чи старіння спричинені нестачею таурину в матриксі.
Далі простежується шлях від синтезу й транспорту до модифікації U34, складання комплексу I та результатів у людей. Нестача субстрату, змінена тРНК і неробочий фермент — різні проблеми: схожі симптоми не роблять їх взаємозамінними лікувальними мішенями.
Таурин — 2-аміноетансульфонова кислота. Замість карбоксильної групи протеїногенних амінокислот він має сульфонову; за фізіологічного pH переважає цвітеріон:
Для нього немає звичайної пари «кодон — аміноацил-тРНК», що включає молекулу до поліпептиду. Вільний таурин бере участь в осморегуляції, кон’югації жовчних кислот і регуляції клітинного середовища. У РНК він використовується інакше — як хімічний субстрат посттранскрипційної модифікації. Виявлення фрагмента не означає заміни амінокислоти в білку чи включення таурину до цукрофосфатного остова РНК.
Внутрішньоклітинні пули серця, м’язів, сітківки й нервової тканини значно перевищують плазмові концентрації. Однак значення залежать від виду, тканини, віку та методу. Високий вміст у енергоємному органі сам по собі не встановлює частки таурину в матриксі й не доводить, що підвищення в плазмі відновить цей компартмент.
Метіонін може поповнювати цистеїновий пул через транссульфурацію. Залізовмісна цистеїндіоксигеназа CDO окиснює цистеїн, а PLP-залежна цистеїнсульфінатдекарбоксилаза CSAD утворює гіпотаурин. Узагальнено:
Останній етап не можна впевнено приписати єдиній «гіпотауриндегідрогеназі». Veeravalli та співавтори 2020 року встановили участь FMO1 в оксигенуванні гіпотаурину; існують також хімічні шляхи окиснення. PLP, залізо, доступність попередників і тканинна експресія впливають на потік, але схема не задає доз вітамінів або мінералів для посилення синтезу.
Активність шляху суттєво різниться між видами. Обов’язкова харчова потреба котів і фізіологія гризунів не визначають потребу дорослої людини. У людей пул підтримують їжа, ендогенний синтез і ниркове збереження. Рослинні продукти зазвичай містять мало таурину, але це не означає неминучого дефекту мітохондріальної трансляції в кожного вегана чи обов’язкового профілактичного курсу після певного віку.
Клітинне накопичення підтримує TauT, кодований SLC6A6. Зазвичай описують перенесення однієї молекули таурину разом із двома іонами натрію та одним іоном хлору:
Енергію надають електрохімічні градієнти, підтримувані Na⁺/K⁺-АТФазою, а не прямий гідроліз АТФ самим TauT. Перенесення позитивного заряду робить транспорт електрогенним. Осмотична регуляція через NFAT5/TonEBP, фосфорилювання й зміни експресії впливають на захоплення, тому наявність переносника не гарантує однакового насичення тканин.
Моделі дефіциту Slc6a6 показують важливість збереження тканинного таурину: уражаються серце, сітківка й скелетні м’язи. Це тяжке порушення транспорту, а не еквівалент звичайного раціону з меншою кількістю морепродуктів. Більше позаклітинного субстрату також не обов’язково компенсує відсутній або сильно пошкоджений переносник.
Таурин має бути доступним ферментам матриксу, щоб стати частиною тРНК. Зовнішня і вибірково проникна внутрішня мембрани створюють різні транспортні завдання; плазмалемний SLC6A6 не можна автоматично оголосити встановленим переносником внутрішньої мітохондріальної мембрани. Ідентифікація шляху як певного SLC25 або «мітохондріальної форми TauT» не підтверджена вибраною літературою й не використовується як факт.
Експерименти із субклітинними фракціями та зміною потенціалу потребують урахування чистоти препарату, витоку метаболітів і непрямих ефектів роз’єднувачів. Точний матриксний пул, кінетику й фармакологічне підвищення треба вимірювати окремо. Короткий пік у крові не показує доставки до мозку, захоплення органелою чи частки модифікованих тРНК.
Suzuki та співавтори 2002 року ідентифікували тауриновмісні нуклеозиди мітохондріальних тРНК за допомогою мас-спектрометрії й міченого таурину. Головний висновок: вільний метаболіт стає частиною конкретної модифікованої основи. Це точніше за неспецифічне «живлення мітохондрій» і не заперечує інших функцій таурину.
Позиції антикодону 34–36 взаємодіють із кодоном антипаралельно: основа 34 розпізнає третю основу кодону. Її називають wobble-позицією. Модифікація змінює властивості зчитування, зберігаючи ідентичність тРНК та приєднаної амінокислоти.
Схема «лише Leu і Trp, причому Trp тіольована» помилкова. Повний хімічний аналіз людських мітохондріальних тРНК 2020 року описує таку карту:
| Мітохондріальна тРНК | Модифікація U34 | Кодони із пурином наприкінці |
|---|---|---|
| Leu(UUR) | τm⁵U | UUA, UUG |
| Trp | τm⁵U | UGA, UGG |
| Lys | τm⁵s²U | AAA, AAG |
| Glu | τm⁵s²U | GAA, GAG |
| Gln | τm⁵s²U | CAA, CAG |
У мітохондріальному коді ссавців UGA означає триптофан, а в стандартному ядерному — стоп-кодон. Інший лейциновий адаптор, Leu(CUN), обслуговує окрему родину й не замінює Leu(UUR). Мінімальний набір із 22 тРНК використовує різні стратегії; відсутність модифікації U34 в інших родинах не завжди патологічна.
У 5-тауринометилуридині до C5 урацилу приєднано фрагмент:
Метиленовий місток зв’язує основу з азотом таурину. У τm⁵s²U додатково кисень при C2 замінено сіркою. Це окрема операція, а не перенесення сульфонатної сірки таурину до C2. Різниця важлива для генетики: дефекти MTO1/GTPBP3 і TRMU порушують різні етапи, хоча обидва можуть пошкодити дихальний ланцюг.
MTO1 і GTPBP3 кодуються ядерним геномом, синтезуються поза мітохондріями й надходять до апарату модифікації в матриксі. Їхні бактеріальні гомологи MnmG/GidA та MnmE використовують споріднений механізм модифікації U34. MTO1 — флавін-зв’язаний компонент, що взаємодіє з тРНК; GTPBP3 забезпечує GTP-залежну роботу системи. Консервативні GTP-зв’язувальні мотиви, ділянки Switch і координація Mg²⁺ пов’язують нуклеотидний цикл зі змінами конформації. Це обґрунтована функціональна модель, однак точну послідовність кожного руху людського комплексу не можна вважати повністю встановленою за аналогією з бактеріями.
Реконституція, генетичне вимкнення компонентів та ізотопне простежування пов’язують біогенез τm⁵U з таурином і 5,10-метилентетрагідрофолатом. Схематична реакція позначає потрібні входи, а не повний збалансований каталітичний цикл:
Твердження про цілковите виключення гліцину неправильне: Asano та співавтори виявили cmnm⁵U у клітинах із дефіцитом таурину, де гліцин займає місце тауринового фрагмента. Така метаболічна пластичність не означає повноцінного функціонального заміщення за будь-яких умов, але спростовує модель абсолютно ізольованої каталітичної кишені.
SHMT2 переносить одновуглецевий фрагмент серину на тетрагідрофолат; її кофермент — PLP. Реакція оборотна:
Мітохондріальні MTHFD2/MTHFD2L беруть участь у перетвореннях одновуглецевих форм фолату й редокс-обміні. Належність до спільної мережі не означає, що MTHFD2L безпосередньо «передає» місток до активного центру MTO1. Для модифікації важлива доступність потрібного похідного фолату, а не лише загальний рівень фолієвої кислоти в крові.
Тому дефіцит таурину, порушення одновуглецевого потоку й дефект тРНК можуть різними шляхами сходитися на одному хімічному результаті. Додаткові метилфолат, B12 або бетаїн не гарантують виправлення жодного з них. Особливо не можна переносити біохімічну потребу ферменту в коферменті на доведену ефективність нутрицевтичного поєднання.
MTU1, кодована TRMU, каталізує 2-тіолювання U34 у тРНК Lys, Glu і Gln. У реакціях цього класу АТФ активує ділянку для заміщення кисню сіркою; цистеїн і мітохондріальна цистеїндесульфураза NFS1 пов’язані з постачанням сірки. NFS1 також бере участь у біогенезі залізосірчаних кластерів, тому порушення сірчаного метаболізму можуть мати кілька наслідків для органели.
Спільне джерело не робить ISCU обов’язковим прямим проміжним переносником сірки до TRMU в доведеному людському ланцюгу. Точна послідовність передачі потребує окремого підтвердження. Зниження тіолювання також не тотожне втраті C5-тауринометильного замісника: їх слід розрізняти аналітично, а не об’єднувати під назвою «дефіцит таурину».
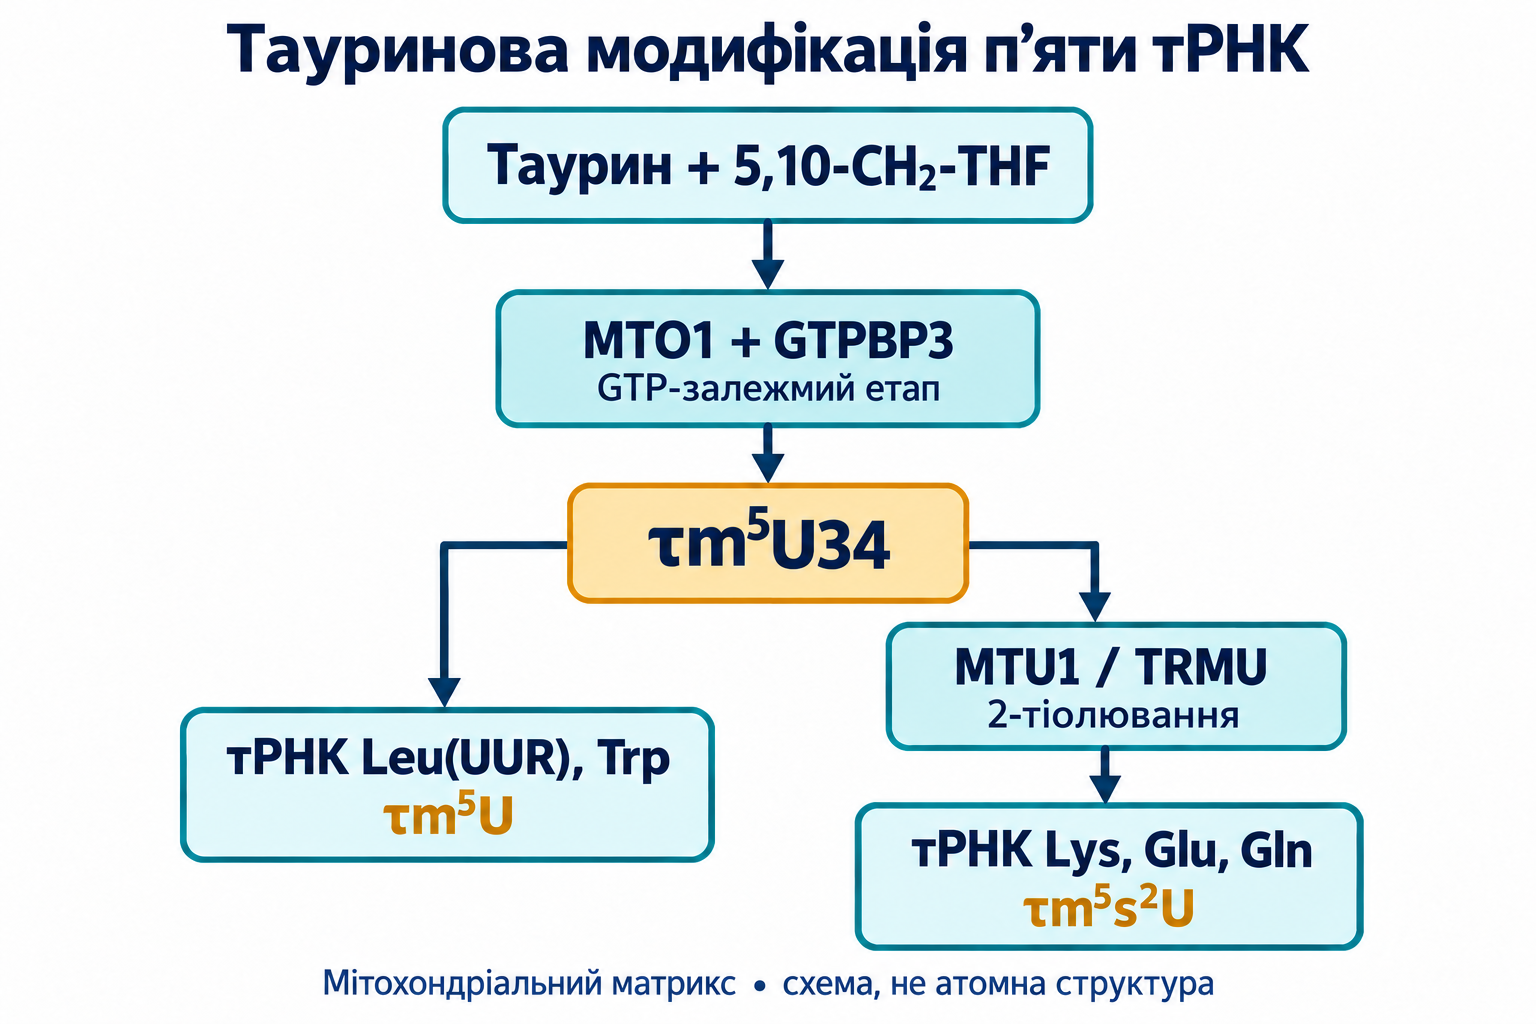
Схема двох етапів модифікації U34. Продукти й набір тРНК наведено для людини; це функціональна схема, а не атомна модель комплексу.
| Ген | Основний порушений етап | Описані клінічні прояви | Чого не можна автоматично виснувати |
|---|---|---|---|
| MTO1 | C5-модифікація U34 | Кардіоміопатія, лактатацидоз, неврологічні та м’язові порушення | Що додавання субстрату відновлює пошкоджений фермент |
| GTPBP3 | GTP-залежна модифікація | Кардіоміопатія, енцефалопатія, лактатацидоз | Що захворювання тотожне MELAS за механізмом і відповіддю |
| TRMU | 2-тіолювання трьох тРНК | Зокрема гостра печінкова недостатність у немовлят | Що всі випадки оборотні або лікуються таурином |
Описи Ghezzi, Kopajtich і Zeharia пов’язують генетичні варіанти з порушенням мітохондріальної трансляції. Вираженість і наслідок залежать від варіантів, залишкової активності, тканини й віку. У частини пацієнтів із TRMU-асоційованою хворобою обговорюють підтримку цистеїнового обміну в спеціалізованому лікуванні, але це не готовий домашній протокол і не універсальне пояснення спадкової приглухуватості.
Для Leu(UUR) антикодон записують як 5′-UAA-3′, а кодони — 5′-UUA-3′ і 5′-UUG-3′. Через антипаралельність U34 взаємодіє з кінцевим A або G кодона, а не з першим U. Саме тут хімічна модифікація змінює ефективність розпізнавання.
Розпізнавання UUA та UUG неоднаково чутливе до втрати τm⁵U. Експерименти Kirino та співавторів 2004 року зі зміненою тРНК показали виразний кодон-специфічний дефект UUG. Це пряме спостереження декодування, переконливіше за спробу пояснити весь фенотип розміром або зарядом замісника.
Рибоза може переходити між ділянками конформації C3′-endo і C2′-endo; перша характерна для A-подібної РНК. Замісники змінюють конформаційні переваги, гідратацію та стекінг, а 2-тіолювання додатково змінює властивості основи. Проте наявність сульфонату не доводить абсолютної заборони переходу до C2′-endo для будь-якої тРНК.
Структурні дані підтримують здатність τm⁵U34–G3 утворювати геометрію, близьку до Вотсон–Криківської, і сприятливо укладатися поруч із сусідніми парами. Це точніше за рисунок «звичайна U:G-пара, жорстко замкнена таурином». Декодування залежить від усієї антикодонової петлі й оточення; модифікації сусідніх позицій теж специфічні для конкретної тРНК. Не можна універсально приписувати всім цим петлям однаковий модифікований A37.
Мала субодиниця міторибосоми перевіряє кодон-антикодонову взаємодію під час надходження аміноацил-тРНК. Мітохондріальний EF-Tu та його GTP-цикл доставляють і відбирають адаптор; продуктивне розміщення дозволяє продовжити синтез поліпептиду. Модифікація може впливати на розпізнавання, імовірність відбору й швидкість просування, але не робить реакцію безпомилковою.
За поганого використання відповідного адаптора можливі затримка елонгації, зменшення виходу повнорозмірного продукту й запуск контролю якості. Не кожна затримка завершується колізією чи зсувом рамки. Тут не використовуються непідтверджені мілісекундні швидкості й універсальне падіння Kd у 10–15 разів. mtRF1a — передусім фактор термінації; без прямого досліду неправильно приписувати йому обов’язкове вивільнення ланцюга на кожному немодифікованому UUG.
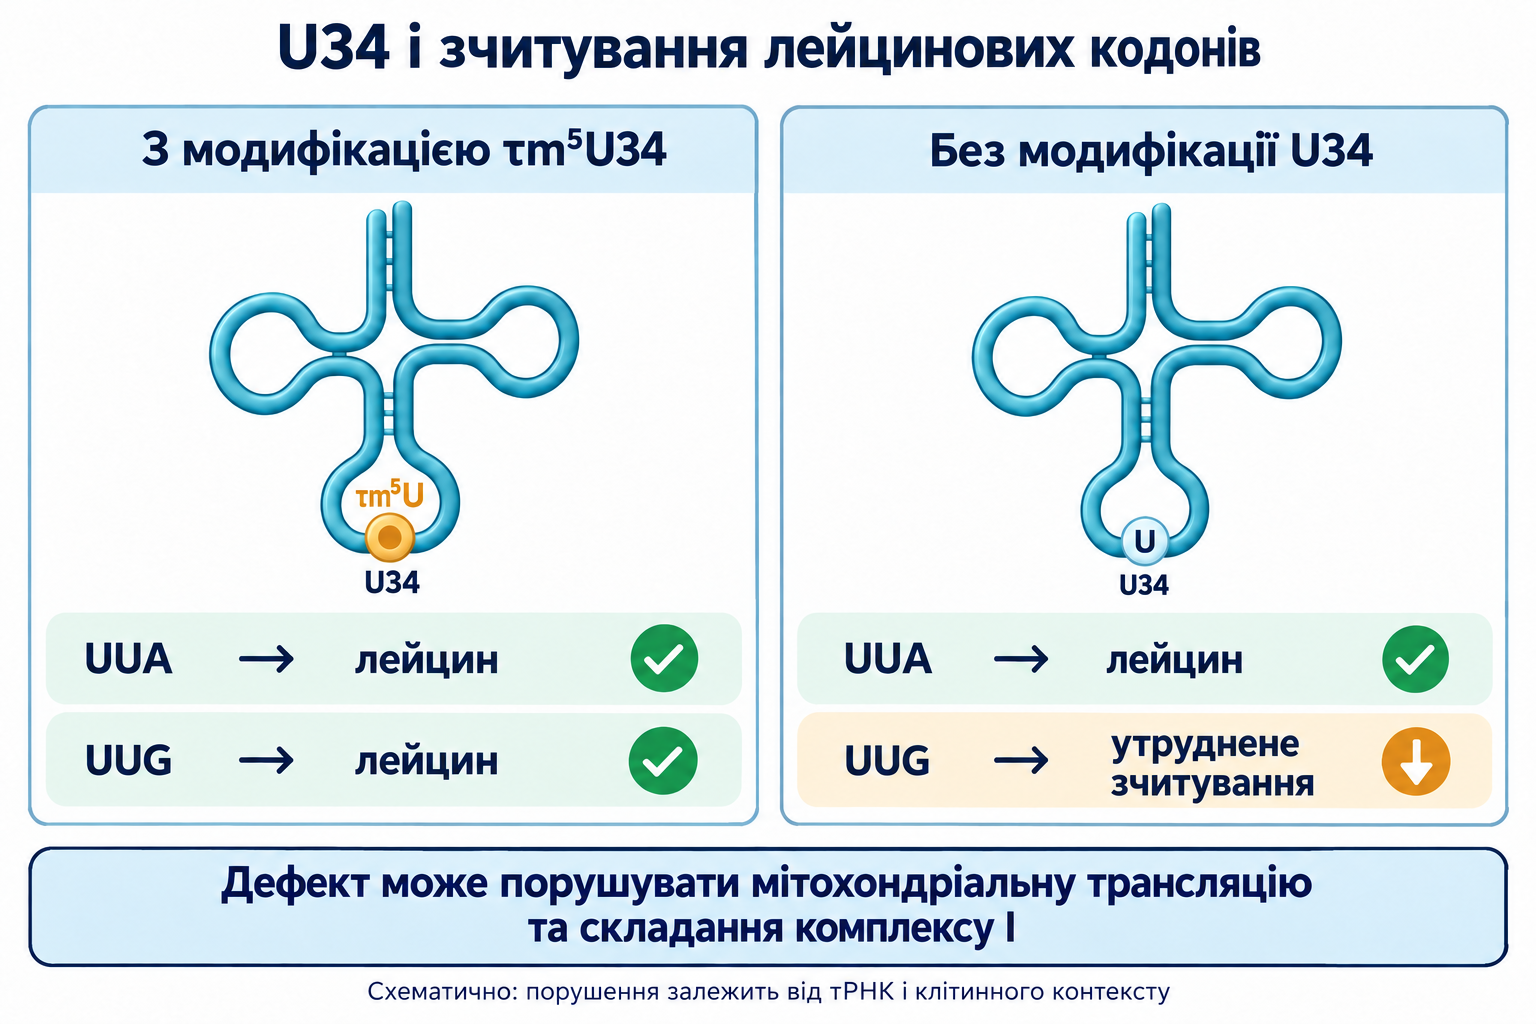
Порівняння стосується кодон-специфічного ефекту модифікації Leu(UUR). Позначки показують якісну різницю, а не швидкість трансляції чи величину клінічного ефекту.
Мітохондріальна ДНК кодує 13 субодиниць окисного фосфорилювання; більшість інших компонентів кодуються в ядрі й імпортуються. За дефекту модифікації можуть страждати різні продукти, адже MTO1/GTPBP3 обслуговують п’ять тРНК, а мутація MT-TL1 безпосередньо зачіпає один адаптор. Рівень білка залежить також від розпаду, складання й стабільності, тому імуноблот не є прямим вимірюванням швидкості трансляції.
| Комплекс | Субодиниці, кодовані mtDNA | Зв’язок із розглянутим дефектом |
|---|---|---|
| I | ND1, ND2, ND3, ND4, ND4L, ND5, ND6 | Порушення синтезу чи складання може зменшувати кількість функціонального комплексу |
| III | CYTB | Належить до загальної мітохондріальної трансляції; не гарантовано збережений за всіх дефектів |
| IV | COX1, COX2, COX3 | Можливий комбінований дихальний дефіцит |
| V | ATP6, ATP8 | Синтез залежить від мітохондріального апарату, але профіль порушення інший |
У роботах про дефект Leu(UUR) особливо обговорюється чутливість ND6 до UUG-декодування. ND5 також важлива для комплексу I, але її не можна проголошувати однаково первинною мішенню за будь-якого дефіциту таурину. Порівняння абсолютної кількості UUG і відсотків потребує відтворюваного підрахунку за заданою референсною послідовністю; без цього точні значення не слід подавати як виміряні. Питання кодонного складу збережено: кількість і розташування чутливих кодонів можуть впливати на вихід білка, але цього замало для універсального ранжування 13 продуктів.
Комплекс I поєднує окиснення NADH і відновлення убіхінону з перенесенням протонів із матриксу до міжмембранного простору. Периферичне плече містить флавін і залізосірчані центри; мембранне — mtDNA-кодовані субодиниці. У звичайному функціональному записі на пару електронів переносяться чотири протони, проте механізм пов’язує кілька ділянок, а не один «насос ND6».
ND5 — дистальна антипортероподібна субодиниця з довгим латеральним структурним елементом, що контактує з мембранним плечем. ND6 розміщена ближче до проксимальної ділянки й бере участь у конформаційній організації. Саму ділянку відновлення Q утворюють кілька субодиниць; ND6 не є єдиним місцем передачі електронів убіхінону. Структурні роботи Fiedorczuk, Zhu і Kampjut показують складне спряження редокс-реакції з протонними шляхами, а не остаточно доведену механічну хвилю одного типу.
Складання відбувається модульно й потребує узгодження ядерних і мітохондріальних продуктів. Втрата одного ключового компонента може дестабілізувати інші й спричинити руйнування проміжних збірок. Тому функціональний дефект може бути ширшим за початковий кодонний збій.
В ідеалізованому прикладі незалежних вразливих ділянок імовірність завершення продукту записують так:
За однакової ймовірності успішного проходження всіх ділянок отримуємо . Це ілюстрація накопичення втрат, а не виміряна кінетика ND5. Реальні рибосоми можуть повторювати спробу декодування; затримка не завжди означає незворотне припинення. Сусідні кодони, кількість тРНК і контроль якості також порушують припущення про незалежність. Тому довільні p і N не використовуються для обчислення «відсотка обвалу» дихального ланцюга пацієнта.
Зниження потужності комплексу I може обмежувати окиснення NADH, змінювати співвідношення NADH/NAD⁺ та адаптацію вуглецевого обміну. Лактат відображає кілька процесів, зокрема регенерацію NAD⁺ і тканинне навантаження; це не специфічний показник U34-модифікації. State 3 — експериментальний режим ADP-стимульованого дихання ізольованих мітохондрій, а не постійний стан клітини.
За певних поєднань відновленості центрів, мембранного потенціалу й субстратів можливий підвищений витік електронів на кисень. Спрощені реакції показують напрям хімії:
Дисмутація сама по собі не дорівнює пошкодженню: важливі видалення H₂O₂, доступне залізо й локалізація. Дефект комплексу I не завжди збільшує кожен показник ROS; можливі різні субстратні режими й компенсації. Таурин не слід представляти універсальним прямим поглиначем супероксиду. Обґрунтованішим є контекстний зв’язок збереження трансляції та дихання зі зменшенням джерела окисного навантаження. Пошкодження кардіоліпіну та mtDNA можливе, проте mPTP і проникність зовнішньої мембрани при апоптозі — різні явища.
Часта причина MELAS — гетероплазмічний варіант m.3243A>G у MT-TL1, що кодує Leu(UUR). Він розміщений поза антикодоном, але може змінювати структуру й обробку тРНК, її кількість і модифікацію. Розподіл мутантної mtDNA між тканинами та залишкова функція пояснюють частину варіабельності фенотипу. MELAS не зводиться до втрати одного замісника, а носійство m.3243A>G не означає єдиного клінічного сценарію.
Зменшення τm⁵U в мутантній тРНК пов’язує генетичний дефект із утрудненим UUG-декодуванням. Здатність високого надходження таурину збільшити модифікацію залежить від доступності субстрату й збереження апарату. Повна втрата ферменту та знижена здатність тРНК до модифікації — різні обмеження.
Вогнища при MELAS часто не відповідають басейну великої артерії. Обговорюються нейрональний енергетичний дефіцит, судомна активність, мікросудинні зміни, порушення регуляції NO та набряк. Це не доведений для кожного епізоду лінійний ланцюг «ROS → спазм → набряк»; назва «інсультоподібний» не дозволяє самостійно виключити звичайний інсульт.
Гострі неврологічні симптоми потребують термінової клінічної оцінки. Дані про профілактику повторних епізодів не означають, що таурин негайно припиняє напад, замінює протисудомну терапію або інші компоненти спеціалізованої допомоги.
Залежність швидкості від концентрації одного субстрату іноді ілюструють насиченням:
Це модель Міхаеліса–Ментен за певних умов, а не «термодинамічний закон», який доводить лікувальний ефект. Комплекс використовує кілька компонентів, а пошкоджена тРНК може змінювати розпізнавання, не лише позірний Km для таурину. Збільшення [S] не піднімає швидкість вище збереженого Vmax і не створює відсутнього ферменту.
У дослідженнях вимірювали підвищення модифікації тРНК у периферичних лейкоцитах. Це підтримує біологічну правдоподібність втручання, але не доводить відновлення кожної тРНК у мозку, нормалізації всіх субодиниць комплексу I чи усунення гетероплазмії.
Багатоцентрове дослідження фази III включало 10 пацієнтів із повторними інсультоподібними епізодами. Вони отримували 9 або 12 г таурину на добу протягом 52 тижнів. Дизайн був відкритим, із порівнянням із попереднім періодом, без рандомізованої паралельної плацебо-групи. Початкові 8 тижнів не включали до періоду оцінювання основного результату.
| Показник | Спостереження | Межа висновку |
|---|---|---|
| Повне запобігання епізодам у період оцінювання | 60%; 95% ДІ 26,2–87,8% | Це 6 із 10, а не 10 із 10 |
| Зниження частоти щонайменше наполовину | 80%; 95% ДІ 44,4–97,5% | Відповідь неоднакова |
| Середня річна частота епізодів | 2,22 до лікування та 0,72 під час нього | Внутрішньогрупове порівняння піддається зміщенням |
| Модифікація Leu(UUR) у лейкоцитах | Значуще підвищення у п’яти пацієнтів | Периферична механістична кінцева точка |
| Безпека | Не було тяжких пов’язаних із таурином небажаних явищ | Малий розмір не виключає рідкісних і тривалих ризиків |
Це перспективний сигнал для конкретного рідкісного захворювання; назва «фаза III» не робить невелике відкрите дослідження великим рандомізованим випробуванням. Раніше описані два пацієнти з тривалим спостереженням теж не дають загальної гарантії. У Японії 2019 року розширено показання для лікарського порошку таурину 98% до пригнічення інсультоподібних епізодів при MELAS. Це конкретне регуляторне рішення, а не всесвітнє схвалення будь-якої добавки для мітохондріальної дисфункції, мутацій MTO1/GTPBP3 чи профілактики старіння.
Робота Science 2023 року повідомила про зниження циркулюючого таурину з віком у досліджених популяціях і поліпшення низки вікових показників після його додавання тваринам. Миші отримували 1000 мг/кг маси на добу від 14 місяців; медіанна тривалість життя збільшилася приблизно на 10–12%. В окремих дослідах оцінювали кістку, м’язову функцію, обмін глюкози, поведінку й імунні показники. У приматів досліджували показники здоров’я, а не життя до природної смерті.
Міжвидове зіставлення віку миші з конкретним людським віком умовне. Дозу в мг/кг не можна прямо перенести на дорослого пацієнта, а зміни маркерів у макак не замінюють випробування клінічних наслідків у людей. Асоціації із захворюваннями та підвищення таурину після навантаження в людській частині роботи не доводять, що добавка подовжує людське життя.
Fernandez та співавтори в Science 2025 року дослідили поздовжні й поперечні дані людей із трьох географічно різних когорт, а також приматів і мишей. Циркулюючий таурин залишався стабільним або збільшувався з віком; зв’язки з руховими й енергетичними показниками були варіабельними. Це не відтворює універсального вікового виснаження крові та суперечить використанню одного сироваткового значення як «тауринового біологічного годинника».
Розбіжність не скасовує хімічної участі таурину в тРНК або результату конкретного досліду на мишах. Вона розділяє гіпотези про ефект втручання та придатність вихідної концентрації як універсального маркера. Дієта, нирковий обмін, фізична активність, стать, тканинний захват і спосіб відбору зразків можуть змінювати концентрацію. З цих даних не випливає ні падіння CDO/CSAD з віком у всіх людей, ні потреба курсу після 45 років.
В експериментах обговорювали зміни маркерів сенесценції, запалення, пошкодження ДНК, протеостазу, аутофагії та мітохондріальної функції. Ці системи взаємодіють: менше пошкодження не обов’язково означає пряме видалення старіючих клітин, а зміна LC3 сама по собі не доводить посилення завершеного потоку мітофагії. Конкретний ланцюг TFEB → PINK1/Parkin і повний перелік пригнічених цитокінів не можна проголосити універсальним механізмом усіх тканин.
Тауринова модифікація тРНК — один із правдоподібних сполучних механізмів, але єдина причина зміни тривалості життя не встановлена. Порівняння із сенесценцією та дослідженням фізетину допомагає розділити зменшення маркерів старіння, зміну SASP і доведене вибіркове знищення сенесцентних клітин: вони потребують різних дослідів. Таурин не стає клінічно доведеним сенолітиком через зниження p16 чи запального показника у тварини.
У невеликому дослідженні Ghandforoush-Sattari та співавторів вісім здорових чоловіків одноразово отримали 4 г таурину. Плазмовий пік спостерігали приблизно через 1,5 години, а позірний плазмовий період напіввиведення становив близько години. Це дослідження разової дози, а не доказ універсальної абсолютної біодоступності 70–90%, тканинного періоду напіввиведення 7–14 діб чи однакової кінетики в дітей і пацієнтів із нирковою недостатністю.
Абсорбція й розподіл включають насичувані транспортні процеси; у кишечнику обговорюються TauT і протон-спряжений PAT1. Нирки фільтрують таурин і адаптують його реабсорбцію, тому екскреція змінюється з надходженням і станом організму. Збереження речовини ниркою не гарантує захисту від накопичення за будь-якої дози й порушеної функції органа. Єдиного встановленого плазмового «порога токсичності» в наведених дослідженнях немає.
Для оцінювання ефекту важливі форма препарату, фактична доза, час відбору крові й вимірюваний компартмент. Плазма, вільний тканинний таурин і частка τm⁵U у РНК — різні кінцеві точки. Повторне приймання може змінити експозицію, проте її сталість і функціональну відповідь треба вимірювати, а не виводити з короткого плазмового піку.
| Контекст | Що можна обґрунтовано обговорювати | Що не встановлено |
|---|---|---|
| Здоровий дорослий, харчування, спорт, вік | Раціон, конкретну мету, наявні дослідження й переносимість | Обов’язковий геропротективний режим за віком чи дієтою |
| Кардіометаболічне захворювання | Додаткове втручання в контексті діагнозу та стандартного лікування | Єдиний протокол для серцевої недостатності, діабету й стеатогепатиту |
| MELAS | Спеціалізоване використання лікарського таурину в дослідженому/схваленому контексті | Перенесення 9–12 г/добу на будь-яку втому, лактатацидоз чи генетичний дефект |
Для серцево-судинних і метаболічних цілей є дослідження, проте механістична стаття не замінює окремого оцінювання клінічних наслідків за кожного показання. Доза MELAS описує дослідження, а не самостійну рекомендацію. За дефекту ферменту збільшення субстрату може діяти інакше, ніж за мутантної тРНК, яка зберігає здатність до модифікації. Особливо неприпустимо переносити дорослі дози на дітей без призначення лікаря.
Mg²⁺ потрібен багатьом нуклеотид-залежним реакціям, але біохімічна сумісність не доводить переваги таурату магнію чи відновлення кальцієвого гомеостазу такою сіллю. Слід розрізняти кількість елементного магнію й тауринового компонента. Корекція встановленого дефіциту та призначення комбінації людині без дефіциту — різні питання.
Убіхінон приймає електрони в дихальному ланцюзі, зокрема від комплексу II. Проте доданий убіхінол не гарантує обходу будь-якого дефекту комплексу I або достатнього синтезу АТФ: доставка, редокс-стан Q-пулу й збереження наступних комплексів обмежують результат. Розбір убіхінолу й убіхінону допомагає відокремити роль переносника електронів від клінічного ефекту форми добавки.
Карнітиновий шлях включає CPT1, карнітин-ацилкарнітиновий переносник і CPT2 та переносить ацильні групи для окиснення жирних кислот. Він автоматично не відновлює U34-модифікацію. Метилфолат, B12, бетаїн і цистеїнові попередники належать до різних гілок; потенційний біохімічний перетин із таурином не доводить синергії багатокомпонентного продукту. Формули «мітохондріального коктейлю» потребують власних порівняльних даних.
У багатьох дослідженнях таурин переносився задовільно, але висновок «абсолютно безпечний довічно» неприпустимий. Оцінка EFSA 2009 року стосувалася експозиції компонентів енергетичних напоїв і експериментальної токсикології, а не загального клінічного дозволу 3 г на добу протягом усього життя. NOAEL конкретного досліду не можна перетворювати на універсальну людську дозу; документ про health claims також не є таким дозволом FDA.
Невелике дослідження MELAS не виявило тяжких пов’язаних небажаних явищ, але розмір і тривалість не виключають рідкісних ризиків. Шлунково-кишкові скарги можливі; їжа може змінювати переносимість, але не гарантує зникнення симптомів. За хвороби нирок, вагітності, у дитячому віці та при поєднанні з ліками застосовність даних оцінюють окремо. Енергетичний напій із кофеїном не еквівалентний лікарському таурину.
Під час спеціалізованого лікування спостерігають клінічні епізоди, контроль судом і переносимість; за показаннями — ниркову функцію, печінкові показники, електроліти й метаболічні маркери. Лактат, піруват і плазмовий таурин інтерпретують з урахуванням відбору та хвороби. Універсального набору аналізів, що підтверджує відновлення мітохондріальних тРНК або робить будь-яку високу дозу безпечною, немає.
Зв’язок «метаболіт → модифікована основа → декодування → дихальний ланцюг» встановлено на кількох незалежних рівнях. Найсильніша клінічна історія стосується конкретного механізму MELAS і японського лікарського показання. Докази подовження людського життя, загальної корекції комплексу I добавкою чи гарантованої синергії нутрієнтів значно слабші за цю молекулярну базу.
Напрями досліджень включають ідентифікацію доставки таурину до матриксу та її регуляції, вимірювання модифікації в доступних і уражених тканинах, залишкової активності ферментів і генотипових відмінностей. Зміна MTO1/GTPBP3 чи транспорту — експериментальна мішень, а не готове лікування. Нові втручання потребують клінічних наслідків, контрольної групи та оцінки безпеки; підвищення концентрації чи привабливої структурної моделі недостатньо.
Це наративний огляд літературної бази наданої статті з адресним звіренням важливих суперечностей 8 жовтня 2026 року. Перевірено розподіл модифікацій між тРНК, джерело C5-фрагмента й альтернативне використання гліцину, FMO1, результати та дизайн дослідження MELAS, японське показання, фармакокінетичні обмеження й суперечливі дані про вікову динаміку 2025 року. Повного систематичного пошуку, метааналізу, формального оцінювання GRADE чи зовнішнього рецензування не проводили. Необґрунтовані точні транспортні, структурні й кодонні числа не подано як встановлені; механістичні невизначеності позначено у відповідних розділах. Матеріал пояснює біологію та якість доказів, але не створює персонального лікувального протоколу.
Він не є звичайним залишком поліпептиду. Його фрагмент модифікує певні основи тРНК і через це впливає на мітохондріальний синтез білка.
У мітохондріальній Trp людини є τm⁵U. 2-тіольована форма τm⁵s²U властива Lys, Glu та Gln.
Ні. Це дози конкретного дослідження MELAS, а не універсальний режим для втоми, старіння чи дефектів ферментів модифікації.
Ні. Результати на мишах і показники здоров’я приматів не замінюють випробувань людських наслідків; універсальна вікова динаміка крові також спірна.
Ні. Плазмовий, тканинний і матриксний пули та частка модифікованих нуклеозидів — різні вимірювання.