
mPTP: проникність мітохондрій, циклофілін D і циклоспорин
Механізми переходу, суперечка про склад пори, кальцій і CypD, енергетичне ушкодження та межі клінічних втручань.
Внутрішня мембрана мітохондрії має утримувати різницю електричного потенціалу й концентрацій протонів, водночас пропускаючи вибрані метаболіти через спеціальні переносники. Перехід мітохондріальної проникності порушує цю вибірковість: виникає провідний шлях для іонів і невеликих розчинених речовин, а запасена електрохімічна енергія розсіюється. Термін mPTP — mitochondrial permeability transition pore — позначає пору, пов'язану з цим явищем. Її регуляція досліджена значно краще, ніж остаточна молекулярна конструкція.
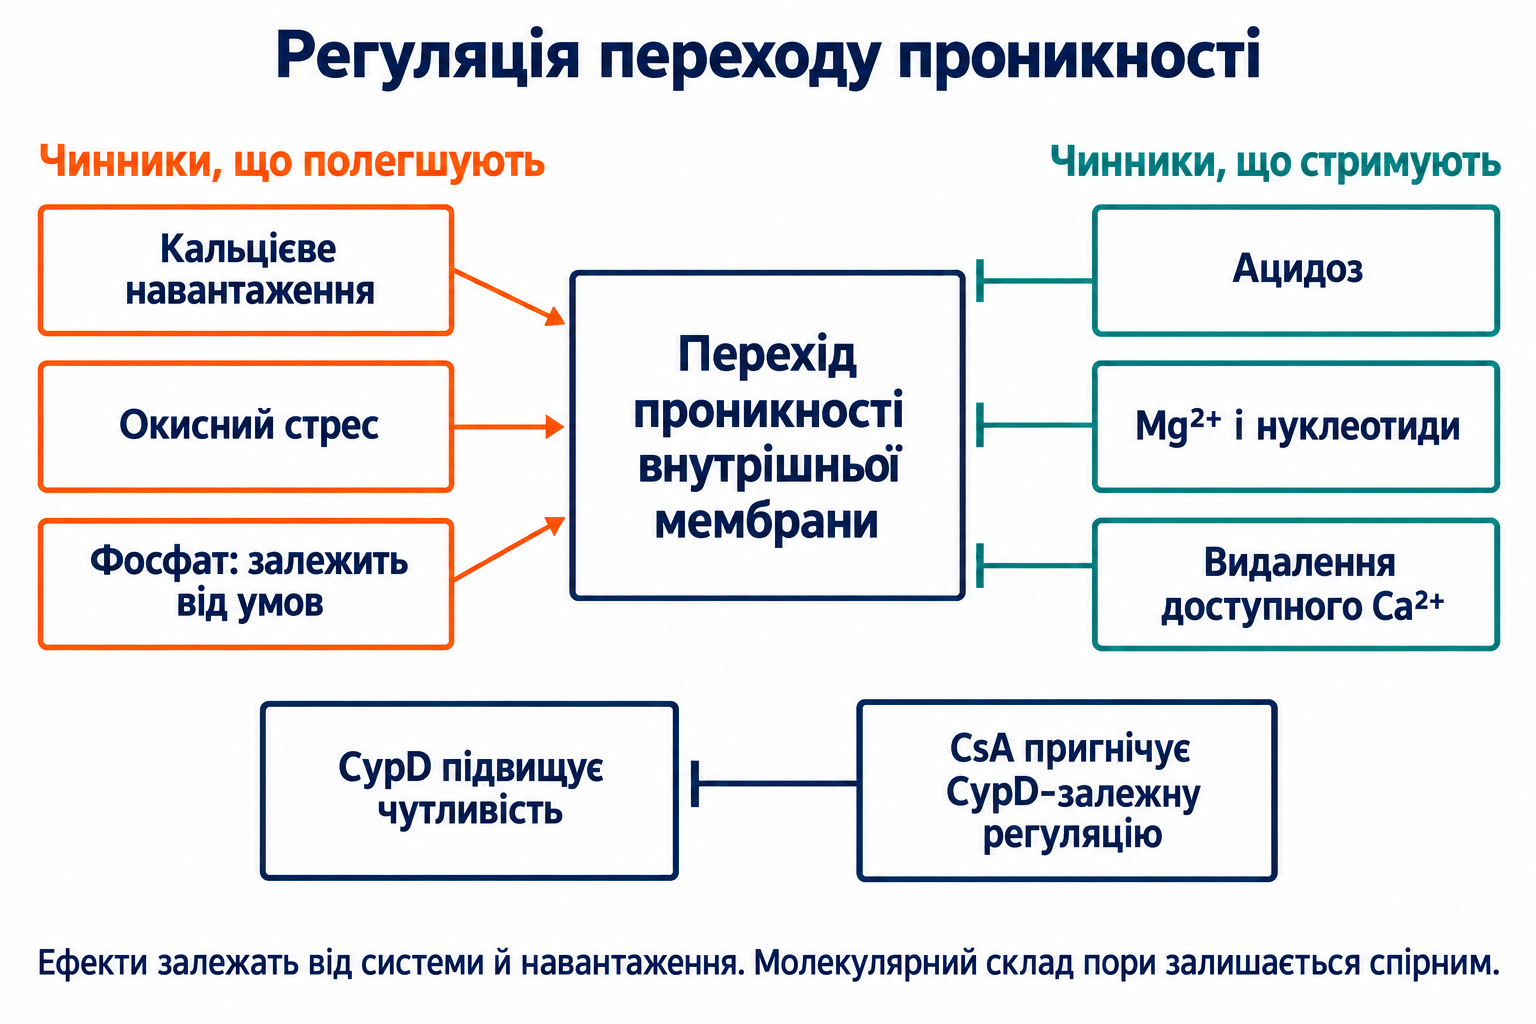
Кальцієве перевантаження, окисний стрес, неорганічний фосфат і енергетичний стан змінюють імовірність переходу. Матриксний циклофілін D підвищує чутливість до відкриття; циклоспорин A здатний пригнічувати цей компонент регуляції в експериментах. Проте генетичний захист у миші, зменшення набухання ізольованих мітохондрій і поліпшення наслідків інфаркту в людини — різні твердження. Їх змішування створює хибне враження встановленої структури пори та готового універсального лікування.
Мембранний бар'єр і перші спостереження
Зовнішня мембрана порівняно проникна для малих метаболітів завдяки VDAC. Внутрішня багата на білки дихального ланцюга й переносники, має особливий ліпідний склад, включно з кардіоліпіном, і підтримує протонний градієнт. Дихальні комплекси переносять протони з матриксу до міжмембранного простору. Їх повернення через ATP-синтазу поєднує електрохімічну енергію з утворенням ATP. Навіть невеликий додатковий витік впливає на ефективність спряження, а висока невибіркова провідність може швидко зруйнувати енергетичний бар'єр.
Визначимо та . Тоді протонорушійна сила зі знаком за цим узгодженням дорівнює:
Матрикс зазвичай електрично негативний і лужніший, тому обидва внески роблять негативною. Запас енергії часто обговорюють через модуль . Не можна поєднувати негативний потенціал із позитивною «загальною силою», не пояснивши знаки. Значення залежать від тканини, субстратів, навантаження й методу; число з ізольованих мітохондрій не є універсальним порогом відкриття. — газова стала, — абсолютна температура, — стала Фарадея.
У серії Hunter і Haworth 1979 року кальцій спричиняв перехід до підвищеної проникності й набухання; участь фосфату, кальцієвий запуск та перехідні стани досліджували окремо. Хелатування доступного кальцію й наявність аденінових нуклеотидів могли змінювати оборотність у конкретних умовах. Магній, поліаміни, зокрема спермін, кислотність та окисний стан також впливали на перехід. Це були спостереження регульованого мембранного явища, а не візуальна ідентифікація одного білкового отвору.[1–3]
Crompton і співавтори 1988 року показали гальмування циклоспорином A кальцій-залежної пори в мітохондріях серця, активованої фосфатом і окисним стресом. Зв'язок із CypD згодом отримав генетичну підтримку. Умови роботи істотні: чутливість до CsA стосується певного експериментального режиму й не означає повного запобігання будь-якому пошкодженню внутрішньої мембрани.[4,9–11]
Для високопровідних станів часто описують провідність порядку наносіменса й проникність для розчинених речовин приблизно до 1,5 кДа. Це робочі характеристики деяких вимірювань, а не однаковий точний діаметр пори в усіх клітинах. Проходження залежить також від форми, заряду, часу й стану каналу. Іони, деякі нуклеотиди, NAD і глутатіон за розміром належать до потенційно проникних малих молекул; білки матриксу й мітохондріальна ДНК не отримують вільного проходу.[6–8]
Цитохром c розміщений переважно в міжмембранному просторі й має масу близько 12 кДа. Він не виходить із матриксу через mPTP. Для потрапляння до цитозолю потрібна зміна зовнішньої мембрани: механічне пошкодження після набухання або окремий процес MOMP, регульований BAX/BAK. Ця топологія визначає, які події послідовні, а які можуть бути незалежними.
Що доведено про склад пори
Історична модель поєднувала VDAC зовнішньої мембрани, ANT внутрішньої та CypD з боку матриксу; поруч обговорювали TSPO й гексокіназу II. Вона пов'язувала фармакологічні асоціації й контакти мембран, але переносила явище внутрішньої мембрани на запропонований комплекс через обидві оболонки. Дефіцит VDAC не усував перехід, що заперечує обов'язковість VDAC як універсального пороутворювального компонента. Різні роботи використовували різні генетичні втручання; їх не можна зводити до одного нібито «потрійного нокауту всіх VDAC».[13,14]
ANT — аденіннуклеотидтранслоказа — зазвичай обмінює один матриксний ATP на один вхідний ADP. Людська родина включає переносники SLC25A4, SLC25A5, SLC25A6 і SLC25A31; експресія й компенсація залежать від тканини та виду. Шість трансмембранних спіралей утворюють три повторювані блоки. Мережі сольових містків почергово обмежують доступ із матриксного й міжмембранного боків; при нормальному транспорті обидва входи не мають одночасно створювати вільний наскрізний канал.[17,18]
-стан доступний із міжмембранного, умовно цитозольного боку, а -стан — із матриксу. Карбоксиатрактилозид стабілізує -стан і полегшує перехід у низці моделей. Бонгкрекова кислота стабілізує -стан і може його стримувати. Обидва ліганди також блокують обмін ADP/ATP і токсичні. Їхні ефекти підтримують зв'язок ANT із проникністю, але не доводять, що кальцій завжди руйнує обидві воротні мережі та створює один встановлений тип пори.
У Kokoszka видалення ANT1 і ANT2 не усувало перехід, хоча змінювало чутливість і реакцію на ліганди. Karch 2019 року показав значне обмеження переходу при ширшому дефіциті родини ANT у досліджуваній системі; додаткове видалення CypD давало особливо виражений захист. Для порівняння слід враховувати решту ізоформ, генетичне тло й величину кальцієвого виклику. Дані підтримують істотну роль ANT, не доводячи, що це єдиний поровий білок кожної тканини.[15,16]
Інша група моделей пов'язує пороутворення з -ATP-синтазою. Каталітична головка спрямована до матриксу, мембранна частина забезпечує протонний шлях, а статор із OSCP утримує механічне спряження. Димери та їхні ряди беруть участь у кривизні крист. Обговорювали кальцій замість магнію в каталітичних ділянках, зміну спряження, інтерфейс димерів і канал усередині кільця -субодиниць. Димерний інтерфейс і -кільце — різні структурні гіпотези, які не можна непомітно зливати.[19,20]
Реконституція очищених компонентів і запис каналу в штучній мембрані показують провідність у цих умовах. Генетичне видалення перевіряє необхідність кандидата в клітинній системі. У He 2017 і Carroll 2019 ознаки переходу зберігалися відповідно без -субодиниці й без зібраної ATP-синтази. Тому канальна активність не є остаточним розв'язанням спору. Розбіжності методів, залишкова активність, метаболічна перебудова й визначення вимірюваної події залишаються предметом обговорення.[21,22]
Асоціації ATP-синтази, ANT і фосфатного переносника іноді називають ATP-синтасомою. Організація може бути важливою для обміну субстратів та енергетичного спряження. Проте сусідство або взаємодія не встановлюють стінку водного каналу. Формула «ANT — головна пора, ATP-синтаза — резервна, спільний комплекс — сучасний консенсус» перевищує докази. Слід розрізняти конкуруючі моделі та можливу залежність механізму від системи.
| Модель | Підтримувальні спостереження | Головне обмеження |
|---|---|---|
| VDAC–ANT–CypD через дві мембрани | Історичні взаємодії та фармакологія | VDAC не обов'язковий; явище стосується передусім внутрішньої мембрани |
| ANT | Лігандні стани, каналоподібні режими, захист при широкому дефіциті родини | Ранні видалення не усували перехід; відрізняються ізоформи й умови |
| Димер ATP-синтази | Канали реконституованих комплексів і контакти CypD/OSCP | Це не модель -кільця; генетичні дані про необхідність суперечливі |
| Кільце -субодиниць | Експериментальні дані про роз'єднувальний канал | Перехід спостерігали й без -субодиниці |
| Кілька шляхів або спільна організація | Можуть пояснити частину розбіжностей | Не встановлена єдина молекулярна архітектура |
Циклофілін D регулює чутливість
CypD кодує PPIF. Адресний сигнал спрямовує його попередник у матрикс, де працює зрілий білок. Він належить до циклофілінів — пептидил-проліл-цис-транс-ізомераз. Їхня укладка створює кишеню для субстрату й циклоспорину та прискорює взаємоперетворення пептидного зв'язку перед проліном:
Це каталітична функція, а не доказ, що CypD сам вистилає великий трансмембранний канал. Обговорюють контакти з ANT і OSCP, конформаційні зміни й регуляторні зв'язки. Без спеціально підтвердженого структурного досліду не можна призначити одну петлю чи пролін універсальним обов'язковим замком пори. Бар'єр ізомеризації теж залежить від субстрату й умов.
Мітохондрії без CypD зазвичай потребують більшого кальцієвого навантаження; типова чутливість до CsA зменшується або зникає у відповідному режимі. Пора не обов'язково зникає: сильний виклик може спричинити проникність без CypD. Отже, PPIF — переконлива регуляторна мішень, але стійкість нокауту не означає відсутність усіх шляхів ушкодження.[9–11]
Посттрансляційні модифікації поєднують CypD із метаболічним і редокс-станом. Hafner показав деацетилювання NAD-залежною SIRT3, пов'язане з Lys166 у використаній мишачій послідовності. Миші без SIRT3 мали зміни набухання й вікові серцеві фенотипи. Нумерацію залишку читають у контексті виду й зрілого чи попередникового білка. Це не встановлює клінічного способу закривати пору в усіх людей підвищенням NAD.[25]
Стан тіолів також істотний. Nguyen показав, що донор NO GSNO зменшував викликане пероксидом відкриття в клітинах із CypD, а заміна Cys203 на серин знижувала чутливість у досліджених клітинних і мишачих моделях. Мутація та S-нітрозилювання не тотожні, але ці дані не дозволяють зображати S-нітрозилювання CypD безумовним активатором. Ефект NO залежить від дози, редокс-оточення, мішені й часу; надлишок реактивних сполук азоту може пошкоджувати.[33]
Шляхи Akt/ERK, об'єднані в кардіопротективних моделях RISK, і пригнічення GSK3β, зокрема через Ser9, пов'язують зовнішні сигнали зі стійкістю мітохондрій. Фосфорилювання сигнальної кінази, зміна контактів CypD та доведена пряма модифікація CypD — різні події. Звести весь захист до незмінної реакції «GSK3β фосфорилює CypD і відкриває пору» неправильно.[6,8,32]
Кальцій, фосфат, pH і редокс-стан
Кальцій надходить до матриксу переважно через MCU-комплекс завдяки електричній рушійній силі; NCLX та інші шляхи виходу обмежують накопичення. Помірне підвищення підтримує метаболізм, тоді як надлишок за несприятливого стану мембрани підвищує ризик переходу. Результат визначають надходження, вихід і зв'язування, а не лише зовнішня концентрація.
Вільний матриксний і загальний кальцій — різні величини. Фосфат допомагає зв'язуванню й утворенню кальцій-фосфатних комплексів, тому значне накопичення не завжди пропорційно підвищує вільний іон. Ідеалізований баланс можна записати так:
Він зберігає атоми й заряд, але не означає утворення одного чистого кристала такого складу в усіх живих мітохондріях. Буферні, аморфні й білково-асоційовані форми складніші. Фосфат змінює і кальцієву буферизацію, і чутливість переходу; напрямок залежить від середовища та CypD-залежного режиму.[1–3,6,11]
Імовірність відповіді іноді апроксимують функцією Гілла:
— явно обрана вимірювана концентрація, — її значення при половинній модельній відповіді, — емпірична крутизна. Число Гілла не рахує автоматично іони, зв'язані з молекулою пори. Параметри не переносять між тканинами, видами, буферами й методами. Зв'язування, накопичення, зворотний зв'язок через потенціал і неоднорідність популяції можуть давати подібну нелінійність.
Кальцій-утримувальну здатність, CRC, часто вимірюють послідовними імпульсами до раптового виходу накопиченого кальцію. Її виражають кількістю виклику на масу мітохондріального білка, а не універсальною концентрацією вільного кальцію матриксу. Розмір та інтервал імпульсів, температура, субстрати, фосфат, дихання, вихід кальцію й якість препарату впливають на результат. Однакова CRC може поєднуватися з різною швидкістю накопичення та різними ушкодженнями.
Окиснення тіолів, зміни NAD(H) і кардіоліпіну пов'язують перехід із ROS. Це зворотний зв'язок: окисний стрес полегшує відкриття, а енергетичний колапс і втрата метаболітів змінюють утворення й знешкодження ROS. Падіння потенціалу саме по собі не доводить збільшення ROS завжди, адже змінюються відновленість ланцюга й транспорт електронів. Потрібно розрізняти джерело окисників і наслідки відкриття.
Ацидоз часто зменшує імовірність переходу, особливо в ішемічних моделях; відновлення pH знімає це гальмування. Однак немає одного pH, який гарантує закриття всіх мітохондрій. Магній та аденінові нуклеотиди зазвичай стримують перехід у певних режимах через кальцієву регуляцію, білкові стани й Mg–ATP/ADP. Потенціал впливає і на накопичення кальцію, і на проникність: твердження «негативніший матрикс завжди тримає пору закритою» ігнорує зустрічні ефекти.[6–8]
Від короткого відкриття до енергетичного пошкодження
Перехід може бути коротким і оборотним. У деяких системах його розглядають як вивільнення кальцію й редокс-корекцію. Але мерехтіння індикатора потенціалу не ідентифікує mPTP: подібну динаміку дають інші іонні потоки, дихальні коливання, фотопошкодження й рух мітохондрій. Фізіологічну функцію слід пов'язувати з підтвердженим механізмом, а не кожним коротким зниженням .[6,8]
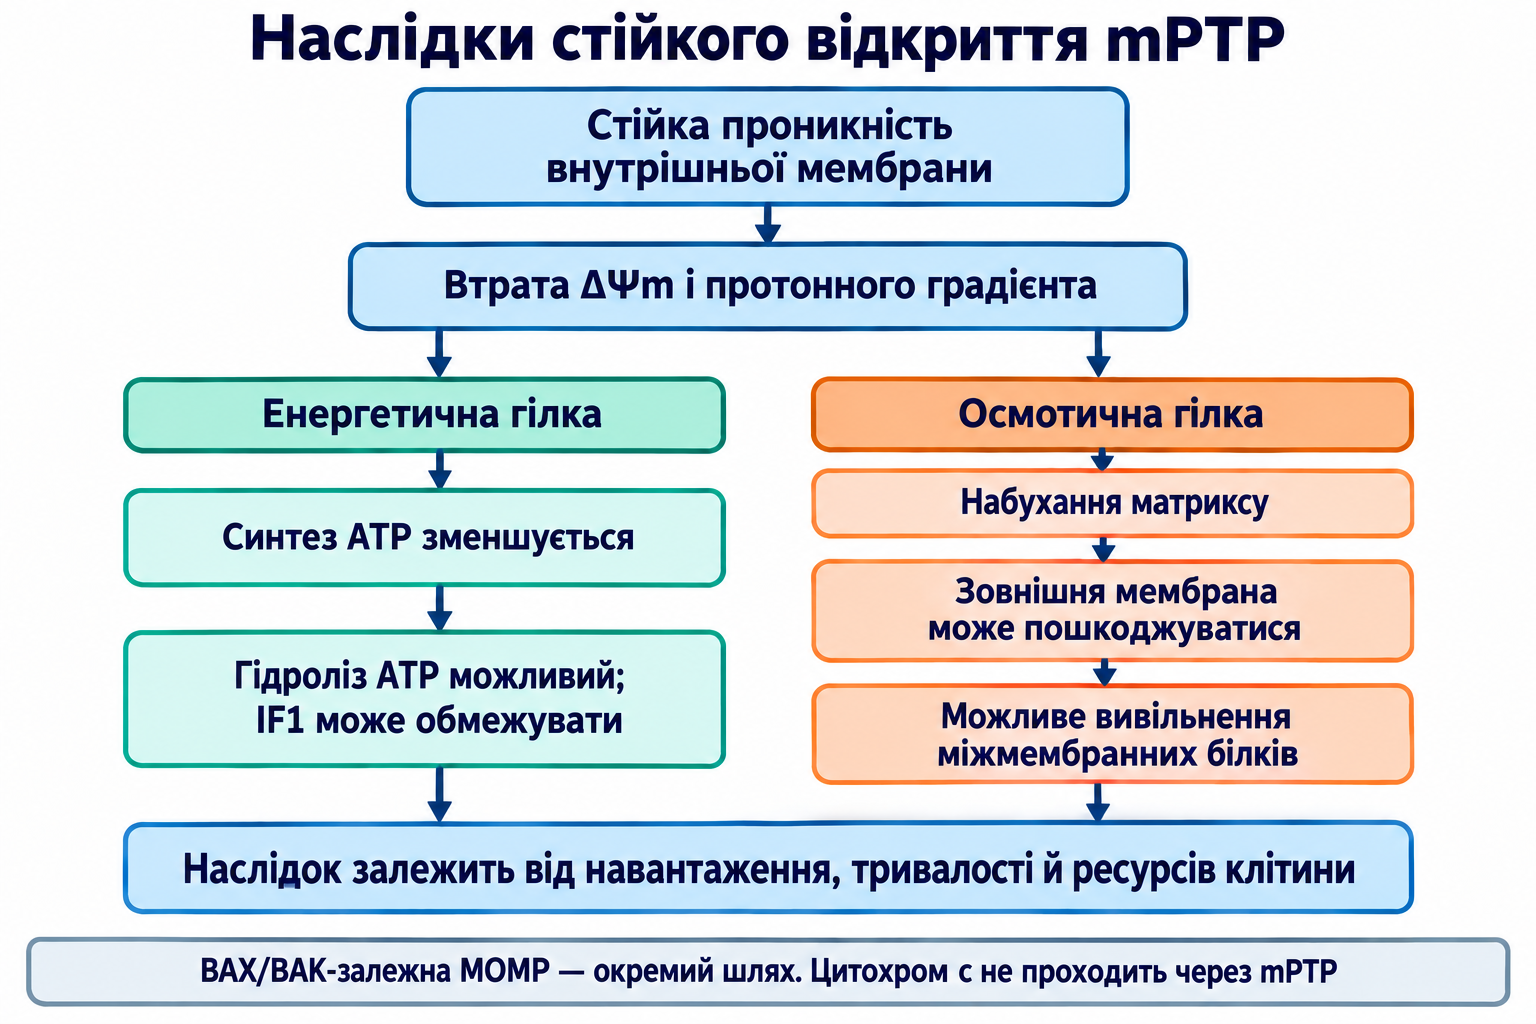
За стійкої високої проникності протони й інші іони розсіюють градієнт, а окисний синтез ATP падає. Початкове роз'єднання іноді прискорює дихання, знімаючи протитиск градієнта. Тривале відкриття може втрачати малі метаболіти й кофактори, порушувати об'єм та пошкоджувати дихальні комплекси. Дихання тому не завжди стає максимальним; пізніше воно може знижуватися.
Оборотна ATP-синтаза за відповідних умов гідролізує ATP й використовує енергію для виведення протонів із матриксу:
Хімічний внесок гідролізу записують:
означає активності; стандартний перетворений стан передбачає заданий pH. Іонні форми, зв'язування Mg та умови змінюють числа. Напрям спряженої роботи залежить також від витрат на перенесення протонів і стехіометрії ферменту. Падіння полегшує обернення, але не доводить безперервного гідролізу з однією швидкістю: потрібні ATP і працездатний фермент. IF1 може обмежувати зворотну ATPазну активність залежно від стану й pH. При пошкодженій мембрані спроба підтримувати градієнт гідролізом ATP посилює енергетичне виснаження.[6–8,23]
Осмотичний компонент виникає через рух розчинених речовин і води. Непроникні макромолекули матриксу, перерозподіл іонів і доннанівські ефекти сприяють набуханню. Для ідеального розбавленого розчину орієнтиром є закон Вант-Гоффа:
Він пояснює роль концентрації осмотично активних частинок, але не є готовою кількісною моделлю щільного білкового матриксу. Електронейтральність, зв'язування, неідеальність і механіка мембран обмежують застосування. Розправлення крист дає резерв внутрішньої поверхні, а зовнішня мембрана має іншу геометрію й може пошкоджуватися за великого зростання об'єму.[6,8]
Порушення зовнішнього бар'єра дозволяє міжмембранним білкам потрапити до цитозолю. Цитохром c бере участь у збірці апоптосоми з Apaf-1 і ATP/dATP, далі активуються каспаза-9 та каспази-3/7. Smac/DIABLO допомагає зняти гальмування каспаз білками IAP, включно з XIAP; Omi/HtrA2 та інші білки можуть діяти в окремих маршрутах. Для AIF і EndoG важливі вивільнення, обробка й переміщення, а не сам факт внутрішньої пори. Перелік не означає обов'язкового одночасного вивільнення всіх білків.
У Nakagawa дефіцит CypD захищав від деяких некротичних впливів, не скасовуючи досліджених форм апоптозу. BAX/BAK-залежна проникність зовнішньої мембрани може розвиватися окремо від внутрішнього CypD-залежного переходу. Енергетичний запас впливає на виконання апоптозу й розвиток некротичного ушкодження, але немає універсального відсотка залишкового ATP, який розділяє всі клітини на два режими.[9,10]
Як вимірюють перехід і чому одного маркера мало
У суспензіях мітохондрій набухання часто оцінюють за зменшенням розсіювання світла, вихід кальцію — зовнішнім індикатором, потенціал — чутливим барвником. У клітинах застосовують, серед іншого, утримання матриксного кальцеїну з відповідним гасінням позамітохондріального сигналу; електрофізіологія записує високопровідні стани. Кожен метод відповідає на своє запитання: об'єм, розподіл індикатора або провідний режим певного препарату.
Потенціал падає також через роз'єднання, блокаду дихання, брак субстратів і пошкодження без доведеного mPTP. Втрата кальцеїну потребує контролю локалізації та якості клітини; вихід кальцію залежить і від утримання. Чутливість до CsA й зміна PPIF посилюють інтерпретацію, проте різні пошкоджувальні режими реагують по-різному. Часова послідовність, кілька незалежних ознак і належні контролі переконливіші за один графік.
Запобігання відкриттю відрізняється від відновлення після пошкодження. Вища CRC до виклику не доводить закриття після втрати кофакторів і розриву зовнішньої мембрани. Коротке відновлення потенціалу не гарантує виживання. Оборотне відкриття теж не обов'язково є миттєвою точкою незворотності: тривалість, кількість залучених мітохондрій, метаболічні резерви та інші пошкодження визначають результат.[6–8,11]
Ішемія й реперфузія поєднують кілька навантажень
При ішемії нестача кисню зменшує окисне утворення ATP. Порушуються ATP-залежні насоси та контроль кальцію; ацидоз, метаболіти й іонні зміни впливають на мітохондрії. У низці моделей низький pH тимчасово стримує перехід попри зростання ушкодження. Це не означає, що при ішемії всі пори закриті або пошкодження відсутнє.
Відновлення кровотоку одночасно повертає кисень, змінює pH, доставляє субстрати й змінює ROS. Зняття кислотного гальмування на тлі кальцієвого перевантаження й окисного стресу сприяє переходу — один варіант pH-парадоксу реперфузії. Вхід через MCU, вихід через NCLX, клітинний Na/Ca-обмін і ATP-залежний SERCA впливають на результат. Тканина й стадія змінюють послідовність; не можна всім інфарктам приписати однакове коротке вікно чи частку некрозу лише через mPTP.[6,8,32]
Кальцієве перевантаження має й інші шляхи пошкодження. Кальпаїни-1/2 у певних моделях розщеплюють цитоскелетні й мембраноасоційовані білки, зокрема спектрин, талін і компоненти дистрофінового комплексу. Обговорюють зміни титину, анкірину, коннексину-43 та дихальних білків, включно з NDUFS1; набір мішеней і причинний внесок різняться. Гіперконтрактура й механічне ушкодження сарколеми посилюють загибель кардіоміоцита. Тропонін свідчить про пошкодження міокарда, а не є специфічним тестом mPTP.
Пре- й посткондиціонування поєднують короткі захисні впливи з Akt/ERK, GSK3β та стійкістю мітохондрій. Це важлива експериментальна кардіопротекція, але сигнальна схема не замінює клінічного результату. Захист від модельного виклику, зменшення ділянки пошкодження й нижчу смертність оцінюють окремо.
Нервова система й колаген-VI-залежні міопатії
При ішемії мозку збудження через NMDA й кальцій-проникні варіанти AMPA може збільшувати внутрішньоклітинний кальцій. Не всі AMPA однаково проникні: мають значення субодиниці й обробка. Матриксне накопичення залежить від залишкової рушійної сили, а втрата потенціалу змінює транспорт та ATP-залежне відновлення іонних градієнтів. Це важливо для ішемічної напівтіні. Захист у мишачій моделі осередкової ішемії зі зміненим CypD підтримує участь переходу, не доводячи дієвість препарату в пацієнтів з інсультом.[12]
Du досліджував зв'язок CypD із β-амілоїдом і показав поліпшення мітохондріальних, нейрональних і поведінкових показників при дефіциті CypD у моделі Альцгеймера. Це механізм у певній системі, а не лікування людської деменції. При Паркінсоні обговорюють α-синуклеїн і комплекс I, при Гантінгтоні — мутантний гантінгтин, у деяких моделях БАС — мутантну SOD1 та мітохондріальні зміни. Спільні кальцієві й редокс-зв'язки не встановлюють однакової причини або фіксованого зростання чутливості пори в усіх хворобах.[24,29]
Дефіцит колагену VI пов'язує позаклітинний матрикс із м'язовим ушкодженням і мітохондріальною регуляцією. Варіанти COL6A1, COL6A2 і COL6A3 можуть спричиняти спектр міопатій, зокрема фенотипи Бетлема й Ульріха. Irwin описав дисфункцію та апоптоз у моделях дефіциту; Tiepolo показав поліпшення мітохондріальних властивостей і мишачого фенотипу з Debio 025. Остання робота прямо стосується мишей: це не доводить ефективності аліспоривіру у фазах II/III лікування людської дистрофії.[30,31]
Циклоспорин A: механізм і клінічна перевірка
CsA — циклічний пептид, який зв'язує кілька циклофілінів. Дія через CypD може підвищувати стійкість у дослідах, але препарат не є виключно селективним інгібітором PPIF. Комплекс із цитозольним циклофіліном A пригнічує кальциневрин і бере участь в імуносупресії. Ризики нефротоксичності й взаємодій не зникають від опису «діє лише в мітохондріях».
Пілот Piot 2008 повідомив сигнал меншого ушкодження при CsA перед реперфузією інфаркту. Оцінювали певні біомаркери й візуалізацію в малій вибірці; це не гарантує меншого некрозу кожному пацієнту й не доводить виживаності. Сигнал обґрунтував масштабнішу перевірку.[26]
CIRCUS рандомізував 970 пацієнтів із переднім STEMI й закритою відповідальною артерією на внутрішньовенний CsA 2,5 мг/кг або плацебо перед реканалізацією. Первинна складена кінцева точка включала смерть, погіршення серцевої недостатності під час первинної госпіталізації, повторну госпіталізацію через неї та несприятливе ремоделювання лівого шлуночка через рік. У придатній для аналізу групі вона виникла у 59,0% із CsA й 58,1% контролю, без переконливої переваги (). Це клінічно нейтральний результат перевіреної стратегії.[27]
Доставку в ушкоджену тканину, формуляцію, час введення, no-reflow і фонові впливи, включно з антитромбоцитарною терапією, обговорюють як можливі причини відмінності між моделями й випробуванням. CIRCUS не довів, що саме доставка пояснює невдачу. Нейтральний результат також не спростовує самого переходу. Перевіряли препарат, дозу, час і популяцію; інша стратегія потребує власних даних.
MITOCARE перевіряв TRO40303 при первинному коронарному втручанні й не підтвердив очікуваного зменшення інфарктного ушкодження за обраними показниками. Зв'язок із TSPO та зовнішньою мембраною не перетворює негативний клінічний результат на генетичний доказ відсутності будь-якої ролі TSPO. Фармакологічне випробування й перевірка необхідності білка — різні завдання.[28]
| Сполука або чинник | Дія в дослідженій системі | Межа інтерпретації |
|---|---|---|
| Циклоспорин A | Пригнічує CypD-залежну чутливість; зв'язує інші циклофіліни | Імуносупресія через кальциневрин; CIRCUS не показав користі режиму |
| Аліспоривір / Debio 025 | Інгібує циклофіліни без звичайного кальциневринового механізму імуносупресії | Не виключно CypD-селективний; наведене поліпшення при дефіциті колагену VI — в мишей |
| NIM811 | Похідне CsA, яке розділяє деякі циклофілінові й кальциневринові ефекти | Експериментальна нейропротекція не встановлює лікування інсульту або ЧМТ |
| Сангліферин A й похідні, зокрема досліджуваний NV556 | Інший клас циклофілін-зв'язувальних сполук | Відсутність CsA-подібної блокади кальциневрину не усуває всі імунні й небажані ефекти |
| Бонгкрекова кислота | Стабілізує ANT у -стані | Токсичний блокатор обміну ADP/ATP; лабораторний зонд |
| Карбоксиатрактилозид | Стабілізує -стан і полегшує перехід у певних режимах | Токсичний індуктор, а не лікувальний фізіологічний регулятор |
| TRO40303 | Модуляція, пов'язувана з TSPO | MITOCARE не підтвердив захисту; не вимірював структуру пори |
| Магній і аденінові нуклеотиди | Змінюють чутливість, комплекси й стани білків | Ефект у буфері не доводить лікування харчовою добавкою |
Метаболічна підтримка й межі висновків про добавки
Магній важливий для Mg–ATP-реакцій, а дефіцит має самостійні клінічні наслідки. Проте іонна конкуренція в досліді не задає універсальної пероральної дози для закриття mPTP серця чи мозку. Концентрація матриксу, тканинна доступність і початковий стан відрізняються від буфера. Корекція доведеного дефіциту й експериментальне гальмування пори — різні цілі.
CoQ бере участь у перенесенні електронів і ліпідному редокс-обміні. Підтримка відновленого пулу може змінювати окисне навантаження, але ефект добавки залежить від доставки, тканини й хвороби. Матеріал про CoQ10 та поліфеноли відділяє функції молекули від доказів приймання препарату. Антиоксидантна роль не встановлює гарантованої прямої блокади CypD або пори.
Ліпоєва кислота й дигідроліпоат пов'язані з редокс-реакціями; ферментні ліпоїльні групи мають іншу роль, ніж вільна речовина добавки. Відновлення тіолів у досліді не доводить специфічної корекції Cys203 у живій тканині. Ацетил-L-карнітин бере участь в обміні ацильних груп і доступності субстратів, що описано в статті про ацетил-L-карнітин. NADH не слід називати активатором SIRT3: її реакція використовує NAD⁺, а співвідношення NAD⁺/NADH потребує окремого аналізу.
Поєднання магнію, CoQ, ліпоєвої кислоти й ацетил-L-карнітину не є доведеним «антипоровим» режимом тільки тому, що кожній речовині можна призначити біохімічну стрілку. Потрібні дані про експозицію, тканину-мішень, виміряний механізм, клінічний результат і безпеку поєднання. Межа зберігає метаболічну біологію компонентів, обмежуючи твердження про конкретну лікувальну дію.
Інтерпретація й метод підготовки
mPTP варто розглядати на трьох рівнях: функціональна втрата вибірковості внутрішньої мембрани, молекулярні моделі провідного шляху й клінічна можливість змінити наслідки хвороби. Перший підтримують електрофізіологія, біохімія та генетика; на другому конкурують ANT і ATP-синтаза; третій потребує випробувань конкретної стратегії. CypD — добре обґрунтований регулятор багатьох моделей, але це не розв'язує автоматично інші питання.
Стійка проникність поєднує кальцієве перевантаження, втрату градієнта, виснаження ATP й осмотичне ушкодження. Кожен етап має умови: дихання залежить від субстратів, гідроліз — від ATP й обмежень ферменту, вихід білків — від зовнішньої мембрани, загибель — від енергетичних і сигнальних порушень разом. Умови визначають оборотність і пояснюють, чому однієї схеми недостатньо для діагнозу чи призначення.
Цей науковий наративний огляд підготовлено з наданої статті зі збереженням головних механістичних і клінічних гілок. 8 жовтня 2026 року проведено адресну перевірку первинних публікацій щодо виявлених суперечностей: генетики ANT/ATP-синтази, CypD-залежної загибелі, SIRT3/CypD, Cys203 та CIRCUS. Виправлено невідповідні бібліографічні ідентифікатори; непідтверджену вихідну структурну записку про CypD не використано як доказ. Це не був систематичний пошук усієї літератури; формальна оцінка GRADE й зовнішнє рецензування не заявляються. Числа пов'язані з експериментальними умовами, а доклінічні результати відділено від людських.
Часті питання
Який білок утворює mPTP?
Остаточну універсальну структуру не встановлено. ANT і кілька моделей ATP-синтази мають підтримку, але реконституція й генетичні видалення не повністю узгоджуються.
Що робить циклофілін D?
Матриксний CypD регулює чутливість до кальцію та інших навантажень. Його видалення чи гальмування захищає певну модель, але не усуває всі шляхи ушкодження.
Чи є єдиний кальцієвий поріг?
Ні. Вільний і загальний кальцій різні, а CRC залежить від фосфату, субстратів, надходження й виходу кальцію, температури та методу.
Чи доводить падіння потенціалу відкриття?
Саме по собі ні: його спричиняють і блокада дихання чи роз'єднання. Потрібні кілька узгоджених ознак і контролі.
Чи поліпшує циклоспорин наслідки інфаркту через mPTP?
Експериментальний захист не став доведеним поліпшенням за режимом CIRCUS. У великому випробуванні CsA перед PCI не поліпшив первинну кінцеву точку.
Чи можна закрити пору поєднанням добавок?
Функції магнію, CoQ, ліпоєвої кислоти й карнітину не доводять такої ефективності. Потрібні дані про тканинну експозицію, механізм і клінічний результат.
Джерела
- The Ca2+-induced membrane transition in mitochondria. II. Nature of the Ca2+ trigger site
- The Ca2+-induced membrane transition in mitochondria. I. The role of the phosphate carrier
- The Ca2+-induced membrane transition in mitochondria. III. Transitional states
- Inhibition by cyclosporin A of a Ca2+-dependent pore in heart mitochondria activated by inorganic phosphate and oxidative stress
- The mitochondrial permeability transition pore: a mystery solved?
- The mitochondrial permeability transition pore: channel formation by F-ATP synthase, regulation and hypotheses for its physiological function
- What is the mitochondrial permeability transition pore?
- The mitochondrial permeability transition: a current perspective on its identity and mechanism of regulation
- Loss of cyclophilin D reveals a critical role for mitochondrial permeability transition in cell death
- Cyclophilin D-dependent mitochondrial permeability transition regulates some necrotic but not apoptotic cell death
- Properties of the permeability transition pore in mitochondria devoid of Cyclophilin D
- Cyclophilin D is a component of mitochondrial permeability transition and mediates neuronal cell death after focal cerebral ischemia
- Voltage-dependent anion channels are dispensable for mitochondrial-dependent cell death
- Properties of the permeability transition in VDAC1(-/-) mitochondria
- The ADP/ATP translocator is not essential for the mitochondrial permeability transition pore, but contributes to its physiological regulation
- Inhibition of mitochondrial permeability transition by deletion of the ANT family and CypD
- Structure of mitochondrial ADP/ATP carrier in complex with carboxyatractyloside
- The molecular mechanism of transport by the mitochondrial ADP/ATP carrier
- Dimers of mitochondrial ATP synthase form the permeability transition pore
- An uncoupling channel within the c-subunit ring of the F1FO ATP synthase is the mitochondrial permeability transition pore
- Persistence of the mitochondrial permeability transition in the absence of subunit c of human ATP synthase
- Persistence of the permeability transition pore in human mitochondria devoid of an assembled ATP synthase
- Molecular mechanisms of cell death: central implication of ATP synthase in mitochondrial permeability transition
- The mitochondrial permeability transition in mitochondrial disorders
- Regulation of the mPTP by SIRT3-mediated deacetylation of CypD at lysine 166 suppresses age-related cardiac hypertrophy
- Effect of cyclosporine on reperfusion injury in acute myocardial infarction
- Cyclosporine before PCI in patients with acute myocardial infarction
- Effect of intravenous TRO40303 as an adjunct to primary percutaneous coronary intervention for acute ST-elevation myocardial infarction: MITOCARE randomized trial
- Cyclophilin D deficiency attenuates mitochondrial and neuronal perturbation and ameliorates learning and memory in Alzheimer's disease
- Mitochondrial dysfunction and apoptosis in myopathies with collagen VI deficiency
- The cyclophilin inhibitor Debio 025 normalizes mitochondrial function and improves the phenotype of collagen VI-deficient mice
- The mitochondrial permeability transition pore: its role in myocardial ischemia-reperfusion injury and a target for cardioprotection
- Cysteine 203 of Cyclophilin D Is Critical for Cyclophilin D Activation of the Mitochondrial Permeability Transition Pore