
mPTP: проницаемость митохондрий, циклофилин D и циклоспорин
Механизмы перехода проницаемости, спор о составе поры, кальций, CypD, энергетическое повреждение и результаты клинических испытаний.
Механизмы перехода проницаемости, спор о составе поры, кальций, CypD, энергетическое повреждение и результаты клинических испытаний.
Внутренняя мембрана митохондрии должна удерживать разность электрического потенциала и концентраций протонов, одновременно пропуская строго определённые метаболиты через переносчики. Переход митохондриальной проницаемости нарушает эту избирательность: появляется проводящий путь, по которому небольшие растворённые вещества и ионы пересекают мембрану, а запасённая электрохимическая энергия рассеивается. Термин mPTP — mitochondrial permeability transition pore — обозначает пору, связанную с этим явлением. Её регуляция изучена гораздо лучше, чем окончательная молекулярная конструкция.
Кальциевая перегрузка, окислительный стресс, неорганический фосфат и энергетическое состояние меняют вероятность перехода. Матриксный циклофилин D повышает чувствительность к открытию; циклоспорин A способен подавлять этот компонент регуляции в экспериментах. Однако генетическая защита у мыши, снижение набухания выделенных митохондрий и улучшение исходов инфаркта у человека — разные утверждения. Их смешение создаёт ложную картину уже установленной структуры поры и готового универсального лечения.
Наружная мембрана сравнительно проницаема для небольших метаболитов благодаря VDAC, тогда как внутренняя богата белками дыхательной цепи и переносчиками, обладает особым липидным составом, включая кардиолипин, и поддерживает протонный градиент. Комплексы дыхательной цепи переносят протоны из матрикса в межмембранное пространство. Их возврат через ATP-синтазу связывает электрохимическую энергию с образованием ATP. Поэтому даже небольшая дополнительная утечка влияет на эффективность сопряжения, а большая неселективная проводимость способна быстро разрушить энергетический барьер.
Для определённости примем и . Тогда подписанная протондвижущая сила для такого соглашения выражается как:
Матрикс обычно электрически отрицателен и более щелочен, поэтому оба вклада в этом соглашении делают отрицательной; энергетический запас часто обсуждают через модуль . Нельзя складывать отрицательный мембранный потенциал с положительной «общей силой» без объяснения знаков. Значения зависят от ткани, субстратов, нагрузки и метода, а число из выделенных митохондрий не служит универсальным порогом открытия поры. — газовая постоянная, — абсолютная температура, — постоянная Фарадея.
В серии работ Hunter и Haworth 1979 года кальций вызывал переход к повышенной проницаемости и набуханию митохондрий; фосфат, кальций и переходные состояния исследовались раздельно. Удаление доступного кальция хелатором и присутствие адениновых нуклеотидов могли менять обратимость в конкретных условиях. Магний, полиамины, включая спермин, кислотность и состояние окисления также влияли на переход. Это были наблюдения регулируемого мембранного явления, а не визуальная идентификация одной белковой «дырки».[1–3]
Crompton и соавторы в 1988 году показали торможение циклоспорином A кальций-зависимой поры в митохондриях сердца, активированной фосфатом и окислительным стрессом. Связь с циклофилином D позднее получила генетическую поддержку. Условия этой работы существенны: чувствительность к CsA относится к определённому экспериментальному режиму и не означает, что любой способ повреждения внутренней мембраны будет полностью предотвращён лекарством.[4,9–11]
Для высокопроводящих состояний часто описывают проводимость порядка наносиименса и проницаемость для растворённых веществ примерно до 1,5 кДа. Это рабочие характеристики некоторых измерений, а не точный одинаковый диаметр поры во всех клетках. Прохождение зависит не только от молекулярной массы, но и от формы, заряда, времени и состояния канала. Ионы, некоторые нуклеотиды, NAD и глутатион по размеру относятся к потенциально проходящим малым молекулам; белки матрикса и митохондриальная ДНК не становятся свободно проницаемыми через такой путь.[6–8]
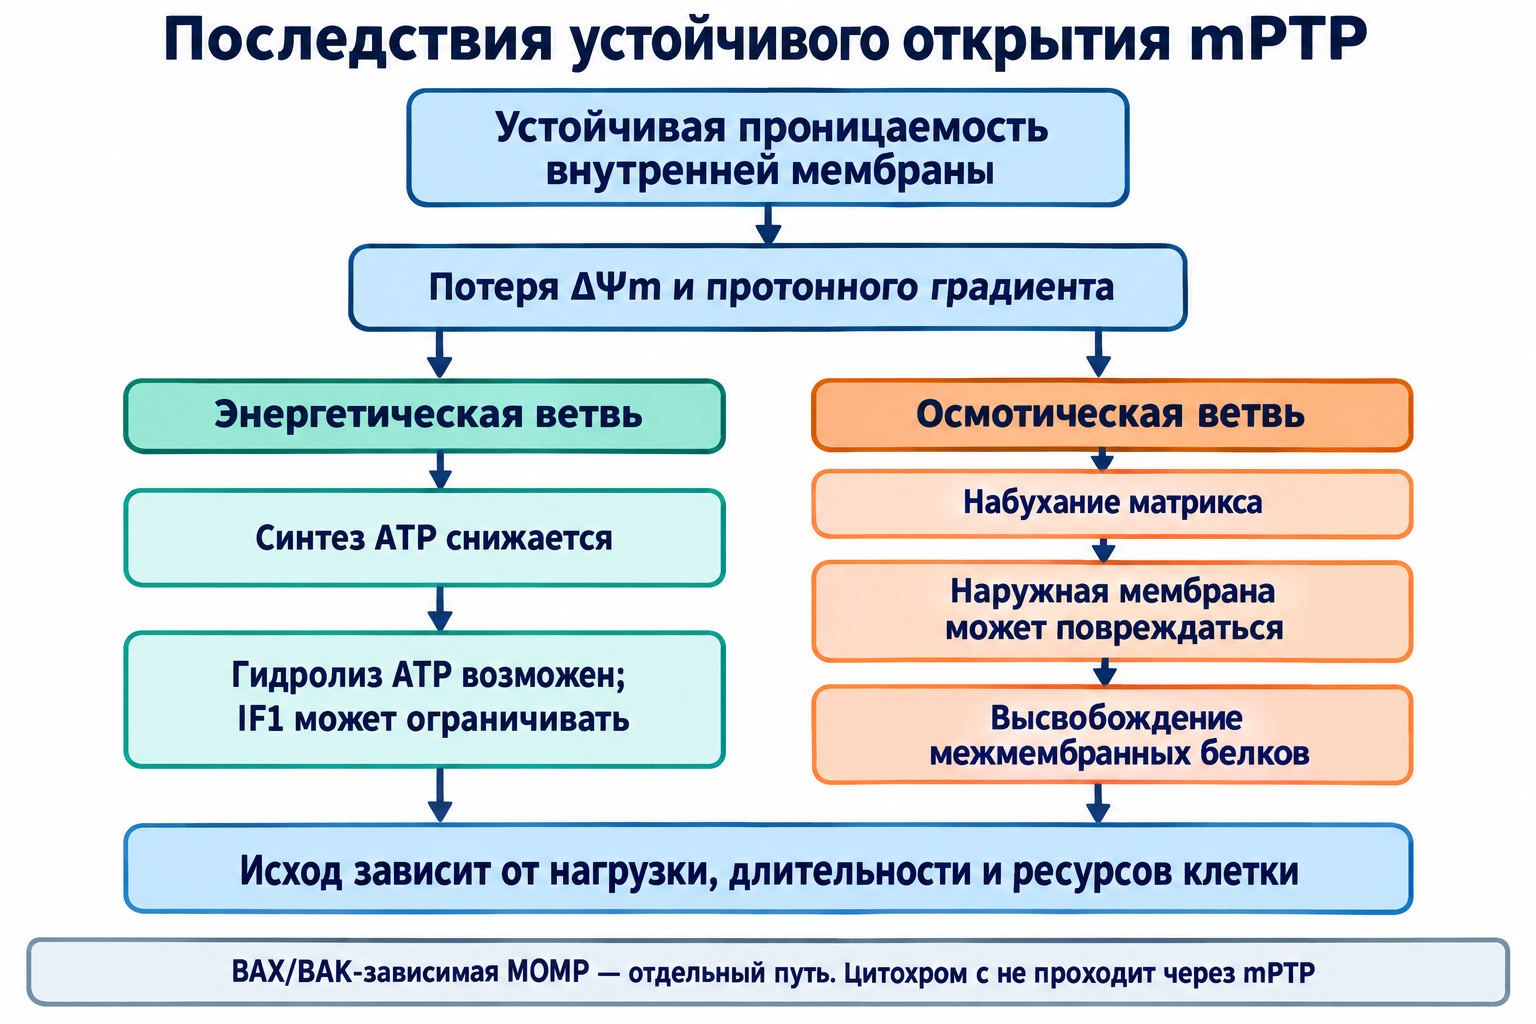
Цитохром c находится преимущественно в межмембранном пространстве и имеет массу около 12 кДа. Он не «выходит из матрикса через mPTP». Для его попадания в цитозоль требуется изменение наружной мембраны — например, её механическое повреждение при набухании или отдельный процесс MOMP, регулируемый BAX/BAK. Эта топология определяет, какие звенья повреждения следует считать последовательными, а какие независимыми.
Историческая модель объединяла VDAC наружной мембраны, ANT внутренней мембраны и CypD со стороны матрикса; рядом обсуждались TSPO и гексокиназа II. Такая схема объясняла фармакологические ассоциации и контакты мембран, но переносила функциональное явление внутренней мембраны на предполагаемый комплекс, пересекающий обе оболочки. Эксперименты с дефицитом VDAC показали сохранение перехода и опровергли обязательность VDAC как универсального порообразующего элемента. При этом разные работы использовали разные наборы генетических изменений: их нельзя свести к несуществующему единому «тройному нокауту всех VDAC».[13,14]
ANT — адениннуклеотидтранслоказа — в обычном режиме обменивает один матриксный ATP на один поступающий ADP. Человеческое семейство включает переносчики, кодируемые SLC25A4, SLC25A5, SLC25A6 и SLC25A31; набор экспрессии и функциональная компенсация зависят от ткани и вида. Шесть трансмембранных спиралей образуют три повторяющихся структурных блока. Сети солевых мостиков попеременно ограничивают доступ со стороны матрикса и межмембранного пространства: при нормальном транспорте оба входа не должны одновременно образовывать свободный сквозной канал.[17,18]
-состояние открыто к межмембранной, условно цитозольной стороне, а -состояние — к матриксу. Карбоксиатрактилозид стабилизирует -состояние и в ряде моделей облегчает переход; бонгкрековая кислота стабилизирует -состояние и может его тормозить. Эти лиганды одновременно блокируют обмен ADP/ATP и токсичны. Их эффекты поддерживают связь ANT с регуляцией проницаемости, но не доказывают, что кальций при любых условиях непосредственно разрывает обе «воротные» сети и создаёт один установленный тип поры.
Удаление ANT1 и ANT2 в работе Kokoszka не устраняло переход, хотя меняло его чувствительность и ответ на лиганды. В работе Karch 2019 года более широкий дефицит семейства ANT резко ограничивал переход в исследованной системе; дополнительное удаление CypD давало особенно выраженную защиту. Различие между этими результатами требует учитывать оставшиеся изоформы, генетический фон и величину кальциевой нагрузки. Оно поддерживает существенную роль ANT, но не превращает его в единственный доказанный поровый белок каждой ткани.[15,16]
Другая группа моделей связывает порообразование с -ATP-синтазой. Её каталитическая головка обращена в матрикс, мембранная часть обеспечивает протонный путь, а статор с OSCP удерживает механическую связь. Димеры и их ряды участвуют в формировании кривизны крист. В экспериментальных моделях обсуждались кальций вместо магния в каталитических участках, изменения механического сопряжения, интерфейс димеров и канал внутри кольца -субъединиц. Димерный интерфейс и -кольцо — разные структурные гипотезы, которые нельзя незаметно объединять в одну схему.[19,20]
Реконституция очищенных компонентов и регистрация канала в искусственной мембране показывают способность системы проводить ток в этих условиях. Генетическое удаление предполагаемого компонента проверяет его необходимость в клеточной системе. В работах He 2017 года и Carroll 2019 года признаки перехода сохранялись соответственно без -субъединицы и без собранной ATP-синтазы. Поэтому данные о каналообразовании нельзя представлять как окончательное разрешение спора. Различия методов, остаточная активность, перестройка метаболизма и определения измеряемого события обсуждаются обеими сторонами.[21,22]
Ассоциации ATP-синтазы, ANT и фосфатного переносчика иногда описывают как ATP-синтасому. Такая организация может быть важна для обмена субстратов и энергетического сопряжения. Само совместное расположение или взаимодействие белков, однако, не устанавливает стенку водного канала. Формула «ANT — основная пора, ATP-синтаза — резервная, общий комплекс — современный консенсус» сильнее имеющихся данных. Рабочее описание должно разделять конкурирующие модели и признавать возможную зависимость механизма от экспериментальной системы.
| Модель | Поддерживающие наблюдения | Главное ограничение |
|---|---|---|
| VDAC–ANT–CypD через две мембраны | Исторические взаимодействия и фармакология | VDAC не обязателен для перехода; явление относится прежде всего к внутренней мембране |
| ANT | Лигандные состояния, каналоподобные режимы, генетическая защита при широком дефиците семейства | Ранние удаления не устраняли переход; вклад изоформ и условия различаются |
| Димер ATP-синтазы | Канальная активность реконституированных комплексов и взаимодействия с CypD/OSCP | Это не та же модель, что -кольцо; генетические результаты о необходимости противоречивы |
| Кольцо -субъединиц | Экспериментальные данные об uncoupling-канале | Переход наблюдали и при отсутствии -субъединицы |
| Несколько путей или совместная организация | Может объяснять часть различий между моделями | Не является установленной единой молекулярной архитектурой |
CypD кодируется геном PPIF. Его предшественник импортируется в матрикс через митохондриальный адресующий сигнал, после чего зрелый белок действует в матриксном окружении. Он относится к циклофилинам — пептидил-пролил-цис-транс-изомеразам. Их белковая укладка формирует карман для взаимодействия с субстратом и циклоспорином; ускоряется взаимопревращение конформаций пептидной связи перед пролином:
Это каталитическая функция, а не доказательство того, что сама молекула CypD выстилает крупный трансмембранный канал. Обсуждаются взаимодействия с ANT и OSCP, изменения белковых конформаций и регуляторных контактов. Без специально подтверждённого структурного эксперимента нельзя назначать одну петлю или один пролин обязательным универсальным «замком» поры. Барьер изомеризации также зависит от конкретного субстрата и условий.
У митохондрий без CypD обычно возрастает нагрузка кальцием, необходимая для перехода; типичная чувствительность к CsA уменьшается или исчезает в соответствующем режиме. Пора не обязательно исчезает: достаточно сильный вызов способен вызвать проницаемость и без CypD. Поэтому PPIF — убедительная регуляторная мишень, а устойчивость нокаута не равна доказательству полного отсутствия всех путей повреждения.[9–11]
Посттрансляционные модификации связывают CypD с метаболическим и редокс-состоянием. Hafner и соавторы показали деацетилирование CypD NAD-зависимой SIRT3, связанное с Lys166 в использованной мышиной последовательности. У мышей без SIRT3 наблюдались изменения набухания митохондрий и возрастные сердечные фенотипы. Номер остатка следует читать в контексте вида и зрелого/предшественникового белка; эти результаты не устанавливают клинический способ «закрыть пору» повышением NAD у каждого человека.[25]
Состояние тиолов также имеет значение. В работе Nguyen донор NO GSNO уменьшал вызванное перекисью открытие в клетках с CypD, а замена Cys203 на серин снижала чувствительность в исследованных клеточных и мышиных моделях. Мутация и S-нитрозилирование не идентичны, но эти данные не позволяют изображать S-нитрозилирование CypD как безусловный активатор поры. Эффект NO зависит от дозы, редокс-окружения, белковой мишени и времени; при избытке реактивных азотных соединений возможны и повреждающие процессы.[33]
Сигнальные пути Akt/ERK, объединяемые в кардиопротективных моделях RISK, и подавление GSK3β, в том числе через её Ser9, связывают внеклеточные сигналы с устойчивостью митохондрий. Здесь важно различать фосфорилирование сигнальной киназы, изменение контактов CypD и доказанную прямую модификацию самого CypD. Представлять весь защитный эффект одной неизменной реакцией «GSK3β фосфорилирует CypD — пора открывается» некорректно.[6,8,32]
Кальций поступает в матрикс преимущественно через MCU-комплекс, используя электрическую движущую силу; выведение через NCLX и другие механизмы ограничивает накопление. Умеренное повышение кальция может поддерживать метаболические реакции, тогда как избыток в сочетании с неблагоприятным состоянием мембраны повышает риск перехода. Результат определяется балансом поступления, выхода и связывания, а не только концентрацией кальция вне митохондрии.
Свободный матриксный и суммарный кальций — разные величины. Фосфат участвует в связывании и формировании кальций-фосфатных комплексов, поэтому митохондрия может накопить большой общий запас без пропорционального увеличения свободного иона. Схематический баланс для одной из идеализированных форм имеет вид:
Уравнение сохраняет атомы и заряд, но не утверждает, что во всех живых митохондриях образуется один чистый кристалл именно этого состава. Буферные, аморфные и белково-ассоциированные формы сложнее. Фосфат способен одновременно менять кальциевую буферизацию и чувствительность перехода; направление эффекта зависит от среды и CypD-зависимого режима.[1–3,6,11]
Вероятность ответа иногда аппроксимируют функцией Хилла:
здесь должна обозначать явно выбранную измеряемую концентрацию, — её значение при половинном модельном ответе, — эмпирическую крутизну зависимости. Число Хилла не показывает автоматически, сколько ионов связалось с одной молекулой поры. Переносить fitted-параметры между тканями, видом, буфером и методом нельзя. Непосредственное связывание, накопление кальция, обратная связь через потенциал и популяционная неоднородность могут давать похожую нелинейность.
Кальций-удерживающую способность — CRC — часто измеряют серией кальциевых импульсов до внезапного выхода накопленного кальция. Её выражают через количество добавленного кальция на массу митохондриального белка, а не как универсальную концентрацию свободного кальция в матриксе. Размер импульса, интервал, температура, субстраты, фосфат, дыхание, выход кальция и состав препаратов влияют на результат. Два препарата с одинаковой CRC могут иметь разные скорости накопления и разные повреждающие механизмы.
Окисление тиолов, изменения NAD(H)-состояния и повреждение кардиолипина связывают переход с ROS. Это петля обратной связи: окислительный стресс может облегчить открытие, а энергетический коллапс и потеря метаболитов изменяют образование и обезвреживание ROS. Падение потенциала само по себе не доказывает рост ROS во всех условиях, поскольку оно одновременно меняет восстановленность цепи и транспорт электронов. Для конкретного опыта нужно различать источник окислителей и последствия открытия.
Ацидоз часто уменьшает вероятность перехода, особенно в моделях ишемии; восстановление pH может снять этот тормоз. Но нет одного значения pH, при котором все митохондрии гарантированно закрыты. Магний и адениновые нуклеотиды обычно препятствуют переходу в определённых режимах, взаимодействуя с кальциевой регуляцией, белковыми состояниями и комплексами Mg–ATP/ADP. Мембранный потенциал влияет и на накопление кальция, и на состояние проницаемости: утверждение «чем отрицательнее матрикс, тем пора всегда закрытее» игнорирует эти встречные эффекты.[6–8]
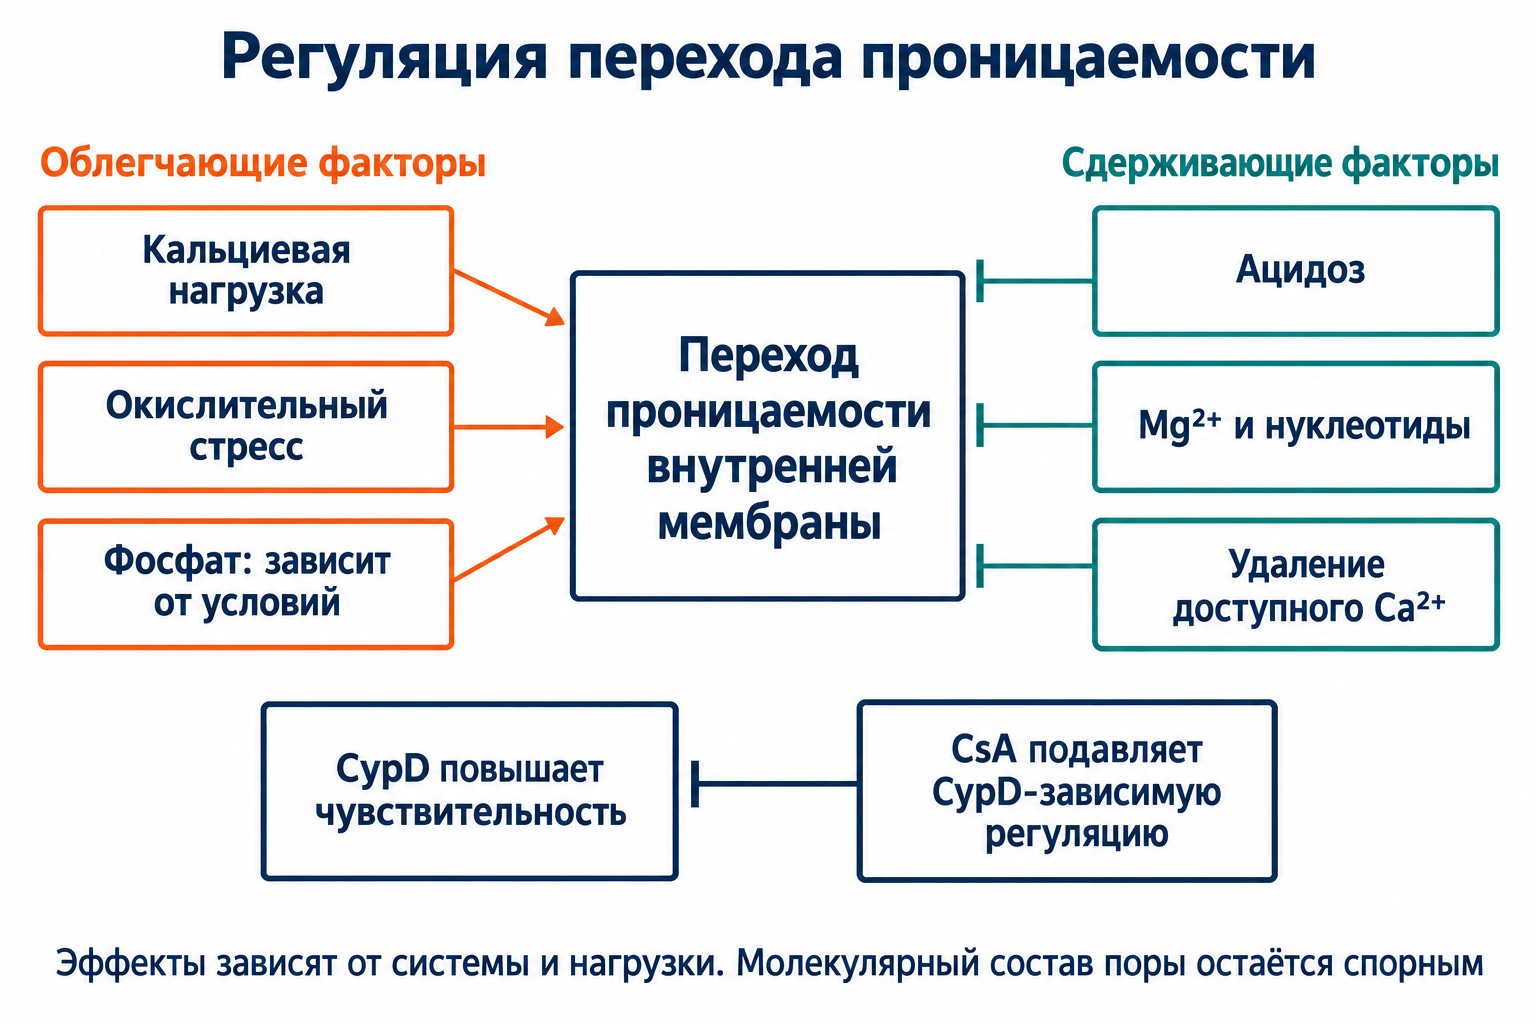
Переход может быть кратковременным и обратимым. В некоторых системах такие события обсуждают как способ разгрузки кальция и изменения редокс-состояния. Но «мерцание» флуоресцентного индикатора потенциала ещё не идентифицирует mPTP: похожую динамику дают другие ионные потоки, дыхательные колебания, фотоповреждение и перемещение митохондрий. Физиологическую функцию следует связывать с подтверждённым механизмом и условиями, а не автоматически назначать каждому краткому падению .[6,8]
При устойчивой высокой проницаемости протоны и другие ионы рассеивают градиент; синтез ATP за счёт окислительного фосфорилирования падает. Начальное разобщение иногда ускоряет дыхание, поскольку снимается обратное давление протонного градиента. Однако длительное открытие сопровождается потерей малых метаболитов и кофакторов, нарушением объёма матрикса и повреждением дыхательных комплексов. Поэтому «пора открылась — дыхание всегда максимально ускорилось» неверно: на более позднем этапе дыхание может уменьшаться.
Обратимая ATP-синтаза при подходящих условиях способна гидролизовать ATP и использовать энергию для переноса протонов из матрикса наружу:
Для гидролитического направления химический вклад записывают как:
Здесь обозначает активности; стандартное преобразованное состояние предполагает заданный pH. Реальные ионные формы, Mg-связывание и условия меняют численное значение. Направление сопряжённой работы определяется также затратами на перенос протонов и стехиометрией фермента. Падение облегчает обращение, но не доказывает непрерывный гидролиз с одной одинаковой скоростью: нужны доступный ATP и работающий фермент. Белок IF1 может ограничивать обратную ATPазную активность, причём его действие зависит от состояния системы и pH. При повреждённой мембране попытка поддержать градиент гидролизом ATP способна усиливать энергетическое истощение.[6–8,23]
Осмотический компонент развивается вследствие движения растворённых веществ и воды. Непроницаемые макромолекулы матрикса, перераспределение ионов и доннановские эффекты способствуют набуханию. Для разбавленного идеального раствора ориентиром служит закон Вант-Гоффа:
Он иллюстрирует роль концентрации осмотически активных частиц; это не готовая количественная модель плотного белкового матрикса. Электронейтральность, связывание, неидеальность и механические свойства мембран ограничивают прямой перенос формулы. Расправление крист создаёт некоторый резерв внутренней поверхности, тогда как наружная мембрана имеет другую геометрию и может повреждаться при сильном увеличении объёма.[6,8]
Если наружный барьер нарушается, в цитозоль могут попадать межмембранные белки. Цитохром c участвует в сборке апоптосомы с Apaf-1 и нуклеотидом ATP/dATP, затем активируются каспаза-9 и эффекторные каспазы-3/7. Smac/DIABLO помогает снять торможение каспаз белками семейства IAP, включая XIAP; Omi/HtrA2 и другие белки могут участвовать в отдельных маршрутах повреждения. Для AIF и EndoG имеют значение высвобождение, обработка и перемещение, а не просто факт появления внутренней поры. Список белков не означает, что все они всегда освобождаются одновременно и одним способом.
Связь с гибелью требует особенно точных формулировок. В работе Nakagawa дефицит CypD защищал от некоторых некротических воздействий, но не отменял исследованные формы апоптоза. BAX/BAK-зависимая проницаемость наружной мембраны способна развиваться отдельно от CypD-зависимого перехода внутренней. Энергетический запас влияет на выполнение программы апоптоза и на переход к некротическому повреждению, однако универсального процента остаточного ATP, разделяющего все клетки на два режима, не существует.[9,10]
В суспензии выделенных митохондрий набухание обычно оценивают по снижению рассеяния света; выход накопленного кальция — внешним кальциевым индикатором; потенциал — потенциал-чувствительным красителем. В клетках используют, среди прочего, удержание матриксного кальцеина при соответствующем гашении внеклеточного/цитозольного сигнала, а в электрофизиологии — запись высокопроводящих состояний внутренней мембраны. Каждое измерение отвечает на свой вопрос. Оптическое набухание показывает изменение объёма, краситель — изменение распределения сигнала, а ток — проводящий режим в конкретном препарате.
Потеря потенциала может возникать при разобщении, блокаде дыхания, дефиците субстратов и повреждении мембраны без установленного mPTP. Потеря кальцеина требует контроля локализации и качества клетки; выход кальция зависит также от способности его удерживать. Чувствительность к CsA и генетическое изменение PPIF усиливают интерпретацию, но при разных порообразующих или повреждающих режимах ответ может различаться. Убедительнее сочетание временной последовательности, нескольких независимых признаков и соответствующих контролей, чем один красивый график.
Нужно также различать профилактику открытия и восстановление после уже развившегося повреждения. Повышение CRC до вызова не доказывает закрытие поры после утраты кофакторов и разрыва наружной мембраны. Кратковременное возвращение потенциала не гарантирует сохранность всей клетки. Напротив, обратимое открытие не обязательно является немедленной точкой необратимости: длительность, число вовлечённых митохондрий, метаболические резервы и другие повреждения определяют итог.[6–8,11]
При ишемии нехватка кислорода снижает окислительный синтез ATP. Нарушается работа ATP-зависимых насосов, включая системы контроля кальция; ацидоз, накопление метаболитов и изменения ионного состава меняют состояние митохондрий. В ряде моделей низкий pH временно сдерживает переход, несмотря на рост повреждающей нагрузки. Это не означает, что во время ишемии все поры закрыты и митохондриальное повреждение отсутствует.
Возвращение кровотока одновременно восстанавливает кислород, меняет pH, приносит новые субстраты и изменяет образование ROS. Снятие кислотного торможения на фоне кальциевой перегрузки и окислительного стресса создаёт условия для перехода — один из вариантов «pH-парадокса» реперфузии. MCU-зависимое поступление кальция, его выход через NCLX, состояние клеточного Na/Ca-обмена и ATP-зависимого SERCA влияют на результат. Последовательность зависит от ткани и стадии, поэтому нельзя приписывать всем инфарктам одинаковое окно первых нескольких минут или одну долю некроза, вызванную только mPTP.[6,8,32]
Кальциевая перегрузка повреждает клетку и другими путями. Кальпаины-1/2 в определённых моделях расщепляют цитоскелетные и мембраносвязанные белки, включая спектрин, талин, компоненты дистрофинового комплекса и другие структурные элементы. Обсуждаются изменения титина, анкирина, коннексина-43 и дыхательных белков, в том числе NDUFS1, но набор мишеней и их причинная роль не одинаковы во всех опытах. Гиперконтрактура и механическое повреждение сарколеммы усиливают гибель кардиомиоцита. Высвобождение тропонина свидетельствует о повреждении миокарда, а не является специфическим тестом открытия mPTP.
Прекондиционирование и посткондиционирование связывают краткие защитные воздействия с путями Akt/ERK, GSK3β и изменением митохондриальной устойчивости. Это важная область экспериментальной кардиопротекции, но наличие сигнальной схемы не заменяет клинический исход. Защита от модельного вызова, уменьшение зоны повреждения и снижение смертности должны оцениваться отдельно.
При ишемическом повреждении мозга возбуждающая нагрузка через NMDA-рецепторы и кальций-проницаемые варианты AMPA-рецепторов может повышать внутриклеточный кальций. Не все AMPA-рецепторы одинаково пропускают кальций: состав субъединиц и их обработка имеют значение. Митохондриальное накопление кальция зависит от сохранённой движущей силы, а потеря потенциала меняет как транспорт, так и ATP-зависимое восстановление ионных градиентов. В ишемической полутени эта взаимосвязь особенно важна. Защита в модели очаговой ишемии у мышей с изменённым CypD поддерживает участие перехода, но не доказывает эффективность ингибитора у пациентов с инсультом.[12]
Du и соавторы исследовали связь CypD с β-амилоидом и показали улучшение ряда митохондриальных, нейрональных и поведенческих показателей при дефиците CypD в модели болезни Альцгеймера. Работа обосновывает механизм в использованной системе, а не подтверждает лечение человеческой деменции. При болезни Паркинсона обсуждают α-синуклеин и нарушения комплекса I, при болезни Хантингтона — мутантный хантингтин, при некоторых моделях БАС — мутантную SOD1 и митохондриальные изменения. Общая связь с кальцием и редокс-стрессом не означает одинаковую первичную причину или универсально повышенную в фиксированное число раз чувствительность поры во всех этих заболеваниях.[24,29]
Дефицит коллагена VI связывает внеклеточный матрикс с повреждением мышечных клеток и митохондриальной регуляцией. Варианты COL6A1, COL6A2 и COL6A3 могут лежать в основе спектра миопатий, включая фенотипы Бетлема и Ульриха. Irwin и соавторы описали митохондриальную дисфункцию и апоптоз в моделях дефицита коллагена VI. Tiepolo и соавторы показали улучшение митохондриальных характеристик и мышиного фенотипа с Debio 025. В заглавии и дизайне последней работы прямо указаны мыши: эти данные не следует превращать в утверждение о доказанной эффективности алиспоривира в фазах II/III лечения мышечной дистрофии у людей.[30,31]
CsA — циклический пептид, связывающий несколько циклофилинов. В митохондриальных опытах его действие через CypD может повышать устойчивость к переходу, но препарат не является исключительно селективным ингибитором PPIF. Комплекс с цитозольным циклофилином A подавляет кальциневрин и участвует в иммуносупрессивном действии. Клинические риски, включая нефротоксичность и лекарственные взаимодействия, нельзя устранить словами «работает только в митохондриях».
Пилотная работа Piot 2008 года сообщала сигнал уменьшения повреждения после введения CsA перед реперфузией при инфаркте. Она оценивает конкретные биомаркеры и визуализационные показатели в небольшой выборке; её нельзя пересказывать как гарантированное сокращение некроза у каждого пациента или подтверждение улучшения выживаемости. Такой сигнал был основанием для более крупной проверки.[26]
В CIRCUS 970 пациентов с передним STEMI и закрытой виновной артерией рандомизировали на внутривенный CsA 2,5 мг/кг либо плацебо перед восстановлением коронарного кровотока. Первичная составная конечная точка включала смерть, ухудшение сердечной недостаточности во время первоначальной госпитализации, повторную госпитализацию по поводу сердечной недостаточности и неблагоприятное ремоделирование левого желудочка через год. В анализируемой для этой точки группе она наблюдалась у 59,0% получивших CsA и у 58,1% контроля; статистически убедительного преимущества не было (). Это клинически нейтральный результат данной стратегии.[27]
Неодинаковая доставка в повреждённую ткань, формуляция препарата, время введения, no-reflow и фоновые вмешательства, включая антитромбоцитарное лечение, обсуждаются как возможные объяснения расхождения между модельной защитой и результатом испытания. Из CIRCUS не следует, что именно доставка была доказанной причиной неудачи. Нельзя также утверждать, что нейтральный результат опроверг сам факт перехода проницаемости. Проверены препарат, доза, время и популяция; клиническая полезность другой стратегии требует собственного исследования.
TRO40303 исследовали в MITOCARE как дополнение к первичному коронарному вмешательству. Испытание не подтвердило ожидаемого уменьшения инфарктного повреждения по выбранным показателям. Связь соединения с TSPO и наружной мембраной не делает отрицательный клинический результат самостоятельным генетическим доказательством того, что TSPO не участвует ни в одном механизме. Фармакологическое испытание и проверка обязательности белка — разные задачи.[28]
| Соединение или фактор | Что делает в исследуемой системе | Ограничение интерпретации |
|---|---|---|
| Циклоспорин A | Подавляет CypD-зависимую чувствительность; связывает и другие циклофилины | Иммуносупрессия через кальциневрин; CIRCUS не показал клинической пользы выбранного режима |
| Алиспоривир / Debio 025 | Неиммуносупрессивный по механизму кальциневрина ингибитор циклофилинов | Не исключительно CypD-селективен; улучшение при дефиците коллагена VI в приведённой работе относится к мышам |
| NIM811 | Производное CsA с разделением некоторых циклофилиновых и кальциневриновых эффектов | Экспериментальные нейропротективные результаты не устанавливают стандарт лечения инсульта или ЧМТ |
| Санглиферин A и производные, включая исследуемые NV556 | Другой класс связывающих циклофилины соединений | Отсутствие CsA-подобной блокады кальциневрина не равно отсутствию любых иммунных или нежелательных эффектов |
| Бонгкрековая кислота | Стабилизирует ANT в -состоянии | Токсичный блокатор обмена ADP/ATP; лабораторный зонд |
| Карбоксиатрактилозид | Стабилизирует ANT в -состоянии, облегчает переход в ряде условий | Токсичный лабораторный индуктор, а не физиологический регулятор в лечебной дозе |
| TRO40303 | Фармакологическая модуляция, связываемая с TSPO | MITOCARE не подтвердил ожидаемой кардиопротекции; это не измерение структуры поры |
| Магний и адениновые нуклеотиды | Меняют кальциевую чувствительность, комплексообразование и белковые состояния | Эффект в буфере не доказывает лечение mPTP пищевой добавкой |
Магний важен для Mg–ATP-зависимых реакций, а дефицит магния имеет самостоятельные клинические последствия. Но конкуренция ионов в митохондриальном опыте не задаёт универсальную пероральную дозу, которая закрывает mPTP в сердце или мозге. Матриксная концентрация, доступность ткани и исходное состояние отличаются от концентрации в буфере. Коррекция установленного дефицита и экспериментальное ингибирование поры — разные цели.
CoQ участвует в переносе электронов и липидном редокс-обмене. Поддержание восстановленного CoQ-пула может менять окислительную нагрузку, однако эффект добавки зависит от доставки, ткани и конкретного заболевания. Материал о CoQ10 и полифенолах помогает отделить функции молекулы от доказательств приёма препарата. Нельзя из общей антиоксидантной роли вывести гарантированную прямую блокаду CypD или поры.
Липоевая кислота и дигидролипоат связаны с редокс-реакциями; липоильные группы ферментных комплексов имеют другую роль, чем свободное добавляемое вещество. Восстановление тиолов в эксперименте не доказывает специфическую коррекцию Cys203 лекарством или добавкой в живой ткани. Ацетил-L-карнитин участвует в обмене ацильных групп и метаболической доступности субстратов, что подробнее разобрано в статье об ацетил-L-карнитине. NADH не следует называть активатором SIRT3: её деацетилазная реакция использует NAD⁺, а изменения отношения NAD⁺/NADH требуют отдельного анализа.
Комбинация магния, CoQ, липоевой кислоты и ацетил-L-карнитина не становится доказанным «антипоровым стеком» только потому, что каждому компоненту можно подобрать биохимическую стрелку. Нужны данные о действительной экспозиции, целевой ткани, измеренном механизме, клиническом исходе и безопасности сочетания. Эта граница не отменяет метаболическую биологию компонентов; она ограничивает вывод о конкретной лечебной эффективности.
mPTP полезно рассматривать на трёх уровнях: функциональная потеря избирательности внутренней мембраны, молекулярные модели её проводящего пути и клиническая возможность изменить исход болезни. Для первого уровня имеются электрофизиологические, биохимические и генетические данные; на втором остаются конкурирующие интерпретации ANT и ATP-синтазы; третий требует испытаний конкретной стратегии. CypD — хорошо обоснованный регулятор чувствительности в многочисленных моделях, но этот факт не решает автоматически два других вопроса.
Устойчивая проницаемость может объединить кальциевую перегрузку, потерю градиента, истощение ATP и осмотическое повреждение. При этом каждый этап имеет условия: дыхание зависит от субстратов, гидролиз — от ATP и ограничений фермента, высвобождение белков — от наружной мембраны, а гибель клетки — от сочетания энергетических и сигнальных нарушений. Именно эти условия определяют возможность обратимости и объясняют, почему одной поровой схемы недостаточно для диагноза или назначения.
Это научный повествовательный обзор, подготовленный из предоставленной статьи с сохранением её основных механистических и клинических ветвей. 8 октября 2026 года проведена адресная сверка первичных публикаций для обнаруженных противоречий: генетических работ об ANT и ATP-синтазе, CypD-зависимой гибели, SIRT3/CypD, Cys203 и клинического результата CIRCUS. Исправлены несоответствующие библиографические идентификаторы; неподтверждённая исходная запись о структуре CypD не использована как доказательство. Отбор не был систематическим поиском всей литературы; формальная оценка GRADE и внешнее рецензирование не заявляются. Численные параметры представлены только вместе с экспериментальным контекстом, а доклинические результаты отделены от результатов у людей.
Окончательная универсальная структура не установлена. ANT и несколько моделей ATP-синтазы имеют экспериментальную поддержку, но данные реконституции и генетических удалений не полностью согласуются.
Матриксный CypD регулирует чувствительность перехода к кальциевой и другой нагрузке. Его удаление или ингибирование может защищать конкретную модель, но не устраняет все пути повреждения.
Нет. Свободный и общий кальций различаются, а CRC зависит от фосфата, субстратов, скорости поступления и выхода кальция, температуры и способа измерения.
Само по себе нет: потенциал падает и при блокаде дыхания или разобщении. Для уверенной интерпретации нужны несколько согласующихся признаков и контролей.
Экспериментальная защита не стала доказанным улучшением исходов выбранного режима CIRCUS. В этом крупном испытании CsA перед PCI не улучшил первичную конечную точку.
Биохимические функции магния, CoQ, липоевой кислоты и карнитина не доказывают эффективность такого сочетания против mPTP. Нужны данные о тканевой экспозиции, механизме и клиническом исходе.