
Гіперурикемія, фруктоза та ксантиноксидоредуктаза: механізми й докази
Пуриновий обмін, KHK-C, ATP і Pi, XOR, судинні й ниркові гіпотези. Дані Feig, CARES, FAST та ALL-HEART і межі лікування безсимптомного урату.
Що означає підвищення урату
Сечова кислота — кінцевий продукт розпаду пуринів у людини. За pH крові близько 7,4 переважає урат-аніон. Підвищення його концентрації без нападів подагри зазвичай називають безсимптомною гіперурикемією. Безсимптомність описує клінічний стан, але не доводить відсутності кристалів: відкладення можуть передувати першому нападу. Розчинний урат, кристали моноурату натрію та активність ферменту, що утворює урат, — різні біологічні впливи.
Приблизний рівень насичення моноуратом натрію 6,8 мг/дл за фізіологічних умов відповідає близько 404 мкмоль/л. Це фізико-хімічна величина, залежна від температури й середовища, а не точний поріг судинної токсичності. Лабораторні інтервали відрізняються; часто використовують верхні межі близько 360 мкмоль/л для жінок і 420 мкмоль/л для чоловіків. Рандомізовані дослідження не встановили універсального «безпечного для судин» рівня 300–360 мкмоль/л. Мета лікування подагри також не є автоматичною підставою лікувати людину без подагри (FitzGerald et al., 2020).
Фруктоза здатна пов'язувати енергетичний обмін печінки з розпадом пуринів. Клітинні й тваринні досліди підтримують правдоподібні механізми окиснювального стресу, судинного ремоделювання та гіпертензії. Проте епідеміологічний зв'язок не доводить, що урат спричиняє кожну форму гіпертензії, хронічної хвороби нирок або стеатозу. Ці рівні доказів потрібно розрізняти.
Втрата урикази й еволюційні гіпотези
У багатьох ссавців уратоксидаза, або уриказа, починає перетворення урату на 5-гідроксіізоурат; наступні реакції дають більш розчинний алантоїн. Людиноподібні мавпи, включно з людиною, втратили функціональну уриказу. Реконструкція давніх білків указує на поступове зниження активності, а не обов'язково одну раптову подію. Людський псевдоген UOX містить стоп-кодони в положеннях 33 і 187 та пошкодження акцепторного сайта сплайсингу. Історія інактивації відрізняється між лініями мавп, тому однакову послідовність мутацій не можна приписувати всім гоміноїдам (Oda et al., 2002; Kratzer et al., 2014).
Серед можливих переваг обговорюють антиоксидантні властивості плазми, підтримання тиску за дефіциту натрію й накопичення жиру із сезонних плодів. Концепція ощадливого генотипу Ніла та фруктозо-уратна гіпотеза Джонсона формують дослідницькі питання, але не встановлюють історичної причини добору. Безпосередній зв'язок із людським прямоходінням особливо непевний: хронологія та досліди з реконструйованими білками його не доводять. Із цих гіпотез не випливають точні дози солі, зріст предків чи обов'язковий сучасний протокол.
Пуриновий каскад і будова XOR
Пуринові нуклеотиди синтезуються de novo з PRPP та інших попередників або повертаються до обміну шляхами реутилізації HPRT і APRT. Розпад АМФ має дві гілки. АМФ-дезаміназа утворює ІМФ, після чого 5′-нуклеотидаза дає інозин. Альтернативно АМФ дефосфорилюється до аденозину, який аденозиндезаміназа перетворює на інозин. Пуриннуклеозидфосфорилаза утворює гіпоксантин і рибозо-1-фосфат. Гуанозин дає гуанін, а гуаніндезаміназа — ксантин. Ксантиноксидоредуктаза (XOR) каталізує гіпоксантин → ксантин → сечова кислота.
Структура PDB 1FIQ — ксантиноксидаза з коров'ячого молока, а не людський білок. XOR є гомодимером близько 290 кДа. Кожний мономер має N-кінцевий домен із двома центрами [2Fe–2S], центральний FAD-зв'язувальний домен та великий C-кінцевий домен молібденового кофактора. Молібден координують дитіолен молібдоптерину, оксо-, гідроксо- й сульфідний ліганди. Електрони переходять від молібдену через залізосірчані центри до FAD. Потенціали, відстані й номери залишків необхідно пов'язувати з конкретним білком та умовами досліду (Enroth et al., 2000).
Ароматичні й заряджені залишки орієнтують пурин в активному центрі. Активована група Mo–OH атакує вуглець субстрату; спряжене перенесення гідриду на сульфідний ліганд супроводжується відновленням Mo(VI) до Mo(IV). Після вивільнення продукту електрони надходять до кінцевого акцептора. Ксантиндегідрогеназа (XDH) переважно використовує NAD⁺, ксантиноксидаза (XO) — кисень. Окиснення тіолів, зокрема Cys535 і Cys992 у дослідженому бичачому ферменті, може оборотно змінювати конформацію. Обмежений протеоліз дає необоротну конверсію. Це не означає однакового переходу за будь-якого стресу або нездатності XDH реагувати з киснем (Nishino et al., 2008).
Сумарні реакції для недисоційованої сечової кислоти:
XO може утворювати супероксид і пероксид водню. Їхні частки залежать від кисню, pH та редокс-стану ферменту; сталий відсоток не описує всі тканини. Блокада XOR зменшує і урат, і ферментні окисники, тому ефект алопуринолу не завжди розділяє ці механізми.
Фруктоза, KHK-C та енергетичний баланс печінки
Фруктоза надходить до ентероцитів переважно через апікальний GLUT5, а базолатеральний GLUT2 бере участь у виході моносахаридів. GLUT2 важливий і для печінкового транспорту. Кишечник не є пасивним каналом: ізотопні досліди на мишах показали значне перетворення невеликих доз фруктози на глюкозу й органічні кислоти в тонкій кишці. Висока швидкість надходження може перевищити цю здатність і збільшити доставку до печінки й товстої кишки. Універсальна печінкова екстракція 70–85%, незалежна від дози й умов, не обґрунтована (Jang et al., 2018).
Взаємовиключний сплайсинг екзона 3 KHK утворює ізоформи A й C. KHK-C, виражена в печінці, кишечнику й нирках, має більшу спорідненість до фруктози, ніж поширена KHK-A. Приблизні експериментальні Km 0,8 і 8 ммоль/л ілюструють різницю, а не пороги токсичності їжі. У мишей видалення KHK-A посилювало несприятливі ефекти, тоді як видалення обох ізоформ захищало від дослідженого фенотипу. Це не доводить повного запобігання всім пов'язаним захворюванням людини селективною блокадою KHK-C (Diggle et al., 2009; Ishimoto et al., 2012).
Альдолаза B розщеплює фруктозо-1-фосфат (F1P) на дигідроксіацетонфосфат і гліцеральдегід; тріокіназа далі фосфорилює гліцеральдегід. Цей шлях обходить PFK-1-контрольований етап гліколізу. Швидке фосфорилювання може тимчасово зменшити ATP і вільний неорганічний фосфат Pi через накопичення фосфорильованих проміжних продуктів. Але ATP є субстратом KHK, тому швидкість не є повністю неконтрольованою. Масштаб залежить від дози, швидкості й функції печінки; падіння ATP на 40–60% за 15 хвилин не є звичайною відповіддю на будь-який фрукт.
Аденілаткіназа допомагає зберегти ATP ціною утворення AMP. Послаблення інгібування фосфатом і доступність AMP можуть збільшити дезамінування AMPD2:
Далі утворюються інозин, гіпоксантин, ксантин і урат. Це розпад уже синтезованих нуклеотидів, а не синтез пуринів de novo. Тимчасове підвищення урату після навантаження не дорівнює стійкій гіперурикемії.
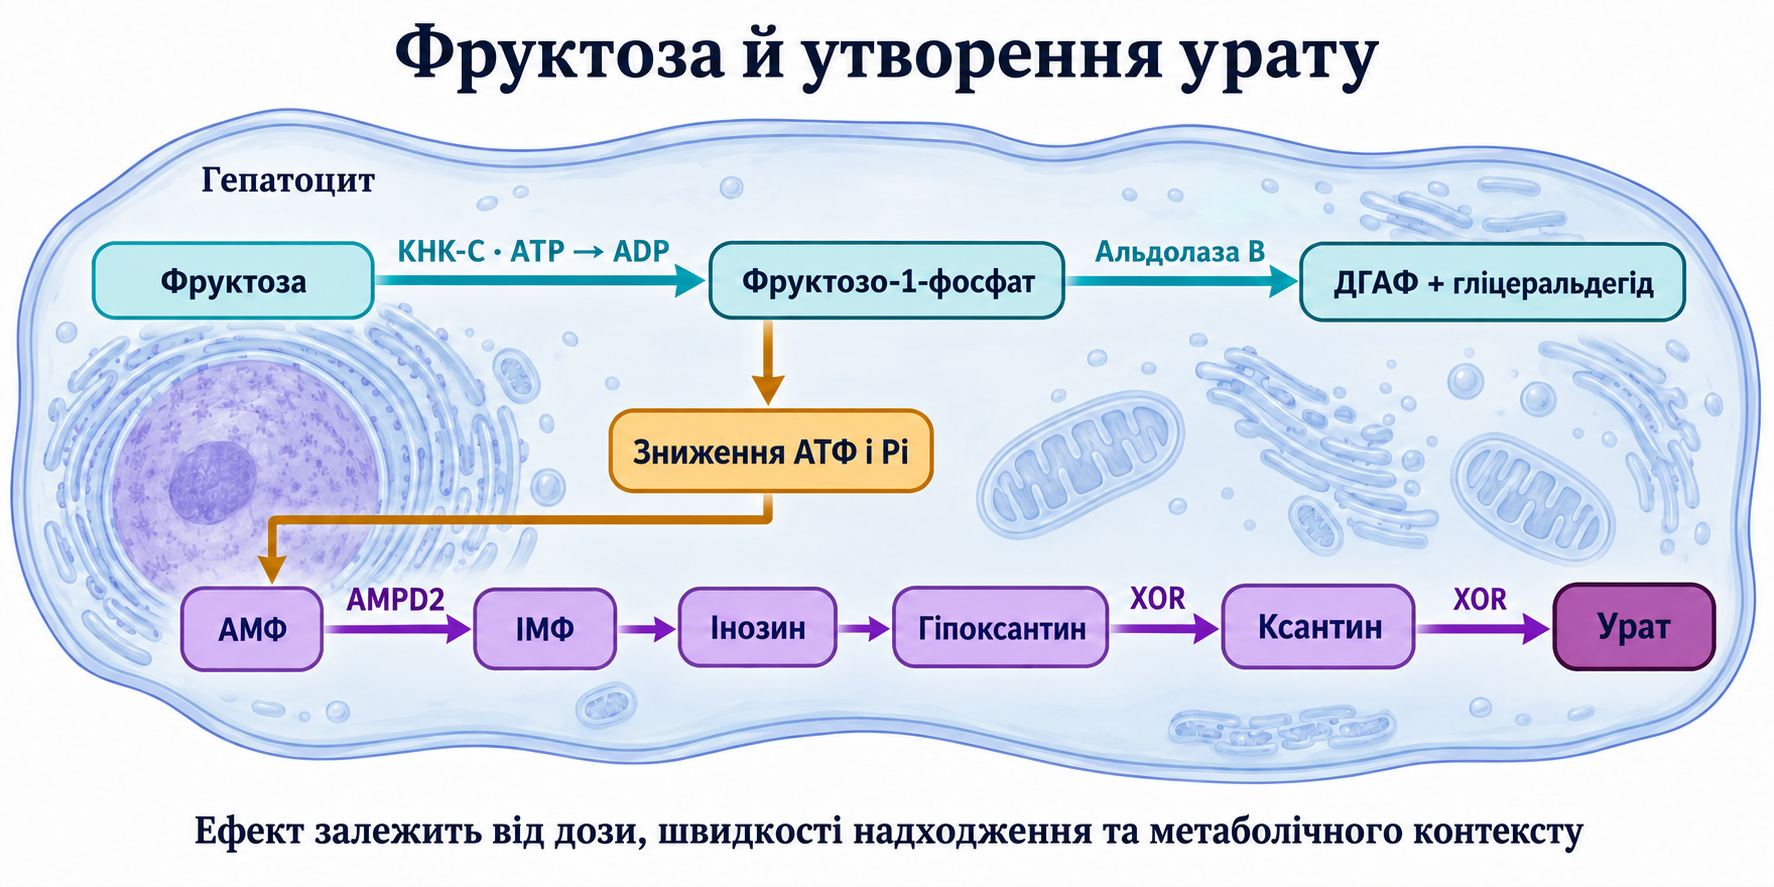
У клітинних і тваринних моделях внутрішньоклітинний урат пов'язаний із мітохондріальними окисниками, зниженою активністю аконітази й накопиченням цитрату. Експорт через SLC25A1 і ATP-цитратліаза забезпечують ацетил-КоА для ліпогенезу:
Ацетил-КоА-карбоксилаза утворює малоніл-КоА, який інгібує CPT1; ChREBP і SREBP-1c регулюють ліпогенні гени, зокрема FASN і SCD1. Це можливі взаємодіючі шляхи, а не доказ повної зупинки циклу Кребса або β-окиснення в кожної людини з високим уратом (Lanaspa et al., 2012). Роль CPT1 пояснює матеріал про транспорт жирних кислот у мітохондрії.
Розчинний урат, кристали й судинний редокс-контекст
Кристали моноурату натрію активують NLRP3-інфламасому, каспазу-1 і дозрівання IL-1β, спричиняючи запалення при подагрі (Martinon et al., 2006). Цей установлений механізм не можна автоматично переносити на розчинний урат.
Урат плазми може діяти як антиоксидант, а його внутрішньоклітинне накопичення має прооксидантні асоціації в деяких системах. Загальна антиоксидантна ємність тесту не вимірює весь захист людини від судинних хвороб. У нирках URAT1 забезпечує апікальну реабсорбцію, GLUT9 є важливим транспортним компонентом, OAT4 бере участь в обміні органічних аніонів, ABCG2 — у секреції. Судинна експресія та функція залежать від моделі й типу клітин; ниркові ролі не доводять однакової участі в кожному ендотеліоциті. Ефект пробенециду також не доводить селективної блокади всіх цих переносників.
Експериментальні гіпотези включають NADPH-оксидази й мітохондріальні активні форми кисню. Ферментна точність важлива: p47phox-залежне збирання характерне для NOX2, тоді як NOX4 зазвичай не потребує цих цитозольних активаторів і переважно виділяє H2O2 (Martyn et al., 2006). Супероксид з інших джерел може споживати NO:
Пероксинітрит та інші окисники пошкоджують систему тетрагідробіоптерину BH4. Зменшення його доступності щодо BH2 може роз'єднувати eNOS: перенесення електронів більше не підтримує нормального синтезу NO й утворює супероксид. Це загальна судинна редокс-біологія, а не специфічна діагностична ознака гіперурикемії. Супероксиддисмутаза й видалення супероксиду пояснюють конкуруючі шляхи.
Gersch et al. (2008) показали хімічну реакцію сечової кислоти з NO з утворенням 6-аміноурацилу. Це доказ можливості реакції; її кількісний внесок у дефіцит NO в судинах людини не визначений. «BH4 + пероксинітрит → BH2» не є повністю збалансованою єдиною реакцією. Потік-опосередкована дилатація плечової артерії (FMD) характеризує відповідь провідної артерії на зміну потоку; універсальні 7% не діагностують уратну токсичність або роз'єднання eNOS.
Ниркова двофазна модель та її межі
Mazzali et al. (2001, 2002) інгібували уриказу щурів оксоновою кислотою. Помірне підвищення урату супроводжувалося зростанням тиску й змінами ниркових артеріол без обов'язкового кристалічного пошкодження. Запропоновано ранню функціональну фазу зі зменшенням NO та активацією ренін-ангіотензинової системи, далі — структурну фазу з прегломерулярним ремоделюванням, інтерстиційним запаленням і чутливістю до солі.
PDGF, MAPK/ERK, COX-2 та MCP-1/CCL2 вивчали як проліферативні й запальні сигнали в судинних гладком'язових клітинах. Звуження судин і зміна канальцевого транспорту можуть погіршувати пресорний натрійурез: для тієї самої натрієвої екскреції потрібний вищий тиск. NHE3, ENaC та локальна ренін-ангіотензинова сигналізація беруть участь, але баланс не зводиться до простого перенесення системного тиску в клубочки. Важливі також авторегуляція й різні сегменти нефрона.
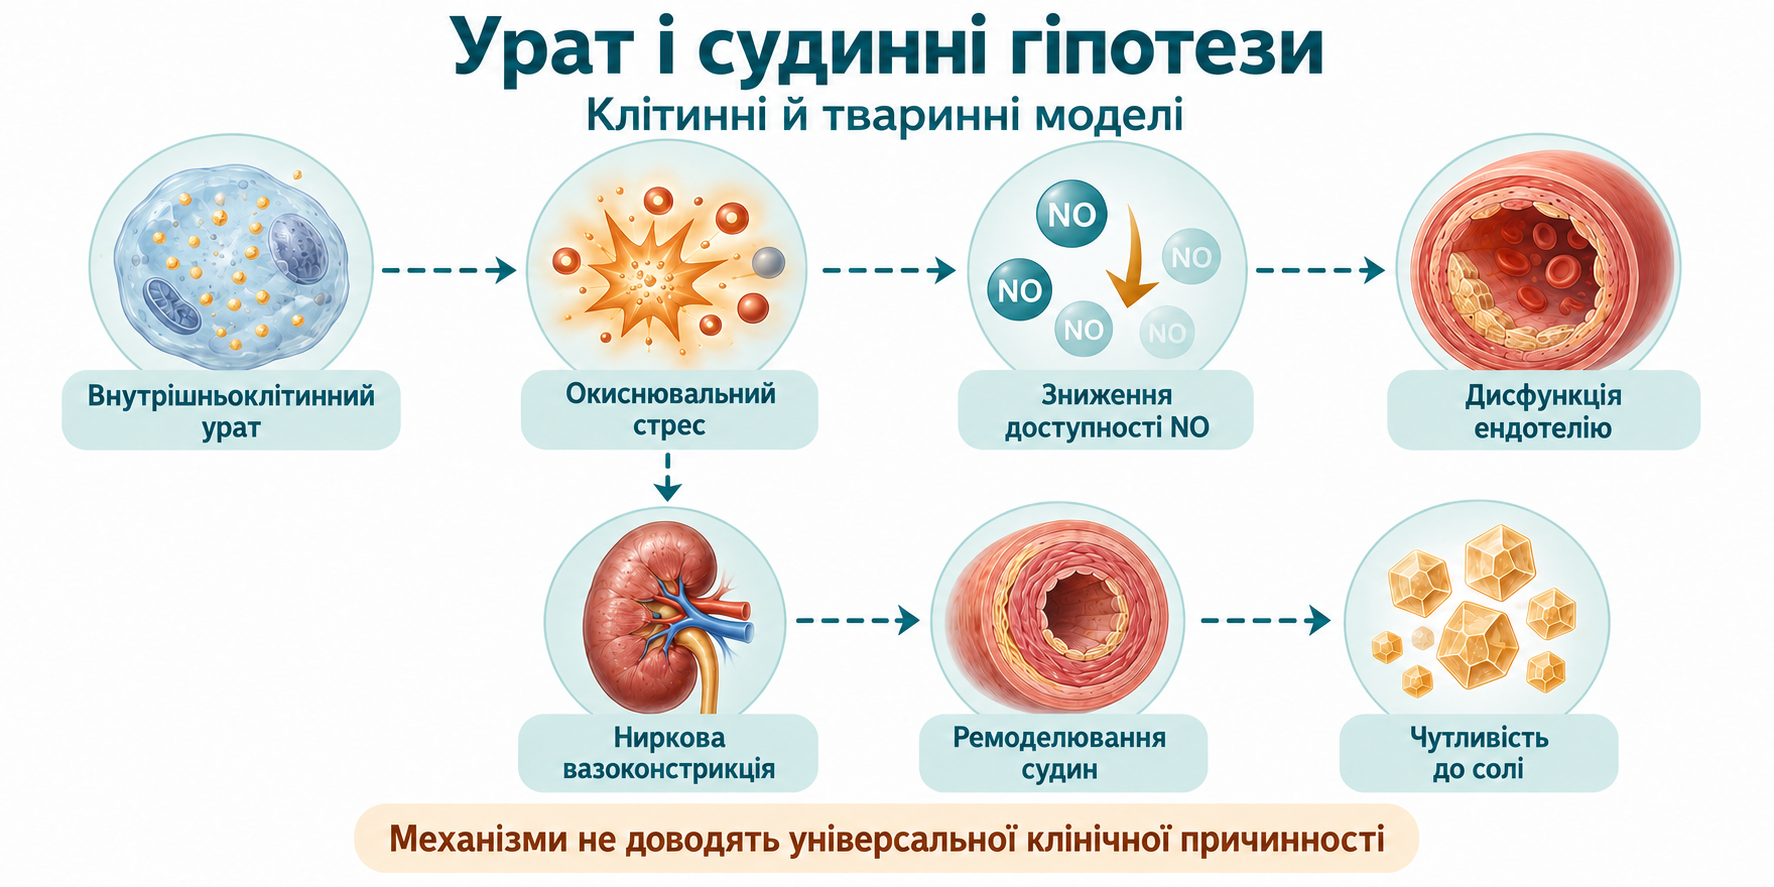
Це дослідницька модель, а не встановлені стадії всіх пацієнтів. Вона не доводить неминучого переходу, абсолютної необоротності чи вузького вікна, що вимагає уратзнижувальних препаратів усім без подагри. Нейтральний результат дорослого дослідження не можна пояснювати нирковим фіброзом, якщо його не вимірювали.
Що показали дослідження людей
Високий урат прогнозує гіпертензію, ниркові хвороби й серцево-судинні події в спостережних дослідженнях. NHANES, PAMELA та PIUMA дають асоціації; поправки на відомі фактори не усувають залишкового змішування й зворотної причинності. Зменшення ниркової екскреції саме підвищує урат. Звідси не випливає універсального приросту смертності на мг/дл або гарантованої втрати рШКФ для кожної людини.
У перехресному дослідженні Feig et al. (2008) брали участь 30 підлітків 11–17 років із нещодавньою гіпертензією та уратом ≥6 мг/дл. Чотири тижні алопуринолу 200 мг двічі на день знижували тиск. Клінічні й амбулаторні критерії нормалізувалися у 20/30 на алопуринолі проти 1/30 на плацебо. Число 19/22 (86%) стосується підгрупи, що досягла урату <5 мг/дл, а не всієї рандомізованої вибірки. Це коротке мале дослідження без довготривалих подій.
Soletsky і Feig (2012) порівняли алопуринол, пробенецид та плацебо в підлітків з ожирінням і прегіпертензією. В об'єднаних групах зниження урату клінічний систолічний і діастолічний тиск зменшився на 10,2 і 9,0 мм рт. ст.; на плацебо зріс на 1,7 і 1,6. Це підтримує причинний внесок у вибраній популяції, але не робить ці ліки стандартом для будь-якої гіпертензії.
| Дослідження | Реальне порівняння | Основний результат | Межа інтерпретації |
|---|---|---|---|
| CARES, 2018; 6190 учасників | Фебуксостат проти алопуринолу при подагрі й встановлених серцево-судинних хворобах | Композитна точка HR 1,03; серцево-судинна смерть HR 1,34, 95% ДІ 1,03–1,73 | Безпека двох ліків; значні припинення й втрати спостереження |
| FAST, 2020; 6128 учасників | Люди ≥60 років із подагрою, уже на алопуринолі, з додатковим фактором ризику | Аналіз на лікуванні HR 0,85, 95% ДІ 0,70–1,03; p<0,0001 для не меншої ефективності | Інші критерії й аналіз; не універсальне спростування CARES |
| ALL-HEART, 2022; 5721 в аналізі | Алопуринол плюс звичайна допомога проти звичайної допомоги при ІХС без подагри | Інфаркт, інсульт або серцево-судинна смерть HR 1,04, 95% ДІ 0,89–1,21; p=0,65 | Користі для вторинної профілактики не доведено |
FAST виключало недавній інфаркт чи інсульт, тяжку серцеву недостатність і тяжке порушення функції нирок. Це суттєво для зіставлення з CARES. CKD-FIX та PERL (2020) також не показали очікуваного захисту нирок алопуринолом у досліджених популяціях. Разом ці дані не підтримують універсального профілактичного призначення лише за рівнем урату.
Генетика транспорту: встановлене й припущення
SLC2A9 кодує GLUT9 і розташований на короткому плечі хромосоми 4. Варіанти rs16890979, rs12498742 та rs734553 асоційовані з уратом; rs16890979 — кодуючий місенс-варіант, а не просто варіант інтрона 7. Ефекти залежать від популяції та статі; асоціація не доводить окремого серцево-судинного ризику кожного алеля. Втрата функції GLUT9 може спричиняти ниркову гіпоурикемію типу 2 та ускладнення після інтенсивних навантажень (Vitart et al., 2008; Matsuo et al., 2008).
ABCG2 — ATP-залежний експортер кишкової й ниркової екскреції. Варіант rs2231142 Q141K зменшує функцію білка та пов'язаний із подагрою. Це не повна блокада кишкового виведення й не доведена причина резистентної гіпертензії. Менша позаниркова екскреція може збільшити навантаження на нирки (Woodward et al., 2009).
URAT1/SLC22A12 забезпечує реабсорбцію; W258X із втратою функції спричиняє ниркову гіпоурикемію типу 1. Асоціації rs893006 не встановлюють індивідуального «надреабсорбера». Регуляція KHK та AMPD2 цікава, але цитовані досліди не підтримують тверджень про поширені алелі фосфатної кишені AMPD2 з гарантованою надчутливістю до фруктози. Це не готовий генетичний алгоритм дієти чи призначення ліків.
Харчування, нутрицевтики й лікарські ефекти
Сахароза дає глюкозу й фруктозу; HFCS та сироп агави також можуть містити багато фруктози. Зменшення солодких напоїв і надлишку доданих цукрів знижує швидке надходження цукру та допомагає енергобалансу. Цілі фрукти з клітковиною не тотожні великим дозам вільної фруктози. Універсального зменшення уратогенезу на 25–40% після відмови від напоїв не доведено.
Алкоголь може посилювати утворення й зменшувати виведення урату. Окиснення етанолу підвищує NADH/NAD⁺ та сприяє лактату; органічні аніони впливають на нирковий обмін. Активація ацетату потребує ATP:
Пиво додатково містить пурини. Ефекти залежать від кількості й контексту; емоційне означення «метаболічна отрута» не додає доказів.
| Засіб | Науковий сигнал | Чого не встановлено |
|---|---|---|
| Вітамін C | Невелике зниження урату в деяких дослідах і метааналізі; можлива участь ниркового виведення | Універсальна пряма блокада URAT1/GLUT9, запобігання гіпертензії або стандартна доза для подагри |
| Вишня й антоціани | Малі фізіологічні досліди; Zhang et al. (2012): спостережний зв'язок із меншим ризиком повторних нападів подагри, OR 0,65 | Лікування судинних «метаболічних загострень», рівноцінність лікам чи профілактика подій |
| Кверцетин | Shi і Williamson (2016): 22 чоловіки, 500 мг/добу, чотири тижні; зміна −26,5 мкмоль/л | Зниження тиску, універсальна ефективність, довготривала безпека або заміна ліків |
| Лютеолін і кемпферол | Лабораторне інгібування XOR | Клінічно ефективні дози; IC50 залежить від ферменту, субстрату й методу |
Choi et al. (2009) вивчали ризик подагри, а не безсимптомної гіперурикемії. Спостережна асоціація вищого споживання вітаміну C не виправдовує 1500 мг/добу всім. ACR 2020 умовно рекомендує не додавати вітамін C для подагри. Підтримка BH4 аскорбатом цікава, але не доводить профілактики клінічних ускладнень добавками.
Лозартан має URAT1-пов'язану урикозуричну дію; фенофібрат та інгібітори SGLT2 також можуть знижувати урат. Для SGLT2 обговорюють глюкозурію й зміни транспорту; проста конкуренція глюкози з уратом у GLUT9b не вичерпує механізму (Hamada et al., 2008; Chino et al., 2014; Uetake et al., 2010). Ці ефекти враховують поряд з основними показаннями. Вони не виправдовують такі ліки чи комбінації добавок лише заради припущеної судинної користі при безсимптомному ураті.
Вимірювання й практичні межі
Повторний урат, функція нирок, ліки, алкоголь, харчування, тиск і ознаки подагри допомагають визначити контекст. Лікування спирається на клінічні показання, а не схему «низька FEUA → вітамін C; висока → блокада XOR». ACR 2020 умовно рекомендує проти початку фармакологічного лікування безсимптомної гіперурикемії.
Фракційну екскрецію урату обчислюють за одночасними концентраціями урату й креатиніну в сечі U та плазмі P:
Для кожної речовини концентрації в сечі й плазмі мають бути в однакових одиницях. FEUA характеризує частку фільтрованого урату, що виводиться, і залежить від функції нирок, ліків та умов. Високе значення не доводить печінкової гіперпродукції; низьке не діагностує конкретної мутації.
| Показник | Коректна інтерпретація |
|---|---|
| Урат сироватки | Баланс утворення й виведення; не прямий вимір внутрішньоклітинного урату або XOR |
| FEUA | Ниркове поводження з уратом, а не самостійне розмежування всіх причин |
| FMD | Залежний від методики дослідницький показник, не специфічний тест уратної токсичності |
| Амбулаторний тиск | Рівень і добовий профіль; non-dipper не доводить уратний артеріолосклероз |
| UACR та рШКФ | Пошкодження й функція нирок; підтверджена UACR ≥30 мг/г важлива, але не визначає причини |
Фруктозо-пуринова біохімія пояснює зв'язок енергетичного дефіциту з утворенням урату. Клінічний висновок вужчий: урат слід оцінювати разом із серцево-судинними й нирковими факторами, а профілактику подій його зниженням без подагри доводити для конкретної популяції та втручання.
Часті питання
Чи завжди високий урат спричиняє гіпертензію?
Ні. Є експериментальні механізми й малі досліди вибраних підлітків, але універсальної причинності та користі лікування всіх дорослих не встановлено.
Чи потрібно виключати всі фрукти?
Цілі фрукти відрізняються від великої швидкої дози вільної фруктози. Важливі форма їжі, доданий цукор та енергобаланс.
Чи доводить висока FEUA гіперпродукцію?
Ні. Вона описує екскрецію щодо фільтрації та залежить від функції нирок, ліків і умов.
Чи замінюють кверцетин або вишня ліки?
Малі досліди й спостережні асоціації цього не доводять. Зниження показника не підтверджує профілактику подагри чи судинних подій.
Джерела
- Enroth C, Eger BT, Okamoto K, Nishino T, Pai EF. Crystal structures of bovine milk xanthine dehydrogenase and xanthine oxidase: structure-based mechanism of conversion. Proc Natl Acad Sci USA. 2000;97(20):10723-10728.
- Nishino T et al. Mammalian xanthine oxidoreductase—mechanism of transition from xanthine dehydrogenase to xanthine oxidase. FEBS J. 2008;275:3278–3289.
- Oda M, Satta Y, Takenaka O, Takahata N. Loss of urate oxidase activity in hominoids and its evolutionary implications. Mol Biol Evol. 2002;19(5):640-653.
- Kratzer JT et al. Evolutionary history and metabolic insights of ancient mammalian uricases. PNAS. 2014;111:3763–3768.
- Johnson RJ et al. Lessons from comparative physiology: could uric acid represent a physiologic alarm signal gone awry in western society? J Comp Physiol B. 2009;179:67–76.
- Johnson RJ, Perez-Pozo SE, Sautin YY, et al. Hypothesis: Could excessive fructose intake and uric acid cause type 2 diabetes? Endocr Rev. 2009;30(1):96-116.
- Ishimoto T, Lanaspa MA, Le MT, et al. Opposing effects of fructokinase C and A isoforms on fructose-induced metabolic syndrome in mice. Proc Natl Acad Sci USA. 2012;109(11):4320-4325.
- Lanaspa MA, Sanchez-Lozada LG, Choi YJ, et al. Uric acid induces hepatic steatosis by generating mitochondrial oxidative stress: potential role in fructose-dependent and -independent fatty liver. J Biol Chem. 2012;287(48):40732-40744.
- Nakagawa T, Hu H, Zharikov S, et al. A causal role for uric acid in fructose-induced metabolic syndrome. Am J Physiol Renal Physiol. 2006;290(3):F625-F631.
- Diggle CP et al. Ketohexokinase: expression and localization of the principal fructose-metabolizing enzyme. J Histochem Cytochem. 2009;57:763–774.
- Enomoto A, Kimura H, Chairoungdua A, et al. Molecular identification of a renal urate-anion exchanger that regulates blood urate levels. Nature. 2002;417(6887):447-452.
- Matsuo H, Chiba T, Nagamori S, et al. Mutations in glucose transporter 9, SLC2A9, cause renal hypouricemia. Am J Hum Genet. 2008;83(6):744-751.
- Woodward OM, Köttgen A, Coresh J, et al. Identification of a urate transporter, ABCG2, with a common functional mutation causing gout. Proc Natl Acad Sci USA. 2009;106(25):10338-10342.
- Vitart V, Rudan I, Hayward C, et al. SLC2A9 is a newly identified urate transporter influencing serum urate concentration, urate excretion and gout. Nat Genet. 2008;40(4):437-442.
- Martinon F, Pétrilli V, Mayor A, Tardivel A, Tschopp J. Gout-associated uric acid crystals activate the NALP3 inflammasome. Nature. 2006;440(7081):237-241.
- Khosla UM, Zharikov S, Finch JL, et al. Hyperuricemia induces endothelial dysfunction. Kidney Int. 2005;67(5):1739-1742.
- Rho YH, Zhu Y, Choi HK. The epidemiology of uric acid and fructose. Semin Nephrol. 2011;31:410–419.
- Gersch C, Palii SP, Kim KM, Angerhofer A, Johnson RJ, Henderson GN. Inactivation of nitric oxide by uric acid. Nucleosides Nucleotides Nucleic Acids. 2008;27(8):967-978.
- Sánchez-Lozada LG et al. Effects of febuxostat on metabolic and renal alterations in rats with fructose-induced metabolic syndrome. Am J Physiol Renal Physiol. 2008;294:F710–F718.
- Mazzali M, Hughes J, Kim YG, et al. Elevated uric acid increases blood pressure in the rat by a novel crystal-independent mechanism. Hypertension. 2001;38(5):1101-1106.
- Mazzali M, Kanellis J, Han L, et al. Hyperuricemia induces a primary renal arteriolopathy in rats by a blood pressure-independent mechanism. Am J Pathol. 2002;161(2):565-573.
- Feig DI, Soletsky B, Johnson RJ. Effect of allopurinol on blood pressure of adolescents with newly diagnosed essential hypertension: a randomized trial. JAMA. 2008;300(8):924-932.
- Soletsky B, Feig DI. Uric acid reduction rectifies prehypertension in obese adolescents: a randomized trial. Hypertension. 2012;60(5):1148-1156.
- White WB, Saag KG, Becker MA, et al. Cardiovascular safety of febuxostat and allopurinol in patients with gout. N Engl J Med. 2018;378(13):1200-1210.
- Mackenzie IS, Ford I, Nuki G, et al. Long-term cardiovascular safety of febuxostat compared with allopurinol in patients with gout (FAST): a multicentre, prospective, randomised, open-label, blinded-endpoint trial. Lancet. 2020;396(10264):1745-1757.
- Mackenzie IS et al. Allopurinol versus usual care in UK patients with ischaemic heart disease (ALL-HEART): a multicentre, prospective, randomised, open-label, blinded-endpoint trial. Lancet. 2022;400:1195–1205.
- Juraschek SP, Miller ER 3rd, Gelber AC. Effect of oral vitamin C supplementation on serum uric acid: a meta-analysis of randomized controlled trials. Arthritis Care Res (Hoboken). 2011;63(9):1295-1306.
- Choi HK, Gao X, Curhan G. Vitamin C intake and the risk of gout in men: a prospective study. Arch Intern Med. 2009;169(5):502-507.
- Zhang Y, Neogi T, Chen C, Chaisson C, Hunter DJ, Choi HK. Cherry consumption and decreased risk of recurrent gout attacks. Arthritis Rheum. 2012;64(12):4004-4011.
- Shi Y, Williamson G. Quercetin lowers plasma uric acid in pre-hyperuricaemic males: a randomised, double-blinded, placebo-controlled, cross-over trial. Br J Nutr. 2016;115(5):800-806.
- Hamada T et al. Uricosuric action of losartan via the inhibition of urate transporter 1 (URAT1) in hypertensive patients. Am J Hypertens. 2008;21:1157–1162.
- Chino Y, Samukawa Y, Sakai S, et al. SGLT2 inhibitor lowers serum uric acid through alteration of uric acid transport activity in renal tubule by increased glycosuria. Biopharm Drug Dispos. 2014;35(7):391-404.
- Uetake D et al. Effect of fenofibrate on uric acid metabolism and urate transporter 1. Intern Med. 2010;49:89–94.
- Martyn KD et al. Functional analysis of Nox4 reveals unique characteristics compared to other NADPH oxidases. Cell Signal. 2006;18:69–82.
- Jang C et al. The Small Intestine Converts Dietary Fructose into Glucose and Organic Acids. Cell Metabolism. 2018;27:351–361.e3.
- Badve SV et al. Effects of Allopurinol on the Progression of Chronic Kidney Disease. N Engl J Med. 2020;382:2504–2513.
- Doria A et al. Serum Urate Lowering with Allopurinol and Kidney Function in Type 1 Diabetes. N Engl J Med. 2020;382:2493–2503.
- FitzGerald JD et al. 2020 American College of Rheumatology Guideline for the Management of Gout. Arthritis Rheumatol. 2020;72:879–895.
- RCSB Protein Data Bank. 1FIQ: bovine milk xanthine oxidase.