
Lipoproteína(a): genética de LPA, OxPL y estenosis aórtica
Estructura de apo(a), repeticiones KIV-2, unidades analíticas y vía OxPL–autotaxina. Genética, tratamientos y límites del anuncio HORIZON de 2026.
Estructura de apo(a), repeticiones KIV-2, unidades analíticas y vía OxPL–autotaxina. Genética, tratamientos y límites del anuncio HORIZON de 2026.
La lipoproteína(a), Lp(a), reúne una partícula semejante a LDL y la apolipoproteína(a), apo(a). Su concentración depende principalmente de la herencia. La epidemiología y la genética humana respaldan su relación con enfermedad coronaria y estenosis aórtica calcificada. Sin embargo, la semejanza con el plasminógeno, un mecanismo celular y la reducción farmacológica de un biomarcador representan pruebas distintas: ninguna garantiza por sí sola un desenlace ni el beneficio de cualquier intervención.
Kåre Berg describió el sistema Lp en 1963 como una característica antigénica hereditaria del suero. En 1987, McLean y colaboradores clonaron apo(a) y demostraron su homología con el plasminógeno. La determinación cuantitativa actual no equivale a aquella clasificación histórica como antígeno presente o ausente.
LPA procede de la duplicación y remodelación de un PLG ancestral. El locus humano se sitúa en 6q25.3–q26. Apo(a) conserva kringles IV y V y un dominio semejante a proteasa, pero no todos los dominios del plasminógeno. LPA no es íntegramente un pseudogén: produce una proteína secretada con péptido señal propio y dominio proteasa inactivo. La apo(a) del erizo ilustra una evolución independiente, sin demostrar una función idéntica ni fechar una adaptación humana precisa.
Se han propuesto funciones relacionadas con hemostasia, reparación, unión a material dañado e inmunidad. Siguen siendo hipótesis fisiológicas. La inhibición experimental de fibrinólisis no demuestra una reducción histórica de mortalidad materna; tampoco cabe atribuir al conjunto de la partícula todos los efectos antiangiogénicos de fragmentos de apo(a).
Rath y Pauling relacionaron en 1990 la Lp(a) con la pérdida de síntesis de ascorbato por GULO y con compensación de daño del colágeno. La vitamina C participa en la hidroxilación del colágeno, pero eso no establece que Lp(a) la sustituya o que suplementos eliminen riesgo hereditario. Una propuesta evolutiva y observaciones inmunológicas no son un ensayo de regresión aterosclerótica.
El componente semejante a LDL tiene un núcleo de ésteres de colesterol y triglicéridos, una monocapa de fosfolípidos y colesterol libre y una molécula de apoB-100. La apoB madura contiene 4536 aminoácidos; su numeración difiere de la del precursor. Apo(a) posee glucosilación N y O abundante, incluidos conectores sialilados. Los aproximadamente 280–800 kDa describen isoformas de apo(a), no la masa de toda Lp(a). La variación de tamaño impide asignar porcentajes lipídicos universales a la partícula.
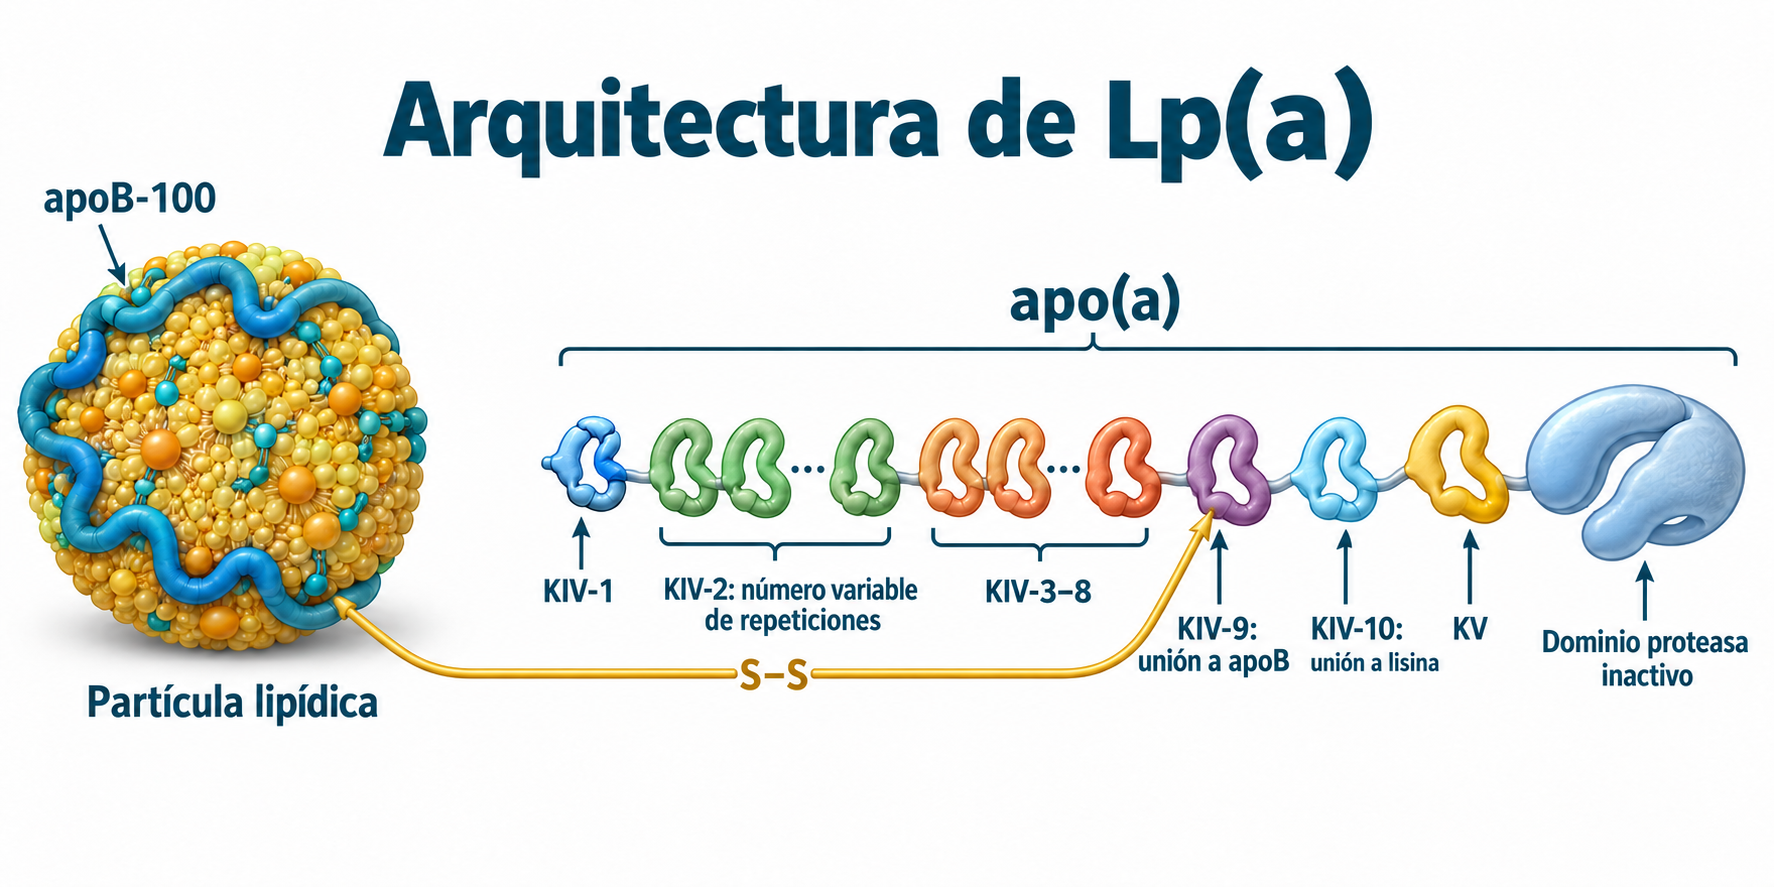
Cada kringle es un dominio compacto con tres puentes disulfuro, tradicionalmente entre cisteínas 1–6, 2–4 y 3–5. Son diferentes del enlace entre apo(a) y apoB.
| Región | Organización y función |
|---|---|
| KIV-1 | Una copia en el extremo N |
| KIV-2 | Repeticiones en tándem variables que determinan tamaño de isoforma |
| KIV-3–8 | Una copia de cada tipo; ciertos sitios débiles de unión a lisina, sobre todo KIV-7/8, contribuyen al ensamblaje |
| KIV-9 | Cisteína adicional que establece el enlace con apoB-100 |
| KIV-10 | Sitio fuerte de reconocimiento de ligandos que contienen lisina |
| KV | Una copia homóloga al kringle V del plasminógeno |
| Dominio proteasa | Andamiaje conservado sin actividad de plasmina establecida |
El puente implica Cys4326 de apoB madura y la cisteína adicional de KIV-9. Cys4057 de apo(a) corresponde a una isoforma histórica concreta, no a todas las longitudes de KIV-2. La mutagénesis apoya su función en la unión covalente; no prueba que toda alteración obligue a secretar únicamente «monómeros» libres. (Brunner et al., 1993; Callow y Rubin, 1995).
La asociación no covalente reversible precede a la estabilización covalente:
k₁ y k₋₁ representan asociación y disociación; k₂, formación del producto enlazado. No se asignan valores experimentales. Los análogos de lisina alteran unión in vitro, pero no se convierten por ello en tratamientos. El hígado sintetiza apo(a); la contribución del ensamblaje intracelular, superficial y extracelular humano sigue discutida. Una localización exacta o participación obligatoria de una PDI particular no están resueltas.
El bolsillo fuerte de KIV-10 combina regiones aromáticas y cargadas. La cristalografía y estudios de dominios purificados explican reconocimiento, sin establecer una constante universal para tejidos. Tampoco es correcto afirmar que la serina catalítica se sustituyó por Arg/Thr: apo(a) conserva la tríada catalítica, aunque difieren el sitio de activación y la arquitectura del dominio. Restaurar experimentalmente el sitio de corte no convierte apo(a) nativa en plasmina (Hervio et al., 1999).
Una repetición genómica KIV-2 ocupa aproximadamente 5,5 kb y contiene dos exones. La homología y recombinación desigual favorecen variación del número de copias, desde unas pocas hasta más de 40 según población y método. El número KIV-2 no es el total de kringles: 35 copias más nueve tipos KIV restantes y un KV suman 45 kringles y 135 puentes intradominio. No cuentan todos los disulfuros proteicos.
Los dos alelos pueden expresar isoformas diferentes de forma desigual, con variantes de secreción baja o ausente; dos bandas no son obligatorias en cada heterocigoto. Las isoformas pequeñas suelen asociarse a concentraciones mayores, pero no de manera determinista. SNP, variantes internas y expresión explican variación restante. rs10455872 y rs3798220 se asocian con Lp(a) y riesgo coronario; su utilidad y desequilibrio de ligamiento cambian entre poblaciones.
Plegamiento en retículo endoplásmico, disulfuros, glucosilación, chaperonas y control de calidad afectan secreción. Las isoformas grandes pueden retenerse más y degradarse más, sin demostrar tiempos universales de 40–60 minutos, degradación de 80–90 % ni proporcionalidad inversa exacta. La heredabilidad suele estimarse en torno al 70–90 % o más; porcentajes genéticos parciales no se suman sin considerar superposición.
Las distribuciones suelen ser mayores en ascendencia africana que europea, pero no se explican únicamente por menos repeticiones. La ascendencia no sustituye una medición individual. La concentración adulta es relativamente estable, aunque enfermedad renal, inflamación, hormonas y medicamentos pueden modificarla. Alimentación y ejercicio suelen reducir poco Lp(a), pero ayudan al riesgo cardiovascular global.
mg/dL mide masa y nmol/L cantidad de partículas. No existe un factor fijo fiable entre ambas. Para una sustancia homogénea:
M es la masa molar de la entidad completa medida. La heterogeneidad de Lp(a) impide conocerla de antemano; sustituirla por la masa de apo(a) es incorrecto. La fórmula explica el problema analítico, no ofrece una conversión clínica.
Anticuerpos contra epítopos repetidos de KIV-2 pueden introducir sesgo dependiente de isoforma y calibrador: sobreestimar grandes y subestimar pequeñas respecto a la calibración. No todos los métodos policlonales son equivalentes. Se prefieren ensayos poco sensibles al tamaño, trazables a WHO/IFCC SRM-2B y expresados en nmol/L. Los métodos bien validados en mg/dL mantienen utilidad clínica (Marcovina y Albers, 2016).
| Categoría práctica | nmol/L | Umbral independiente en mg/dL |
|---|---|---|
| Menor contribución de Lp(a) | <75 | <30 |
| Zona intermedia | 75–125 | 30–50 |
| Concentración elevada | ≥125 | ≥50 |
Son umbrales paralelos de EAS, no una tabla de conversión ni ausencia de riesgo bajo un corte. El riesgo es continuo y el absoluto depende también de edad, LDL, presión, tabaco y antecedentes. La comparación histórica con riesgo vital de hipercolesterolemia familiar heterocigota corresponde a valores extremos alrededor de >180 mg/dL, no >180 nmol/L ni >50 mg/dL.
Entrada en pared arterial, retención en matriz y captación de lipoproteínas modificadas por macrófagos favorecen células espumosas. ApoB y apo(a) ofrecen interacciones diferentes. No se presuponen multiplicadores universales de transcitosis ni tiempos fijos de retención.
Experimentalmente apo(a) compite con plasminógeno en superficies con lisina. Se han estudiado activación por tPA, PAI-1, TFPI y respuestas plaquetarias. Los resultados no describen todos los trombos. La evidencia clínica y genética es más sólida para aterosclerosis y estenosis que para un papel independiente universal en trombosis venosa; Lp(a) alta por sí sola no indica anticoagulación.
Lp(a) transporta OxPL, incluidos productos oxidados de fosfatidilcolina como POVPC, PGPC y PEIPC. Fragmentos pueden proyectarse fuera de la fase lipídica y quedar accesibles a receptores y anticuerpos. «85 % de todos los OxPL plasmáticos» no es universal: depende de clase y ensayo. OxPL-apoB y OxPL-apo(a) cuantifican epítopos inmunorreactivos asociados, no todos los productos oxidativos. E06 reconoce ciertos epítopos de fosfocolina oxidada; IK17 no es simplemente su equivalente humano.
OxPL puede estar asociado a lípidos o unido covalentemente a proteína; no existe un mapa invariable de dominios. Modelos celulares vinculan CD36/TLR, NF-κB e inflamación. NLRP3 es un complejo intracelular, no un «inflamasoma mitocondrial». El transporte de OxPL difiere de la protección de membranas descrita en GPX4 y peroxidación lipídica: compartir oxidación no hace equivalentes epítopos inmunológicos y ferroptosis.
La valva contiene fibrosa rica en colágeno, spongiosa con proteoglicanos y ventricularis elástica. Carga mecánica, disfunción endotelial, infiltración lipídica e inflamación interactúan. La calcificación no es solo desgaste, ni Lp(a) su única causa.
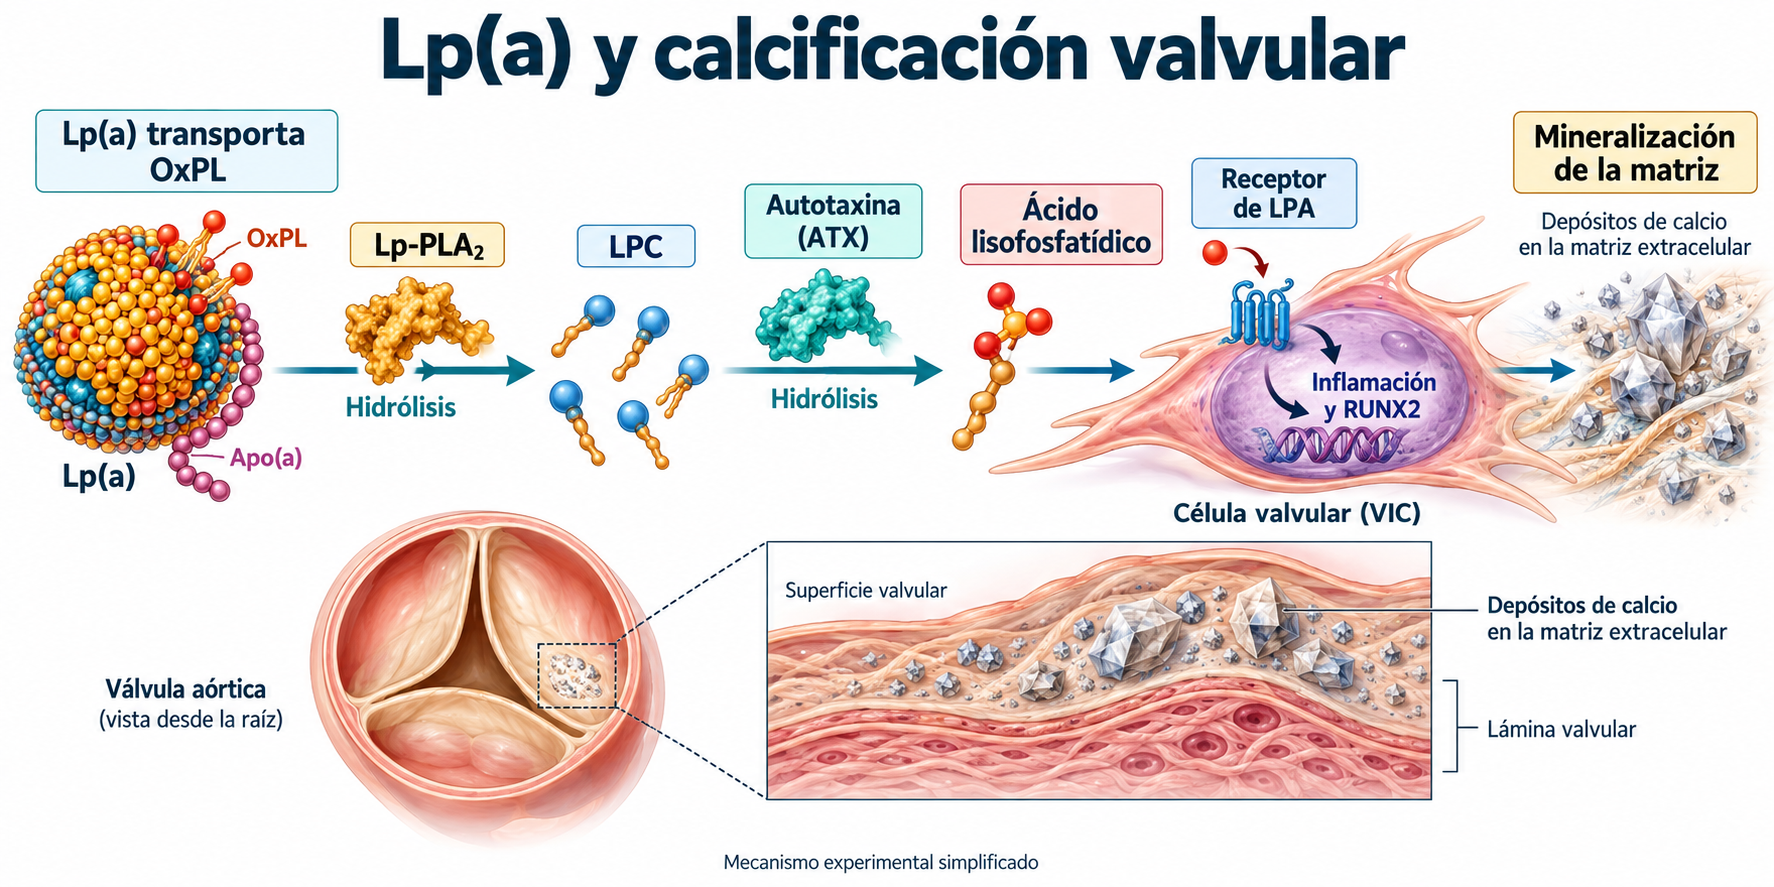
Bouchareb et al. (2015) estudiaron tejido y modelos celulares y relacionaron autotaxina transportada por lipoproteínas y producida por células valvulares con inflamación y mineralización. Lp-PLA₂ puede producir lisofosfatidilcolina, LPC, al hidrolizar fosfolípidos oxidados. Autotaxina, ENPP2, actúa como lisofosfolipasa D:
LysoPA es ácido lisofosfatídico y se distingue del gen LPA. Mediante receptores como LPAR1 modula RhoA y NF-κB, con contribuciones dependientes del modelo. Células intersticiales valvulares, VIC, pueden pasar a estados miofibroblásticos y osteogénicos. BMP2–Smad, RUNX2, MSX2 y Wnt/β-catenina participan; NOTCH1 ayuda a frenar el programa. No constituyen una sola cadena lineal demostrada que Lp(a) inicie siempre directamente.
La fosfatasa alcalina no específica de tejido, TNAP/ALPL, reduce la barrera de pirofosfato:
PPᵢ y Pᵢ simplifican especies iónicas dependientes del pH. Vesículas de matriz y disponibilidad local de calcio y fosfato favorecen nucleación. La estequiometría idealizada de hidroxiapatita es:
Átomos y carga neta están equilibrados, pero no se describe toda la cinética tisular. Osteocalcina, osteopontina y otras proteínas modulan mineralización sin que todas la aceleren. Síntomas y ecocardiografía determinan gravedad. Vmax ≥4 m/s o gradiente medio ≥40 mmHg caracterizan estenosis grave de gradiente alto; bajo flujo y bajo gradiente requieren interpretación adicional.
Cohortes de Copenhague vincularon concentraciones altas con infarto y estenosis. Publicaciones, umbrales y referencias diferentes no se fusionan en una razón de riesgos universal. PROCARDIS (Clarke et al., 2009) analizó 3145 casos y 3352 controles, además de replicación. Las odds ratios coronarias fueron 1,70 para rs10455872 y 1,92 para rs3798220, no probabilidades individuales de infarto.
Thanassoulis et al. (2013) asociaron rs10455872 con calcificación valvular en 6942 participantes y examinaron asociaciones clínicas. Un único locus significativo en ese análisis no significa un único gen de enfermedad valvular. Capoulade et al. (2015) vincularon Lp(a)/OxPL con progresión en ASTRONOMER mediante un análisis observacional dentro del ensayo, no mediante asignación aleatoria a reducir Lp(a).
La aleatorización mendeliana reduce cierta confusión y causalidad inversa, pero depende de instrumentos, pleiotropía y supuestos. Una exposición genética de toda la vida no equivale a tratamiento breve. Las estimaciones de Burgess et al. (2018) de una gran reducción absoluta necesaria son extrapolaciones, no objetivos universales ni permiso para convertir unidades.
Las estatinas siguen siendo centrales para reducir LDL. No suelen bajar Lp(a) y algunas aumentan modestamente su valor. Tsimikas et al. (2020) analizaron 5256 pacientes de seis ensayos, no 29 000. Cambios celulares de expresión LPA no prueban un mecanismo único humano. Ese aumento no justifica retirarlas. La diferencia entre inhibir HMG-CoA reductasa y dirigir tratamiento a Lp(a) se explica también en monacolina K y arroz de levadura roja; un blanco similar al de estatinas no convierte un suplemento en tratamiento para Lp(a).
SALTIRE y ASTRONOMER no demostraron frenar estenosis establecida con reducción lipídica intensiva. No cabe atribuirlo exclusivamente a Lp(a): importan fase de enfermedad, mineral y otros mecanismos.
| Enfoque | Resultados | Limitación |
|---|---|---|
| Anticuerpos PCSK9 | Reducción habitual de Lp(a) de 20–30 %, además de LDL y eventos en poblaciones pertinentes | Análisis posteriores de FOURIER/ODYSSEY no aíslan completamente el efecto de Lp(a); aclaramiento discutido |
| Pelacarsen, ASO | GalNAc hepático y degradación de ARN por RNasa H1; fase II de 286 participantes, hasta 80 % con 20 mg semanales | NEJM 2020, no el ensayo Lancet atribuido ni 80 mg mensuales |
| Olpasiran, siRNA | GalNAc y RISC/AGO2; OCEAN(a)-DOSE, 281 participantes, descenso profundo | Cerca de 100 % ajustado por placebo no significa concentraciones negativas |
| Lepodisiran | ALPACA 2025, 320 participantes; grupos agrupados de 400 mg, reducción media temporal ajustada por placebo de 93,9 % entre días 60–180 | Duración bioquímica no establece pauta anual universal beneficiosa |
| Zerlasiran | Fase II mostró reducciones importantes y duraderas | Es distinto de zilebesiran contra angiotensinógeno; faltan resultados clínicos y seguridad prolongada |
| Muvalaplin oral | Inhibe ensamblaje apo(a)–apoB; KRAKEN, 233 participantes, 12 semanas | Con 240 mg, 85,8 % por ensayo de partícula intacta frente a 68,9 % por ensayo apo(a), ajustados por placebo |
| Aféresis | Descenso agudo seguido de rebote, en casos seleccionados | Registros de eventos no equivalen a ensayos aleatorizados; indicaciones territoriales variables |
| Niacina | Puede reducir Lp(a) | AIM-HIGH/HPS2-THRIVE no establecieron beneficio adicional con tratamiento contemporáneo; efectos adversos |
Son dosis de investigación, no prescripciones. ASO y siRNA suprimen expresión sin modificar secuencia genómica. La apo(a) libre afecta comparación de ensayos con muvalaplin; porcentajes entre métodos requieren contexto.
Actualización del 8 de octubre de 2026. En su anuncio oficial del 4 de septiembre, Novartis comunicó que Lp(a)HORIZON, NCT04023552, con 8323 participantes, no alcanzó el objetivo principal compuesto de eventos cardiovasculares aunque pelacarsen redujo Lp(a). Es información preliminar del patrocinador, no un informe completo revisado por pares. No permite inventar HR, valores P, subgrupos ni resultados detallados de seguridad. Un resultado no elimina la evidencia genética, pero limita directamente la promesa de que bajar el marcador siempre mejora desenlaces.
CoQ10, omega-3 y polifenoles se han evaluado en estudios heterogéneos. Cambios pequeños, incluidos los del metanálisis de CoQ10, no demuestran prevención de infarto ni estenosis. No existe una combinación antioxidante obligatoria para Lp(a) alta.
Vitamina C, lisina y prolina se basan en hipótesis de colágeno y unión; faltan pruebas controladas convincentes de regresión de placa o freno de estenosis. La unión de KIV-10 purificado no permite calcular concentración tisular necesaria de lisina sin farmacocinética y competencia. La ausencia de beneficio demostrado es más rigurosa que inventar un umbral de 2–5 mmol/L. El ascorbato alto puede aumentar carga de oxalato y riesgo de cálculos o nefropatía, especialmente en enfermedad renal; no constituye un protocolo vascular autónomo.
La práctica consiste en medir Lp(a) al menos una vez en adultos, valorar historia familiar y personal y mejorar riesgo global. Repetir puede ser pertinente ante cambios clínicos, incertidumbre analítica o seguimiento terapéutico. Objetivos LDL dependen del riesgo; Lp(a) alta no impone automáticamente LDL <1,0 mmol/L, anticoagulación, aféresis o ecocardiografía anual para todos. Soplo, síntomas o enfermedad valvular conocida justifican valoración y seguimiento individual.
Esta revisión narrativa conserva la literatura original y verifica de forma dirigida mecanismos discutidos, identificadores y novedades a 8 de octubre de 2026. Se consultaron publicaciones primarias accesibles, resúmenes y páginas editoriales. Algunos accesos DOI/PMC/PubMed fallaron o solicitaron comprobación del navegador: no se leyó todo el texto de todas las referencias ni se eludieron restricciones. El anuncio HORIZON se leyó en la página del patrocinador. No se realizó búsqueda sistemática, evaluación GRADE independiente, revisión externa por pares ni validación clínica. Plausibilidad molecular, riesgo genético y efecto sobre eventos se consideran por separado.
Suele cambiarla poco, pero dieta, ejercicio y dejar de fumar mejoran el riesgo cardiovascular global.
No. Un aumento modesto no elimina el beneficio de bajar LDL; los cambios requieren valoración clínica.
Un factor fijo no es fiable por variación de masa de apo(a) y comportamiento analítico.
No. Aumenta riesgo, pero intervienen múltiples factores; síntomas, exploración y estudios adecuados guían evaluación.
El anuncio de septiembre de 2026 indica que HORIZON no alcanzó el objetivo principal; el informe completo requiere evaluación separada.