
Glicoxidación y AGEs: metilglioxal, RAGE y mitocondrias
Química de distintos AGEs, dianas mitocondriales, modelo ROS–PARP–GAPDH, ciclo de las glioxalasas y límites clínicos de las intervenciones.
Las proteínas mitocondriales están expuestas continuamente a productos reactivos del metabolismo. Algunos proceden de los azúcares; otros, de la oxidación lipídica o de la degradación de distintos sustratos. Cuando su formación supera su eliminación, la modificación química de proteínas puede alterar la respiración, la señalización y la calidad del proteoma celular. Sin embargo, glicación, glicoxidación, estrés dicarbonílico y productos finales de glicación avanzada, o AGEs, describen procesos diferentes, aunque relacionados. Esta distinción resulta esencial cuando un modelo bioquímico se convierte en un supuesto protocolo clínico. [1–4,11]
1. Por qué el metabolismo de los carbohidratos genera una carga química
Glucosa cíclica y forma carbonílica abierta
En agua, la glucosa se encuentra principalmente en formas cíclicas. Esto se refiere a la suma de sus anómeros y no significa que más del 99% de las moléculas sean específicamente β-D-glucopiranosa. En el anómero β, los sustituyentes voluminosos del anillo piranósico ocupan posiciones ecuatoriales favorables. La mutarrotación mantiene, no obstante, una pequeña población de la forma aldehídica abierta, cuyo carbono carbonílico puede reaccionar con grupos nucleófilos de las proteínas.
Una fracción reactiva pequeña puede ser relevante durante una exposición prolongada: intervienen la concentración de azúcar, la accesibilidad de los grupos amino, el pH, el tiempo y el recambio proteico. La glicación intracelular no es automáticamente un proceso fatal. Sus consecuencias dependen del equilibrio entre formación de aductos, eliminación de carbonilos, proteólisis, reparación y síntesis de nuevas proteínas. El colágeno y las cristalinas, de larga duración, acumulan modificaciones de manera distinta a los enzimas de renovación rápida. [3,4,12]
Tres conceptos químicos distintos
La glicosilación consiste en la unión enzimática de grupos de carbohidratos y es necesaria para numerosas funciones proteicas. Además de la vía secretora, existe la modificación intracelular regulada O-GlcNAc. La glicación comprende reacciones no enzimáticas de azúcares reductores o carbonilos derivados con biomoléculas. La glicoxidación es la parte de esta química que incorpora procesos oxidativos. Por tanto, no todos los AGEs son productos exclusivos de glicoxidación ni todas sus rutas requieren la misma combinación de oxígeno y metales de transición. [1,2,11]
La glicación puede cambiar la carga de una cadena lateral, la estructura del centro activo, las interacciones proteicas o la susceptibilidad a la proteólisis. Detectar un aducto no demuestra por sí solo una pérdida funcional: deben conocerse su localización, la ocupación del sitio y su efecto. El entrecruzamiento de dos cadenas es un resultado particular de ciertas reacciones, no una propiedad universal de todos los AGEs.
2. De las bases de Schiff a la diversidad de AGEs
Etapas tempranas de la reacción de Maillard
La forma aldehídica abierta de un azúcar reacciona con un grupo amino primario accesible, como el grupo ε-amino de la lisina o un grupo amino N-terminal. Primero se forma una carbinolamina y después una base de Schiff reversible. El esquema general representa la lógica química, no todos los estados de la glucosa en solución:
En las aldosas, la reorganización posterior produce un producto de Amadori, una cetoamina. En las cetosas, la ruta correspondiente se denomina reorganización de Heyns. La velocidad depende del microambiente y de la fracción de grupos amino no protonados. No se puede atribuir un único pKa reducido a todas las lisinas ni una constante de glicación a todas las proteínas. El grupo guanidino de la arginina es especialmente importante en las reacciones con dicarbonilos, pero su química no se reduce al esquema de un grupo amino primario. [3,11,12]
La HbA1c ejemplifica un producto temprano: se modifica la valina N-terminal de la cadena β de la hemoglobina. No es un AGE terminal. Su perfil temporal depende de la población eritrocitaria, mientras que las proteínas séricas glicadas reflejan una exposición más corta. Distinguir productos tempranos y AGEs es necesario tanto para interpretar los análisis como para identificar la diana química de una intervención.
Oxidación y fragmentación
La autooxidación de azúcares, tradicionalmente asociada a la vía de Wolff, y la degradación oxidativa de productos tempranos de glicación pueden generar carbonilos reactivos. También existen rutas de fragmentación de intermediarios tempranos que se discuten como mecanismo de Namiki en la química de Maillard. Estos nombres no convierten todas las etapas en una misma escisión oxidativa de un producto de Amadori. Contribuyen varias rutas competidoras, cuyo peso cambia según las condiciones. [3,11]
El hierro con actividad redox puede amplificar esta química. Uno de sus componentes es la reacción de Fenton:
La CML no procede exclusivamente de la glucosa: el glioxal y productos de oxidación lipídica también pueden favorecer la carboximetilación de la lisina. Por ello, la CML tisular no demuestra específicamente un único origen del azúcar o una sola secuencia de reacciones.
Estructuras y efectos diferentes
| Compuesto | Característica química principal | Interpretación |
|---|---|---|
| CML, Nε-carboximetillisina | Monoaducto de lisina | No es un entrecruzamiento; existen diversas vías de formación |
| CEL, Nε-carboxietillisina | Aducto de lisina relacionado con MGO | Difiere de MG-H1 y no representa todas las modificaciones por MGO |
| MG-H1 | Hidroimidazolona de arginina derivada del metilglioxal | Cambia propiedades del grupo guanidino; su posición determina el efecto |
| Pentosidina | Entrecruzamiento fluorescente lisina–arginina | La fluorescencia no cuantifica todos los AGEs |
| Glucosepano | Entrecruzamiento no fluorescente lisina–arginina | Importante en el colágeno humano de larga duración; su ruta difiere de la de la pentosidina |
| Pirralina | Producto de lisina asociado al 3-desoxiglucosón | Clase propia de monoaductos |
| Argpirimidina | Producto fluorescente de arginina derivado de MGO | No es intercambiable con las hidroimidazolonas |
| MOLD / MODIC | Entrecruzamientos Lys–Lys / Lys–Arg derivados de MGO | Distintos de GOLD / GODIC, derivados del glioxal |
Los estudios químicos establecieron la estructura de la pentosidina y la presencia de glucosepano en la dermis humana; también se estudiaron aductos derivados de MGO en el cristalino. Estos resultados muestran una clase heterogénea, no una toxicidad idéntica de todos sus miembros. Los entrecruzamientos pueden aumentar la rigidez de la matriz y dificultar su renovación, pero un monoaducto no debe describirse como un polímero universal que bloquea todos los canales y enzimas. [13–15]
3. Estrés dicarbonílico: fuentes y reacciones del metilglioxal
Una reacción secundaria de la glucólisis
El metilglioxal, MGO, tiene estructura ; el glioxal, . Junto con el 3-desoxiglucosón pertenecen a los dicarbonilos reactivos. En medio acuoso, el MGO también presenta formas hidratadas: dibujar dos carbonilos no significa que toda la población disuelta exista siempre con esa única estructura. [3,4]
Una fuente importante de MGO es la transformación secundaria del gliceraldehído-3-fosfato y la dihidroxiacetona fosfato. Estas triosas fosfato se generan tras la escisión de la fructosa-1,6-bisfosfato por la aldolasa y se interconvierten mediante la triosa-fosfato isomerasa. Su descomposición química y sus reacciones secundarias producen MGO; no es necesario atribuir toda su formación a un único intermediario enzimático obligatorio. Un aumento del conjunto disponible de triosas puede elevar la carga, pero la fracción del flujo glucolítico desviada a MGO depende de la célula y las condiciones.
El estrés dicarbonílico es una alteración del equilibrio entre formación y eliminación de dicarbonilos. No equivale a hiperglucemia: también cambian la actividad de las glioxalasas, el conjunto de tioles, la reducción y oxidación alternativas de carbonilos, la eliminación renal de productos y el recambio proteico. [3,4,32]
Fuentes alternativas y diferencias entre especies
La aminoacetona puede oxidarse y generar MGO, incluso mediante la amina oxidasa sensible a semicarbazida, SSAO/VAP-1, codificada por AOC3. También se considera una ruta desde acetona a través de acetol con participación de CYP2E1. Estas vías no hacen que toda cetosis equivalga a un daño carbonílico clínicamente relevante: se necesitan datos del flujo, las concentraciones y la exposición tisular.
La extrapolación a humanos de la ruta de la treonina deshidrogenasa requiere especial cuidado: el TDH humano es un pseudogén expresado. No puede describirse automáticamente como una fuente humana principal de aminoacetona y MGO. [33]
Grupos proteicos que reaccionan
El MGO puede modificar arginina formando hidroimidazolonas, incluida MG-H1. MG-H2 y MG-H3 son otros productos estructurales, no tres nombres de un mismo tautómero. Otros productos de arginina incluyen la argpirimidina. Las reacciones con lisina generan CEL y determinados entrecruzamientos; la cisteína puede formar tiohemiacetales reversibles. La velocidad, el rendimiento y la estabilidad varían entre productos. [3,4,15]
Para una reacción bimolecular individual, la velocidad inicial puede aproximarse mediante:
Aquí representa un grupo reactivo accesible y corresponde a condiciones y productos definidos. Afirmar que MGO siempre reacciona decenas de miles de veces más rápido que la glucosa oculta la dependencia del nucleófilo, el pH y el método. Asimismo, MGO plasmático libre, MGO total de un extracto y exposición local de la matriz son magnitudes distintas.
Modificar arginina puede alterar un puente salino o la unión del sustrato. Esto explica la posible sensibilidad de centros activos, pero no demuestra que cada MG-H1 detectado ocupe una arginina esencial para la catálisis.
4. Mitocondrias: vulnerabilidad, dianas identificadas y límites del modelo
Microambiente de la matriz
La matriz de una mitocondria funcional suele ser más alcalina que el citosol, lo que influye en la protonación de los nucleófilos. Para un grupo amino simple, la aproximación de Henderson–Hasselbalch permite expresar la fracción no protonada:
Sin embargo, cambian el pKa local de la proteína, la accesibilidad del sitio y el estado del orgánulo. Una elevada densidad proteica no implica por sí sola una aceleración exponencial de la glicación: el hacinamiento molecular también puede alterar difusión y accesibilidad. La importación de nuevas proteínas, las proteasas, las defensas redox, la dinámica de la red y la mitofagia limitan la acumulación de daño.
Qué mostraron los estudios de Rosca
Los experimentos con mitocondrias renales aisladas mostraron sensibilidad respiratoria al MGO añadido. En otro estudio con ratas diabéticas, las modificaciones por MGO acompañaron a la reducción de la fosforilación oxidativa, y la abundancia de hidroimidazolonas se correlacionó con menor actividad del complejo III. [16,17]
Son apoyos experimentales importantes, pero no establecen una concentración clínica universal de daño. La identificación proteómica de una proteína, la inmunorreactividad de un aducto y la demostración causal de un residuo modificado son niveles distintos de evidencia. El estudio de 2005 no debe citarse como prueba exclusiva sobre el complejo I ni sobre un cambio preciso de potencial redox de sus centros Fe–S.
Complejo I: transferencia electrónica e interfaces proteicas
En el complejo I, NADH transfiere equivalentes reductores a FMN en el módulo de unión a NADH relacionado con NDUFV1; después intervienen centros hierro–azufre y ubiquinona. NDUFS1 es una parte importante del módulo hidrofílico. N2 transfiere electrones individuales; N1a no debe presentarse como un componente obligatorio de una única cadena lineal que contenga todos los centros.
Una modificación carbonílica puede alterar la unión a NADH, el ensamblaje, la estabilidad y las interacciones entre subunidades. No obstante, afirmar que MG-H1 en NDUFV1/NDUFS1 siempre aumenta por un factor determinado o desplaza el potencial de un centro una cantidad fija requiere cartografiar el aducto y comprobar su función. Estos detalles no se deducen de la inhibición general de la respiración dependiente de NADH. [16,17]
La reducción monoelectrónica del oxígeno se representa así:
La probabilidad depende del estado de los centros redox y de las condiciones. Una mitocondria dañada no necesariamente produce más ROS con cualquier combinación de sustratos.
Complejo III y citocromo c
El ciclo Q del complejo III comprende sitios Qo y Qi, hemos bL/bH del citocromo b, la proteína hierro–azufre de Rieske y citocromo c1. Las proteínas centrales UQCRC1 y UQCRC2 ayudan a mantener la estructura. Cambios de las interfaces pueden afectar la transferencia electrónica y las reacciones secundarias. Sin embargo, los estudios citados no establecen que un AGE en Core1 bloquee necesariamente el movimiento del dominio de Rieske durante un intervalo exactamente medido. [17]
El citocromo c interacciona con sus socios respiratorios mediante una superficie con residuos positivos. Las modificaciones carbonílicas pueden cambiar esos contactos. Su interacción con cardiolipina y la coordinación del hemo también influyen en la actividad peroxidasa. Pero cualquier AGE no puede considerarse suficiente para romper la coordinación Fe–Met80 y desencadenar inevitablemente apoptosis. La oxidación y reparación lipídicas se explican por separado en GPX4 y peróxidos lipídicos.
ATP sintasa, crestas e importación proteica
La cabeza catalítica F1 de la ATP sintasa contiene subunidades α y β. La rotación y el acoplamiento a Fo conectan la síntesis de ATP con el gradiente de protones. Un «dedo de arginina» contribuye a la organización catalítica y OSCP conecta elementos del estator. Su importancia funcional hace plausible que alterar interfaces cause daño, pero no demuestra glicación selectiva de un Arg373 concreto ni una reducción universal de actividad del 70–80%.
MICOS, incluida MIC60, y OPA1 ayudan a organizar las crestas. Los complejos TOM/TIM, incluidos TOM40 y TIM23, importan numerosas proteínas codificadas en el núcleo. Su daño podría alterar la proteostasis y la arquitectura membranosa. Para afirmar que la modificación de un sitio por MGO desencadena estos cambios en un tejido se necesitan datos directos. La función estructural de una proteína y su condición de diana carbonílica demostrada no son equivalentes. [3,4,16,17]
| Nodo | Base funcional de la sensibilidad | Evidencia necesaria más allá de la disfunción general |
|---|---|---|
| Complejo I | Unión a NADH, transferencia FMN/Fe–S y ensamblaje | Cartografiar el aducto y comprobar la función del sitio |
| Complejo III | Ciclo Q e interfaces entre subunidades | Distinguir correlación de modificación y mecanismo de bloqueo |
| Citocromo c | Interfaces electrostáticas y coordinación del hemo | Evaluar por separado unión, transferencia electrónica y actividad peroxidasa |
| ATP sintasa / OSCP | Catálisis, rotación y acoplamiento mecánico | Identificar el sitio alterado y su ocupación |
| MICOS / OPA1 / TOM–TIM | Crestas e importación proteica | Separar glicación directa y respuesta secundaria al estrés |
5. Modelo de Brownlee: retroalimentación mediante ROS, PARP1 y GAPDH
En el modelo de daño hiperglucémico, el exceso de sustrato aumenta la reducción de transportadores y modifica la energética mitocondrial. Un potencial alto puede dificultar la transferencia electrónica posterior, pero no existe un umbral único en milivoltios que desencadene producción catastrófica de ROS en todos los tejidos. También debe distinguirse el signo negativo de de la magnitud de la polarización. [1,2,8,24]
En un sistema endotelial experimental, el aumento de superóxido mitocondrial se vinculó con daño de DNA, activación de PARP e inhibición de GAPDH. La sobreexpresión de MnSOD o UCP1 evitó varios cambios; la intervención sobre PARP se evaluó por separado. Esto apoya una secuencia causal en ese modelo, sin demostrar que todas las complicaciones diabéticas empiezan de la misma manera. [7,8]
PARP1 utiliza NAD+ para la ADP-ribosilación. Una activación intensa cambia el consumo de NAD+, la respuesta al daño de DNA y las funciones proteicas. Du y colaboradores observaron poli(ADP-ribosilación) de GAPDH; atribuirla a una cisteína catalítica concreta sin cartografiarla no está justificado. La reducción de actividad de GAPDH aumenta la disponibilidad de intermediarios previos y puede redistribuir el flujo. [7]
| Rama | Sustrato y mecanismo | Límite interpretativo |
|---|---|---|
| Vía de los polioles | La aldosa reductasa utiliza NADPH para reducir glucosa a sorbitol; la sorbitol deshidrogenasa utiliza NAD+ | Se consume NADPH directamente; GSH cambia por el equilibrio redox, no como sustrato de la aldosa reductasa |
| DAG–PKC | Cambios metabólicos pueden elevar la formación de DAG y activar PKC | Isoformas y efectos dependen del tejido |
| Vía de las hexosaminas | Fructosa-6-fosfato favorece UDP-GlcNAc y modificación regulada O-GlcNAc | Es una modificación enzimática, no una reacción AGE |
| Carga dicarbonílica | La acumulación de triosas fosfato aumenta oportunidades de formar MGO | Importa la respuesta simultánea de eliminación |
Endotelio, podocitos, células retinianas y tejidos nerviosos difieren en transporte de glucosa y restricciones metabólicas. GLUT1 es importante en la barrera hematoencefálica, mientras que GLUT3 tiene relevancia neuronal. Decir que todas las células independientes de insulina utilizan un solo transportador elimina esa diferencia.
El daño respiratorio puede amplificar después el estrés metabólico y redox, creando retroalimentación. La «memoria metabólica» comprende modificaciones duraderas de la matriz, cambios epigenéticos e inflamación. No significa que mejorar el control glucémico sea inútil o que las complicaciones continúen inevitablemente tras hacerlo. [1,2,24]
6. RAGE: reconocimiento extracelular y respuesta celular
Estructura y ligandos diversos
RAGE, codificado por AGER, pertenece a la superfamilia de las inmunoglobulinas. Contiene dominios extracelulares V, C1 y C2, un segmento transmembrana y una cola citoplasmática corta. Carece de dominio quinasa catalítico propio. La unión depende de superficies de los dominios, carga y organización del receptor. [9,10,25,31]
Entre los ligandos hay determinadas proteínas modificadas por AGEs, HMGB1, miembros de la familia S100 y estructuras amiloides. No todos los aductos AGE libres son automáticamente agonistas equivalentes. Importan estructura y densidad de modificación, agregación proteica, condiciones experimentales y control de impurezas. Medir CML total no describe toda la carga de señalización de RAGE.
Adaptadores, NOX y transcripción
La cola intracelular de RAGE interacciona con socios de señalización. DIAPH1/mDia1 se relaciona con pequeñas GTPasas; en otro sistema se demostró participación de RAGE fosforilado, TIRAP y MyD88. [34,35]
Las ramas posteriores incluyen Rac1, NADPH oxidasas, MAPK y NF-κB, pero no necesariamente forman una cadena obligatoria idéntica en todas las células. El ensamblaje de NOX2 depende de subunidades reguladoras; NOX4 no reproduce simplemente el mecanismo Rac1–p47phox. p38, ERK y JNK pueden modificar respuestas inflamatorias y al estrés. IKK, cambios de IκB y NF-κB regulan citocinas y moléculas de adhesión, incluidas IL-6, TNF, MCP-1, ICAM-1 y VCAM-1. [9,25,27,31]
El aumento de AGER y de mediadores inflamatorios puede sostener retroalimentación. Sin embargo, el receptor no carece de toda regulación y sus acciones no se limitan a la enfermedad. Las interacciones entre ROS celulares, función mitocondrial, calcio e inflamación dependen del tejido, la exposición y los ligandos.
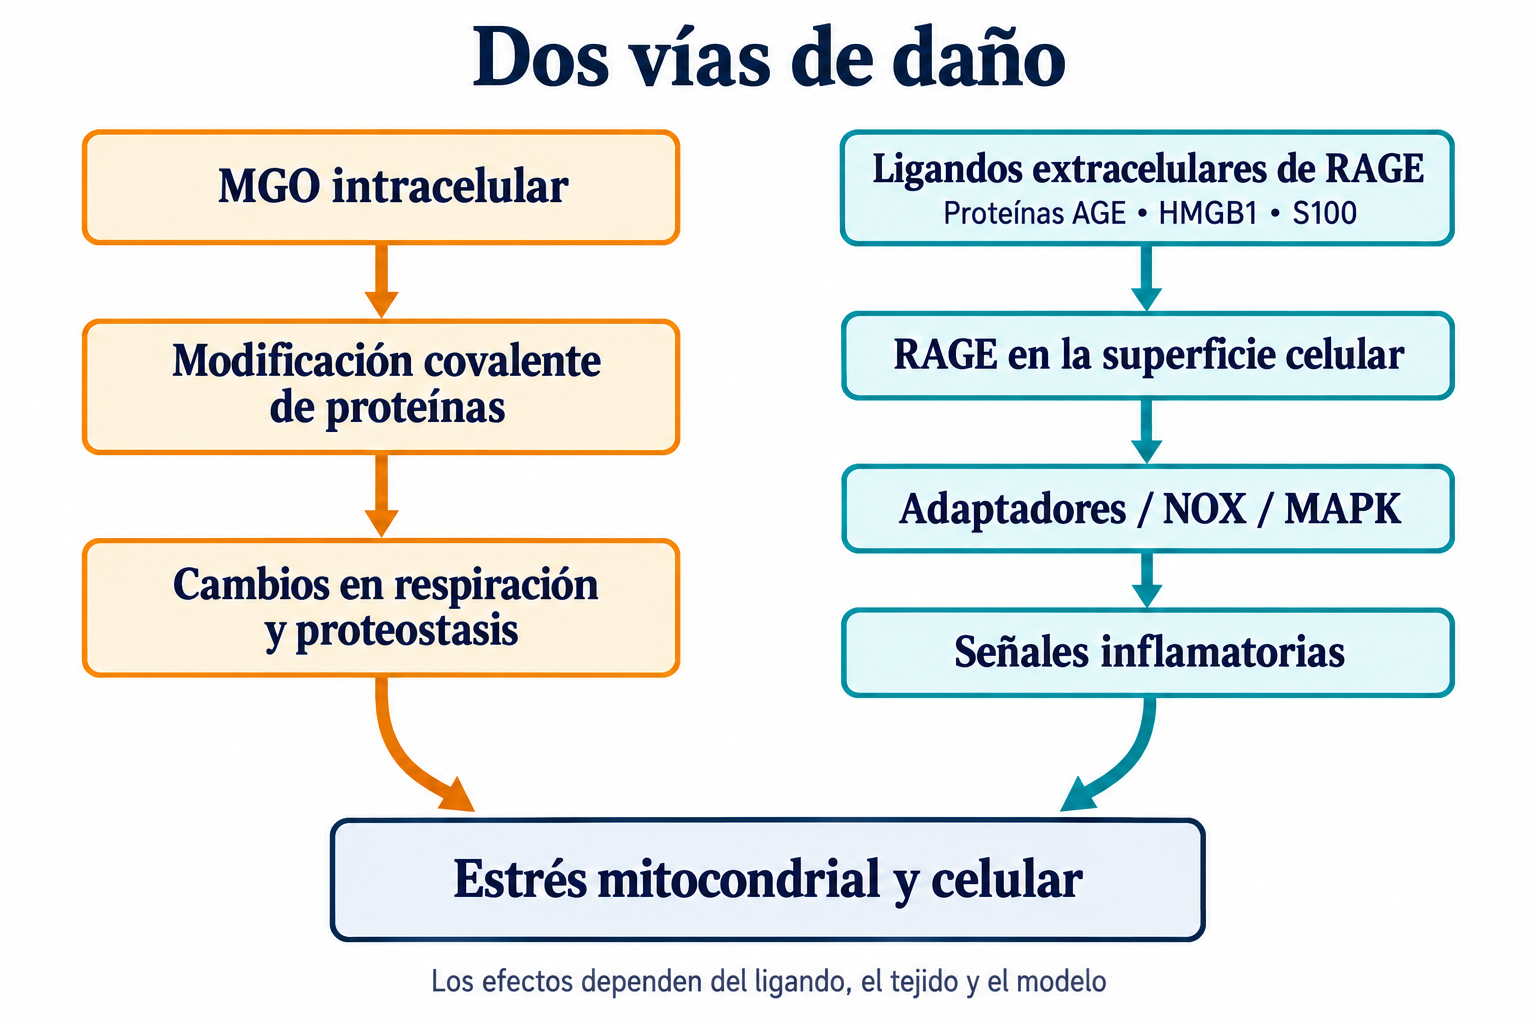
La modificación covalente directa de proteínas y la señalización mediada por RAGE son mecanismos distintos que pueden interaccionar. Las flechas representan una secuencia posible en condiciones estudiadas, no un resultado idéntico en cada persona.
Qué significan los hallazgos de RAGE mitocondrial
Kang y colaboradores detectaron RAGE mitocondrial en un modelo tumoral y relacionaron HMGB1/RAGE con mayor actividad del complejo I y ATP. No establecieron un complejo universal RAGE–VDAC–ANT–CypD que forme un poro. [36]
Detectar el receptor en una fracción mitocondrial tampoco determina su topología precisa en todos los tejidos. La protección frente a proteasa distinguió en ese trabajo la población estudiada de una simple localización en la membrana externa. No puede convertirse en un esquema establecido de importación TOM/TIM e integración en ambas membranas. La bioenergética tumoral tampoco equivale a una apoptosis o piroptosis inevitable en diabetes.
La inflamación dependiente de RAGE puede afectar a las mitocondrias mediante señalización sin exigir una localización mitocondrial universal. El aumento persistente de permeabilidad de la membrana interna se explica por separado en mPTP y ciclofilina D, donde la identidad molecular del poro también requiere interpretación cuidadosa.
7. Glioxalasas y glutatión: un ciclo químico protector
GLO1 y GLO2
El glutatión reacciona reversiblemente y sin enzima con MGO para formar un hemitioacetal. GLO1 lo convierte en S-D-lactoilglutatión; GLO2 hidroliza este tioéster, genera D-lactato y regenera GSH. [3,32]
En conjunto, MGO se convierte en D-lactato con participación de agua. GSH es un participante que se regenera, no un sustrato consumido estequiométricamente en el ciclo completo. Esto no significa que todo el conjunto de tioles celulares permanezca siempre intacto: en paralelo ocurren oxidación, conjugación, síntesis y exportación.
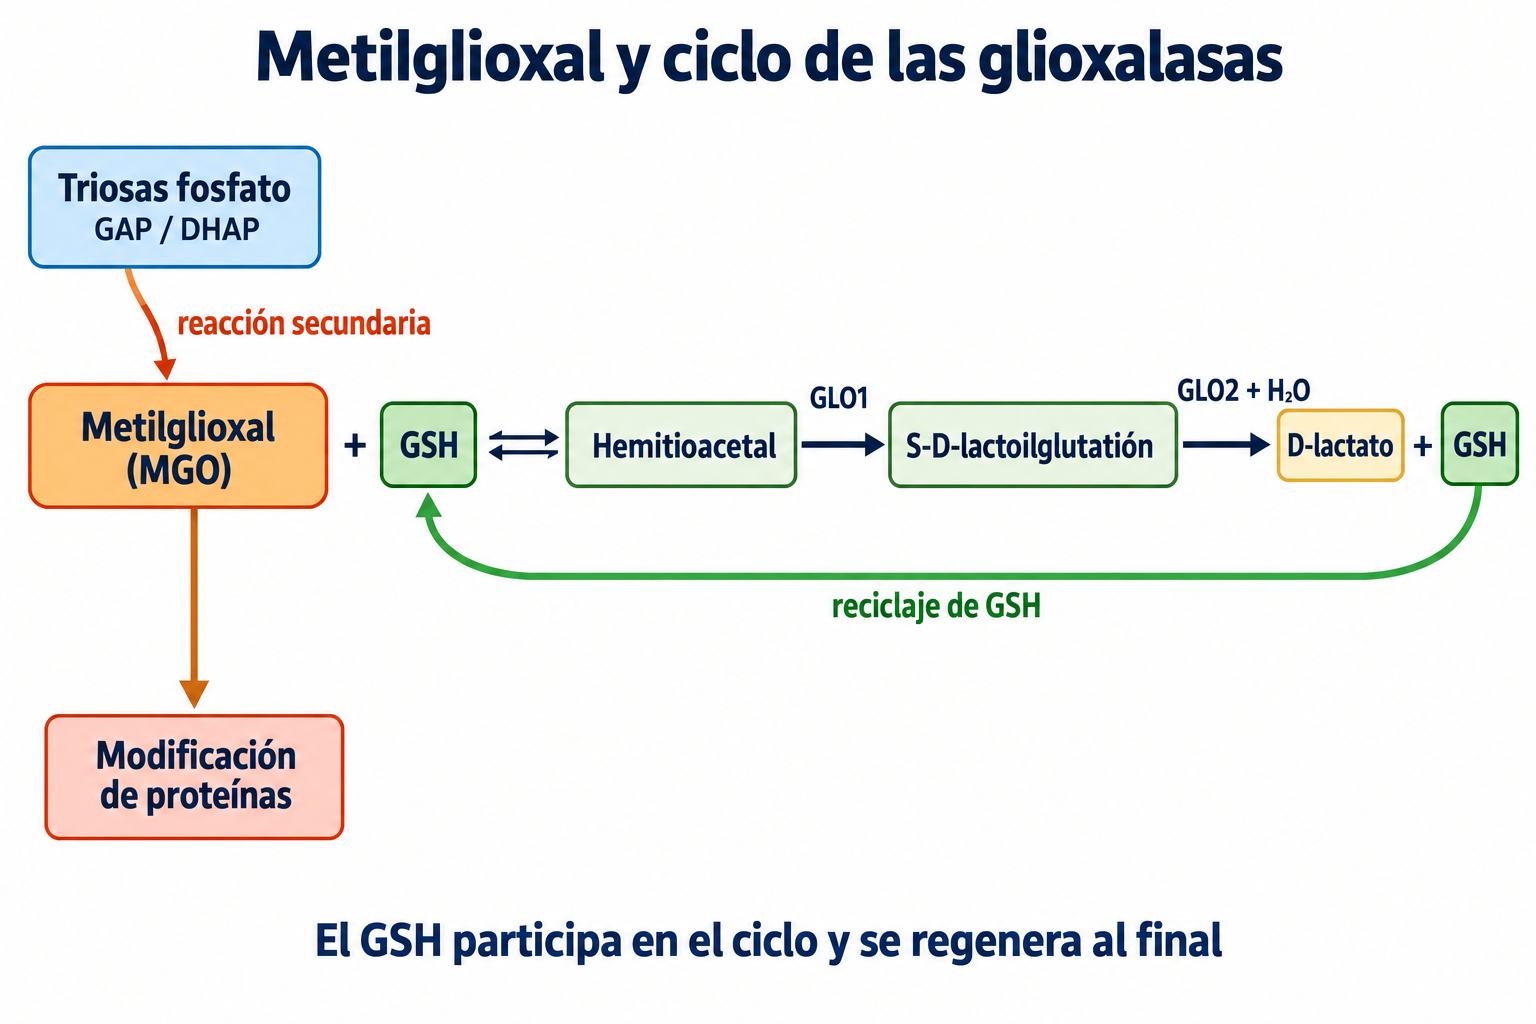
GLO1 actúa sobre el hemitioacetal y GLO2 regenera GSH. La formación y eliminación de MGO aparecen como rutas separadas.
GLO1 humana es una enzima dependiente de metal, descrita habitualmente como un dímero con zinc. La coordinación metálica y la catálisis ácido–base permiten reorganizar el sustrato. GLO2/HAGH pertenece a las hidrolasas dependientes de metal. No puede atribuirse una composición metálica invariable a todas las preparaciones ni aplicar sin más a MGO libre constantes medidas con hemitioacetal. [3,32]
Equilibrio y cinética sin un umbral único de GSH
Para un equilibrio simplificado de formación de hemitioacetal:
Esta descripción exige definir las formas de MGO medidas y las condiciones. El flujo real depende de GSH disponible, ambas enzimas y otras vías de eliminación. y varían con la preparación y el ensayo; una pareja de valores no demuestra una protección universal limitada por difusión.
La caída de GSH puede reducir la formación de hemitioacetal y debilitar defensas redox. No se ha establecido una concentración fija de GSH que provoque catástrofe en todas las mitocondrias. La glutatión reductasa utiliza NADPH para reducir GSSG; el GSH nuevo se sintetiza mediante glutamato–cisteína ligasa y glutatión sintetasa de manera secuencial. NAC puede aportar cisteína, no activar directamente la última etapa. El D-lactato se metaboliza después, con participación de LDHD entre otros procesos, y no debe considerarse inocuo a cualquier concentración. [3,32]
Regulación transcripcional
Nrf2 regula programas antioxidantes y de eliminación de sustancias reactivas. Xue y colaboradores demostraron control de GLO1 dependiente de Nrf2 mediante un elemento regulador relevante. [5]
KEAP1 controla la disponibilidad de Nrf2 y los compuestos electrófilos pueden modificar esta respuesta. Sin embargo, inducir un gen no garantiza la misma actividad del ciclo en todos los tejidos. Edad, inflamación, cambios epigenéticos y microARN pueden influir en la expresión; no hay una base general para una caída uniforme de GLO1 del 40–60% en todas las personas mayores. Carbonil reductasas compensatorias y otras enzimas también importan al evaluar la deficiencia de GLO1.
8. De los modelos celulares a las complicaciones orgánicas
Riñón
La enfermedad renal diabética implica daño podocitario, endotelial y tubular, cambios de matriz e inflamación. Modificar colágeno IV y laminina puede alterar la membrana basal; la señalización afecta al aparato de actina y a proteínas podocitarias, incluida sinaptopodina. Pero la albuminuria no se explica solamente por pérdida de carga negativa o un AGE. Interaccionan hemodinámica, barrera de filtración, respuesta mesangial y fibrosis. [17,23,28]
La insuficiencia renal también cambia la eliminación de productos de glicación. Una concentración elevada puede reflejar formación y menor aclaramiento; una asociación transversal no determina la dirección causal. [26,28]
Retina
Pericitos, endotelio y neuronas retinianas tienen funciones y sensibilidades diferentes. La glicación de matriz, los cambios de contactos con integrinas, inflamación, alteración de barrera y VEGF se consideran mecanismos de retinopatía. Pérdida de pericitos, edema y neovascularización no se reducen a un solo evento MGO–RAGE. La prevención experimental con benfotiamina no demuestra prevención de todas las complicaciones microvasculares humanas. [6,24,27]
Nervios periféricos y células de Schwann
El flujo de polioles, el equilibrio redox, el aporte vascular y el metabolismo axonal pueden deteriorar conjuntamente la función nerviosa. La glicación de neurofilamentos, tubulina e interfaces motoras se considera un posible factor de alteración del transporte axonal. Importan quinesina, dineína y transporte de señales neurotróficas, pero no toda alteración se ha atribuido directamente a un residuo AGE cartografiado. La pérdida sensitiva y el dolor también tienen mecanismos diferentes. [18,20,24,30]
Vasos y miocardio
Los entrecruzamientos del colágeno I/III de larga duración pueden cambiar las propiedades mecánicas de la pared vascular. La velocidad de la onda de pulso describe rigidez, no mide específicamente la carga AGE. Matriz, titina, isoformas y fosforilación influyen en la rigidez pasiva miocárdica; no todo caso de disfunción diastólica prueba glicación de titina. [1,12–14]
Modificar ApoB y otros componentes de LDL puede cambiar las interacciones de lipoproteínas con receptores y macrófagos. Estos procesos se superponen con oxidación e inflamación. AGE-LDL no es una partícula químicamente uniforme con comportamiento idéntico en todos los modelos. [2,25,27]
Cerebro
El estrés carbonílico puede afectar al metabolismo energético neuronal, como se comprobó en modelos celulares de exposición a MGO. La glicación de sistemas relacionados con amiloide y tau se discute junto con agregación e inflamación. No puede generalizarse a todos los tejidos una aceleración fija de cien veces de la agregación de Aβ o el bloqueo idéntico de toda desfosforilación de tau. La respuesta microglial de RAGE no demuestra que AGEs sean la única causa de Alzheimer. [25,30,31]
9. Intervenciones: una diana no equivale a un resultado clínico
Captura de carbonilos y prevención de aductos
La aminoguanidina, o pimagedina, puede reaccionar con dicarbonilos, pero también tiene otras acciones químicas y farmacológicas. ACTION I no demostró beneficio estadísticamente significativo en su criterio renal principal. [23]
Esto difiere de decir que todos los ensayos se interrumpieron prematuramente. El artículo ACTION II de la bibliografía original describe diseño y características basales, no sustituye a un informe de resultados. Efectos adversos, reacciones inmunológicas e interacciones con otras vías limitan la extrapolación de la eficacia de laboratorio de aminoguanidina a la práctica. [22,23]
La piridoxamina, una forma de vitamina B6, se estudió como inhibidor de transformaciones carbonílicas y oxidativas. El ensayo aleatorizado posterior Pyridorin no confirmó mejoría del criterio principal en toda la población estudiada. [37]
Esto es diferente de atribuir la ausencia de uso exclusivamente a obstáculos regulatorios. Un resultado favorable de subgrupo o fase temprana necesita confirmación independiente.
La carnosina, β-alanil-L-histidina, puede reaccionar con carbonilos. Sin embargo, por vía oral importan absorción, exposición tisular e hidrólisis por carnosinasa sérica CNDP1. Las asociaciones entre variantes CNDP1 y riesgo de complicaciones no demuestran que una cantidad oral concreta sature la enzima y prevenga nefropatía. La captura en un tubo de ensayo no establece una dosis que compita eficazmente con nucleófilos proteicos del tejido. [19]
Benfotiamina: cofactor y redistribución del flujo
La benfotiamina es un precursor de tiamina. Su conversión metabólica puede aumentar la disponibilidad de difosfato de tiamina, cofactor de transcetolasa. Es un mecanismo de cofactor, no una apertura alostérica directa y universal de una derivación metabólica. En la vía no oxidativa de las pentosas fosfato, la transcetolasa actúa junto con otras enzimas, incluida transaldolasa. Un esquema global adecuado de redistribución de carbono es:
Ambos lados conservan 15 carbonos. No debe utilizarse F6P + GAP → ribosa-5-fosfato + sedoheptulosa-7-fosfato como ecuación equilibrada de dos sustratos. La dirección del flujo depende del estado celular, no solamente de la presencia de una suplementación.
Hammes y colaboradores mostraron protección frente a retinopatía experimental. BEDIP y BENDIP en humanos estudiaron principalmente indicadores neuropáticos a corto plazo y requieren distinguir análisis y criterios de valoración. BEDIP fue un piloto de tres semanas, no un estudio de 12 semanas y 130 participantes. [6,18,38]
El ensayo BOND, más prolongado, no confirmó una ventaja de benfotiamina en la medida principal de longitud de fibras nerviosas corneales. [39]
Por tanto, un efecto celular en transcetolasa y una señal sintomática breve no demuestran regeneración nerviosa ni prevención de nefropatía y retinopatía en cualquier población.
Inducción de GLO1: Nrf2 y tRES–HESP
Sulforafano y otros compuestos electrófilos pueden influir en KEAP1–Nrf2 y programas de eliminación. Esto explica el interés investigador, pero no fija un mismo porcentaje de inducción de GLO1 para todas las formulaciones y dosis. [5]
En el ensayo cruzado tRES–HESP, 29 participantes completaron la evaluación; se estudiaron diariamente 90 mg de trans-resveratrol y 120 mg de hesperetina durante ocho semanas. En un subgrupo post hoc con BMI >27,5 kg/m² se comunicaron un aumento del 27% de GLO1 y una reducción del 37% de MGO, con mejoría de OGIS e indicadores vasculares. Son hallazgos específicos del grupo y de los criterios evaluados, no efectos universales de la dosis. [21]
El estudio no demuestra prevención de complicaciones vasculares. Una combinación con pterostilbeno es otra combinación: no puede sustituirse por hesperetina manteniendo la cita tRES–HESP. La discusión de SIRT1, Nrf2, biodisponibilidad y efectos de polifenoles debe considerar compuesto, exposición y modelo, no presentar una neuroprotección general garantizada.
Ácido lipoico y conjunto de tioles
El ácido α-lipoico y su forma reducida participan en química redox; los grupos lipoilo de complejos enzimáticos tienen una función de cofactor diferente. SYDNEY 2 evaluó el efecto breve del ácido α-lipoico oral sobre síntomas de polineuropatía diabética. [20]
Un criterio sintomático no demuestra reducción de todos los AGEs o regeneración axonal. El ensayo no puede reinterpretarse automáticamente como estudio exclusivo del enantiómero R o una sal determinada. Apoyar GSH depende de síntesis, disponibilidad de cisteína y reducción dependiente de NADPH; el ácido lipoico no es una sustitución garantizada de la glutatión reductasa.
NAC es una vía para aumentar disponibilidad de cisteína. Es bioquímicamente plausible para apoyar síntesis de GSH, pero la eficacia de combinar NAC, carnosina, benfotiamina, polifenoles y ácido lipoico contra complicaciones AGE debe demostrarse estudiando la combinación. Sumar mecanismos individuales no establece sinergia clínica, horarios ni dosis óptima.
sRAGE, antagonistas y ruptura de entrecruzamientos
RAGE soluble incluye productos del desprendimiento del dominio extracelular, con participación de proteasas, y variantes secretadas por empalme alternativo. esRAGE forma parte de esta diversidad y no equivale a todas las poblaciones de sRAGE medidas. Su unión a ligandos interesa como mecanismo señuelo, pero las concentraciones circulantes dependen también de producción, inflamación y aclaramiento. [25,31]
Azeliragon/TTP488 se estudió como antagonista de RAGE. Las partes A y B de STEADFAST no alcanzaron sus criterios coprimarios. Esto no justifica utilizarlo para protección mitocondrial. [40]
La ruptura de entrecruzamientos preexistentes se investigó, por ejemplo, por Vasan y colaboradores. Sus resultados químicos no prueban que todo supuesto rompedor de AGEs, incluido el históricamente discutido alagebrium, rompa los principales entrecruzamientos del colágeno humano. Deben distinguirse especialmente los entrecruzamientos de modelos experimentales del glucosepano en tejidos de larga duración. [14,29]
| Nivel de intervención | Ejemplos | Qué necesita confirmación |
|---|---|---|
| Reducir carga de sustratos | Control del estado metabólico, investigación del flujo de transcetolasa | Cambios de complicaciones, más allá del flujo de laboratorio |
| Capturar carbonilos | Aminoguanidina, piridoxamina, carnosina | Exposición tisular alcanzable, selectividad y beneficio clínico |
| Aumentar eliminación de MGO | Inducción GLO1, suficiencia del ciclo de tioles | Acción coordinada GLO1/GLO2 y cambios de carga e indicadores clínicos |
| Apoyar equilibrio redox | Síntesis y regeneración de GSH | Efecto funcional en el tejido relevante |
| Modificar señalización RAGE | Formas solubles, antagonistas experimentales | Especificidad del ligando, beneficio y efectos adversos |
| Actuar sobre entrecruzamientos existentes | Rompedores experimentales | Reacción con enlaces humanos relevantes y cambio funcional del tejido |
Esta matriz describe niveles de investigación. No establece una combinación terapéutica por capas ni intervalos obligatorios antes de comer. Elegir medicamentos y evaluar interacciones en diabetes depende de la situación clínica; los mecanismos de investigación no sustituyen al tratamiento de complicaciones con evidencia establecida.
10. Monitorización: qué mide cada indicador
| Indicador | Significado principal | Limitaciones |
|---|---|---|
| HbA1c | Glicación de hemoglobina y exposición glucémica integrada | Influida por recambio eritrocitario, hemoglobinopatías y sistema analítico |
| Fructosamina / albúmina glicada | Exposición más corta de proteínas séricas | Depende de síntesis, pérdida y recambio proteico |
| MGO | Carga dicarbonílica con preparación de muestra definida | Importan formación posterior a extracción, hidratación y derivatización |
| CML / CEL / MG-H1 | Clases concretas de aductos | Formas libres y ligadas a proteína difieren; importa el aclaramiento |
| Pentosidina | Un producto fluorescente | No mide glucosepano no fluorescente ni todos los AGEs |
| sRAGE / esRAGE | Poblaciones de receptores solubles | Función renal e inflamación dificultan interpretarlas como reserva protectora |
| GSH / GSSG | Contexto de tioles y redox de la muestra | Sensible a oxidación durante procesamiento; sangre no equivale a matriz |
LC–MS/MS permite evaluar aductos químicamente definidos; para ciertos compuestos fluorescentes se utiliza cromatografía adecuada. Los inmunoensayos requieren conocer especificidad de anticuerpos y unidades de resultado. La medición de MGO depende de estabilización rápida, condiciones de derivatización, estándares internos y control de formación artificial del analito. [3,4,15,26,32]
No pueden fusionarse métodos diferentes en un umbral universal de crisis dicarbonílica. Un valor MGO, límite de sRAGE o relación GSH/GSSG sin material y método no justifica automáticamente una combinación de suplementos. HbA1c tiene usos clínicos establecidos; muchas pruebas AGE siguen siendo medidas de investigación. Diagnóstico e interpretación de HbA1c requieren contexto clínico, especialmente si cambia el recambio eritrocitario.
11. Cómo se conectan los mecanismos
La glicoxidación conecta la química de carbohidratos y oxidación, pero no abarca todos los AGEs. El metilglioxal relaciona reacciones secundarias del metabolismo con modificaciones de arginina y otros grupos; el ciclo de las glioxalasas limita la carga. Pueden cambiar interfaces proteicas, respiración y proteostasis mitocondriales; RAGE de superficie añade otra rama de señalización inflamatoria. Identificar la estructura molecular de un aducto, demostrar la función de un sitio y mejorar un resultado clínico siguen siendo tareas distintas.
Mantener estas diferencias permite discutir la protección mitocondrial con contenido: conservar reacciones verificables y resultados de modelos sin prometer consecuencias idénticas entre AGEs, tejidos y combinaciones farmacológicas.
Cómo se preparó este artículo
Esta revisión científica narrativa se preparó el 8 de octubre de 2026. Se leyó íntegramente el manuscrito original y se conservó su bibliografía. Se verificaron selectivamente trabajos primarios para resolver conflictos concretos sobre los estudios mitocondriales de Rosca, adaptadores y localización mitocondrial de RAGE, TDH humano y atribución de ensayos clínicos. Se separaron reacciones químicas, observaciones de modelos y criterios clínicos; no se presentaron como establecidos umbrales universales, efectos precisos de residuos o sinergia terapéutica sin confirmación. No es una revisión sistemática ni una evaluación con revisión independiente por pares; el acceso a algunos artículos completos fue limitado.
Preguntas frecuentes
¿Glicación y glicoxidación son lo mismo?
La glicoxidación incluye transformaciones oxidativas relacionadas con glicación. La glicación es más amplia y distintos AGEs surgen mediante rutas diferentes.
¿Todos los AGEs entrecruzan proteínas?
No. CML, CEL y MG-H1 son ejemplos de monoaductos. Pentosidina y glucosepano son entrecruzamientos diferentes entre sí.
¿Por qué importa el metilglioxal?
Se forma, entre otras fuentes, a partir de triosas fosfato y puede modificar grupos proteicos. La carga depende de formación, eliminación y recambio de proteínas.
¿Se consume glutatión en el ciclo de las glioxalasas?
Participa en la formación de hemitioacetal y GLO2 lo regenera. Otras reacciones celulares paralelas pueden cambiar el conjunto total de GSH.
¿mitRAGE demuestra daño mitocondrial inevitable?
No. El modelo tumoral primario relacionó mitRAGE con mayor actividad del complejo I y ATP. No establece un complejo universal que abra mPTP.
¿Existe una combinación universal demostrada contra AGEs?
Combinar mecanismos plausibles no demuestra sinergia clínica. La combinación necesita estudios de exposición tisular, criterios clínicos y efectos adversos.
Fuentes
- The pathobiology of diabetic complications: a unifying mechanism
- Biochemistry and molecular cell biology of diabetic complications
- The glyoxalase system in health and disease
- Dicarbonyl stress in cell and tissue dysfunction contributing to ageing and disease
- Transcriptional control of glyoxalase 1 by Nrf2 provides a stress-responsive defence against dicarbonyl glycation
- Benfotiamine blocks three major pathways of hyperglycemic damage and prevents experimental diabetic retinopathy
- Inhibition of GAPDH activity by poly(ADP-ribose) polymerase activates three major pathways of hyperglycemic damage in endothelial cells
- Normalizing mitochondrial superoxide production blocks three pathways of hyperglycaemic damage
- The multiligand receptor RAGE as a progression factor amplifying immediate and sustained cellular response in diabetes
- Structural basis for ligand recognition and activation of the receptor for advanced glycation endproducts
- Role of oxidative stress in development of complications in diabetes
- Nonenzymatic browning in vivo: possible process for aging of long-lived proteins
- Structure elucidation of a senescence cross-link from human extracellular matrix. Implication of pentosidine in the browning of aging tissues
- Identification and quantification of glucosepane in human dermal tissue
- Methylglyoxal-derived advanced glycation endproducts in human lenses: determination of hydroimidazolone, argpyrimidine, and MOLD
- Alterations in renal mitochondrial respiration in response to the reactive oxoaldehyde methylglyoxal
- Glycation of mitochondrial proteins from diabetic rat kidney is associated with excess superoxide formation
- Benfotiamine in diabetic polyneuropathy—data from a randomized, double-blind, placebo-controlled study (BENDIP)
- Carnosine and its possible roles in nutrition and health
- Oral treatment with alpha-lipoic acid improves symptomatic diabetic polyneuropathy: the SYDNEY 2 trial
- Improved Glycemic Control and Vascular Function in Overweight and Obese Subjects by Glyoxalase 1 Inducer Formulation
- Design and baseline characteristics for the aminoguanidine Clinical Trial in Overt Type 2 Diabetic Nephropathy (ACTION II)
- Randomized trial of an inhibitor of formation of advanced glycation end products in diabetic nephropathy
- Oxidative stress and diabetic complications
- The RAGE axis: a fundamental mechanism in signaling the inflammatory response in diabetes and beyond
- Advanced glycation end-products and advanced oxidation protein products in patients with diabetes mellitus
- Protein glycation: a firm link to endothelial cell dysfunction
- Advanced glycation end products, oxidative stress and diabetic nephropathy
- An agent cleaving glucose-derived protein crosslinks in vitro and in vivo
- Methylglyoxal impairs glucose metabolism and leads to energy depletion in neuronal cells—protection by carbonyl scavengers
- Understanding RAGE, the receptor for advanced glycation end products
- Glyoxalase in diabetes, obesity and related disorders
- The human L-threonine 3-dehydrogenase gene is an expressed pseudogene
- Interaction of the RAGE cytoplasmic domain with diaphanous-1 is required for ligand-stimulated cellular migration through activation of Rac1 and Cdc42
- TIRAP, an adaptor protein for TLR2/4, transduces a signal from RAGE phosphorylated upon ligand binding
- The HMGB1/RAGE inflammatory pathway promotes pancreatic tumor growth by regulating mitochondrial bioenergetics
- Pyridorin in type 2 diabetic nephropathy
- Benfotiamine in the treatment of diabetic polyneuropathy—a three-week randomized, controlled pilot study (BEDIP study)
- Effects of benfotiamine treatment over 12 months on morphometric, neurophysiological and clinical measures in type 2 diabetes patients with symptomatic polyneuropathy: a randomized, placebo-controlled, double-blind clinical trial (BOND study)
- 2018 Annual Report: STEADFAST azeliragon trial outcomes