
ApoB y LDL-C: partículas y riesgo aterosclerótico
Biología de ApoB, LDL pequeñas densas, discordancia, retención arterial, análisis y tratamiento. Diferencias entre mecanismos, marcadores y desenlaces clínicos.
Biología de ApoB, LDL pequeñas densas, discordancia, retención arterial, análisis y tratamiento. Diferencias entre mecanismos, marcadores y desenlaces clínicos.
LDL-C y apolipoproteína B describen propiedades distintas del transporte de lípidos. LDL-C mide el colesterol atribuido a la fracción LDL; ApoB mide la masa de una proteína estructural presente en una copia por partícula correspondiente. Un mismo LDL-C puede acompañarse de números diferentes de partículas, sobre todo en hipertrigliceridemia, diabetes, resistencia a la insulina y durante el tratamiento. Esta discordancia complementa la información del colesterol: no invalida la evidencia de reducir LDL-C ni convierte un análisis aislado en una valoración completa del riesgo.
Este es un análisis narrativo que conecta biología molecular, métodos de laboratorio, estudios observacionales y ensayos terapéuticos. Un mecanismo celular, la modificación de un marcador y la prevención de infartos representan niveles diferentes de evidencia.
Los experimentos de Anichkov y Khalatov, los trabajos de Gofman, Framingham y el descubrimiento de LDLR por Brown y Goldstein construyeron perspectivas complementarias. La genética, la epidemiología y los ensayos aleatorizados apoyan el papel causal de la exposición prolongada a lipoproteínas aterogénicas. Los ensayos 4S, WOSCOPS, LIPID, HPS y PROVE-IT demostraron menos acontecimientos con estatinas. El riesgo residual no equivale a que el 60–70% de todos los tratados sufra otro acontecimiento en cinco años: la fracción de riesgo relativo restante no es una proporción de pacientes afectados.
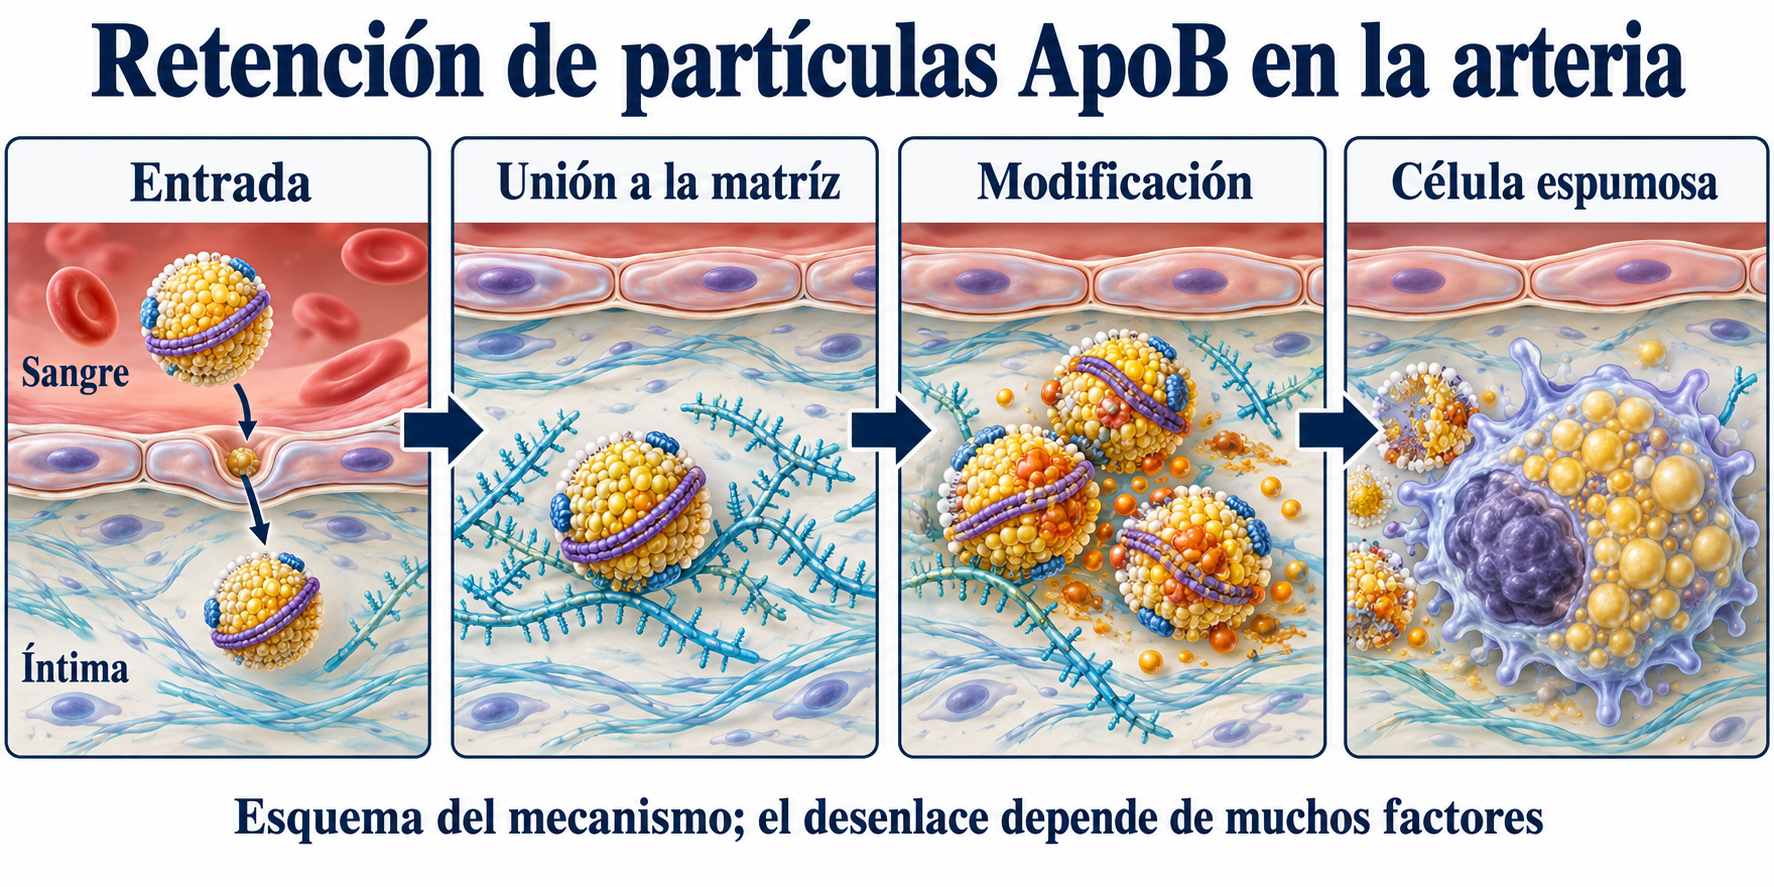
La lipoproteína tiene un núcleo hidrófobo de triglicéridos y ésteres de colesterol, rodeado por una monocapa de fosfolípidos, colesterol libre y proteínas. No es una vesícula con bicapa. Los quilomicrones transportan lípidos intestinales; VLDL hepática se remodela mediante lipólisis y origina IDL y LDL. El sistema sostiene el metabolismo energético, las membranas y la esteroidogénesis. El problema aterogénico aparece cuando partículas con ApoB se retienen durante largo tiempo en la íntima arterial.
Número de partículas, duración de exposición, entrada y retención permiten formular un modelo conceptual. Multiplicarlos no produce una ecuación validada del riesgo individual, que también depende de edad, presión arterial, tabaco, diabetes, inflamación, genética y características de la placa.
APOB se localiza en 2p24.1 y contiene 29 exones; el exón 26, excepcionalmente grande, codifica buena parte de la proteína. Hígado e intestino son sus principales lugares de síntesis. HNF4α y otros factores regulan la expresión, pero la disponibilidad de lípidos, la traducción y la degradación también determinan la secreción.
En enterocitos, APOBEC1 convierte citidina en uridina en el ARN mensajero. En la numeración clásica, C6666→U transforma CAA en UAA, introduciendo una parada en lugar de Gln2153. ApoB-48 comprende los primeros 2152 residuos de la proteína madura: aproximadamente el 48% de la longitud, no exactamente la mitad de la masa. A1CF y RBM47 intervienen en reconocimiento del ARN y organización del complejo; no son cofactores obligatorios perfectamente intercambiables en todos los tejidos. Powell y Chen (1987) y Teng (1993) establecieron este mecanismo. El hígado adulto humano produce ApoB-100 completa, con 4536 aminoácidos maduros; el precursor incluye además el péptido señal.
ApoB-48 forma parte de quilomicrones y remanentes. Aunque carece de la región C-terminal de ApoB-100 implicada en LDLR, los remanentes se eliminan mediante ApoE, LDLR y LRP1. La ausencia de ApoB-100 no impide todo aclaramiento por receptores. La cinética depende de tamaño, alimentación y estado metabólico; el aclaramiento rápido habitual no hace inocuos a los remanentes acumulados. Los quilomicrones grandes y los remanentes menores difieren en su acceso a la pared arterial.
La translocación de ApoB-100 por Sec61 se acopla a lipidación por MTP, heterodímero formado por MTTP y proteína disulfuro-isomerasa. El transporte de lípidos neutros y fosfolípidos permite ensamblar partículas en el retículo endoplasmático. ApoB insuficientemente lipidada puede entrar en ERAD y degradación proteasómica, junto con otras vías de control de calidad. La secreción no depende exclusivamente del ARN APOB.
El modelo de Segrest (2001) describía cinco regiones anfipáticas:
El extremo N globular participa en ensamblaje; regiones β contactan con la superficie lipídica y otros segmentos permiten adaptarse al tamaño. Es un modelo histórico útil, pero sus límites aproximados no constituyen dominios independientes demostrados a resolución atómica. El sitio B cerca de 3359–3369 se estudió como región de unión a proteoglucanos; Arg3500Gln se asocia a ApoB familiar defectuosa y Cys4326 contribuye a la unión covalente con apo(a) en Lp(a). Es imprescindible distinguir numeración madura y precursora.
Berndsen y Cassidy (2025) presentaron una estructura integrativa con extremo N globular y cinturón β alrededor de LDL; PDB 9EA7 declara 9 Å. Reimund y colaboradores (2025) estudiaron ApoB-100–LDLR; 9BDT declara 5,4 Å. Se corrigen así los 3,4 Å y el año 2024 del original. Existen varias interfaces y zonas básicas distribuidas; la unión no se reduce a tres residuos del sitio B y LA4/LA5. El refinamiento local y los modelos integrativos no ofrecen igual precisión para cada residuo.
VLDL, IDL, LDL y Lp(a) contienen normalmente una ApoB-100 por partícula; las intestinales contienen una ApoB-48. Es un principio de biogénesis, no una conclusión basada solo en que una esfera LDL no admite otra proteína: VLDL es mucho mayor. El análisis habitual mide masa y estima de manera práctica el número total de partículas con ApoB. No cuenta individualmente ni separa LDL-P, tamaño, origen o Lp(a).
Como ejemplo, suponiendo masa molar de ApoB-100 de 550000 g/mol y ApoB-48 despreciable:
c_m es concentración másica en g/L, M masa molar en g/mol, n mol/L, N_A≈6,022×10²³ mol⁻¹ y N_V partículas/L. Para 100 mg/dL=1 g/L:
El original sobreestimaba mil veces el número por mililitro. El cálculo es educativo y aproximado: masa molar, glucosilación, ApoB-48 y características analíticas importan. No constituye una calibración clínica nueva.
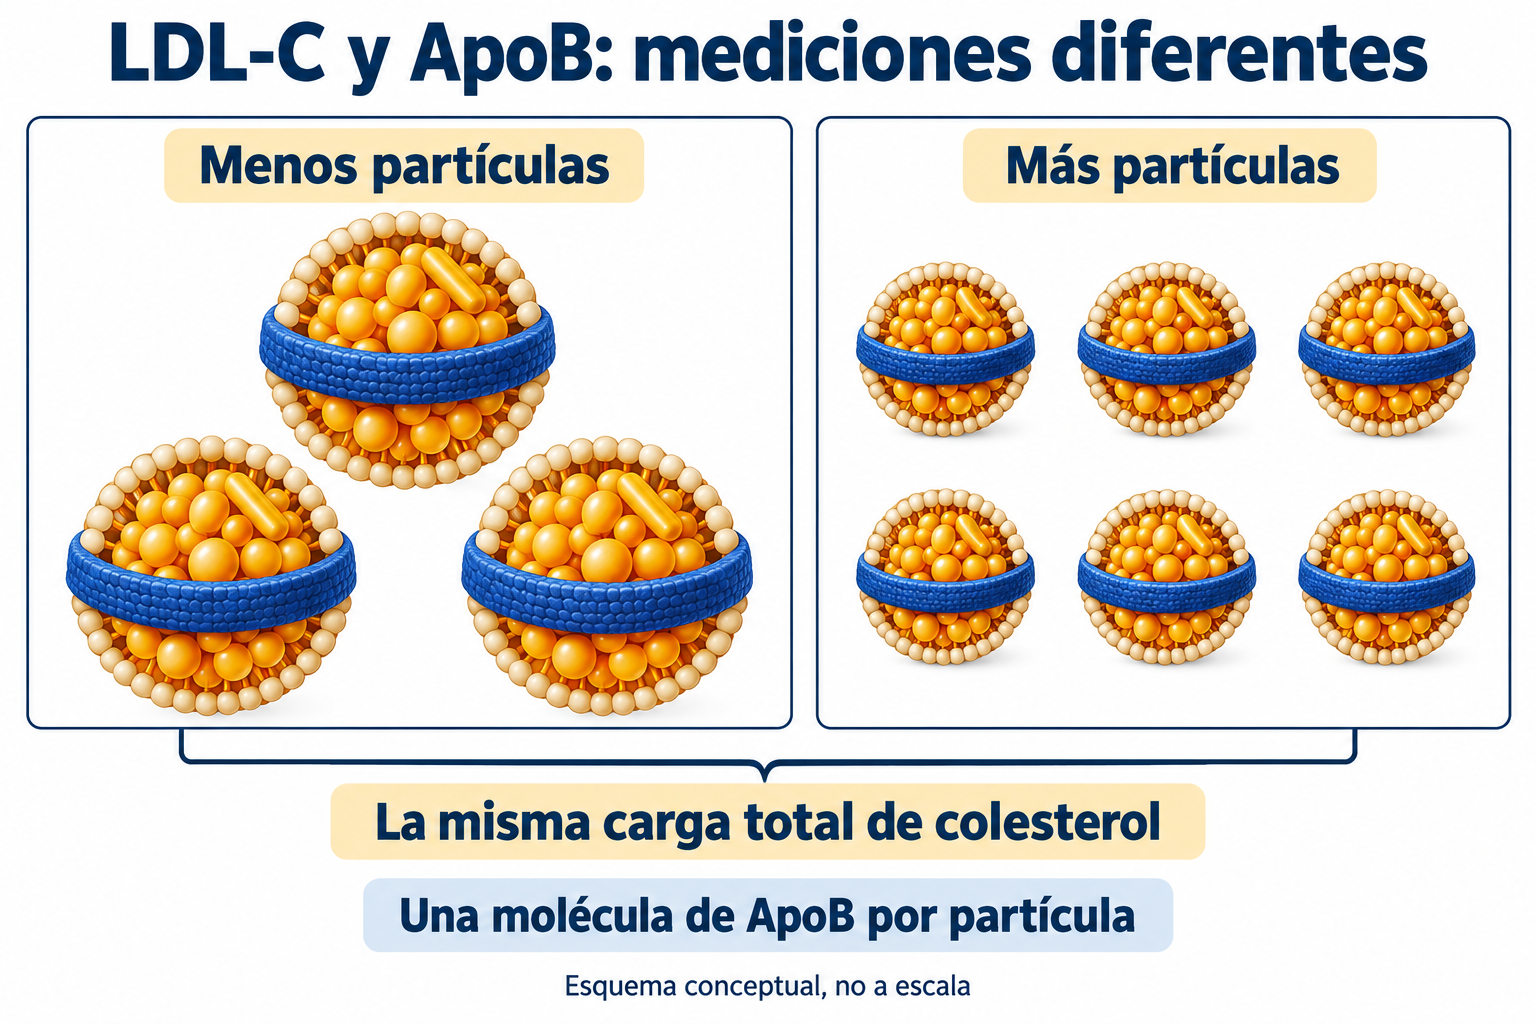
El contenido de colesterol cambia con tamaño y remodelado. No se pueden imponer a todos cifras fijas de 500–2700 moléculas de ésteres ni una diferencia obligatoria de partículas de 2–2,5 veces. Importan composición, método, colesterol libre y esterificado, y otras clases incluidas en ApoB total.
La fórmula de Friedewald (1972) supone una relación entre TG y colesterol VLDL:
TC es colesterol total y TG triglicéridos. No debe utilizarse la fórmula clásica con TG≥400 mg/dL, aproximadamente 4,5 mmol/L. Puede infravalorar LDL-C cuando este es bajo y TG aumenta, sin un error universal del 15–40%. Martin–Hopkins (2013) usa un divisor adaptativo elegido según TG y no-HDL-C:
Esta expresión utiliza mg/dL y una tabla apropiada; no se traslada el mismo divisor a mmol/L. Las versiones nuevas o ampliadas requieren validación en su intervalo de TG. Los métodos homogéneos directos emplean reactivos selectivos y enzimas y pueden desviarse de manera dependiente del método en dislipidemias complejas. Ningún LDL-C cuenta partículas.
No-HDL-C=TC−HDL-C incluye colesterol de LDL, remanentes y Lp(a), está disponible en el perfil habitual y es útil con TG alto. Sigue midiendo carga lipídica y puede discordar con ApoB. Un intervalo poblacional «normal» no equivale a la meta terapéutica individual.
Electroforesis, ultracentrifugación, movilidad iónica y RMN clasifican LDL de forma distinta. Pattern A describe predominio de partículas grandes y Pattern B de pequeñas. El umbral electroforético aproximado de 25,5 nm no sirve automáticamente para RMN.
| Propiedad | LDL mayores | LDL pequeñas densas |
|---|---|---|
| Clases habituales | LDL-I/II | LDL-III/IV |
| Densidad ilustrativa | 1,019–1,034 g/mL | 1,034–1,063 g/mL |
| Diámetro y carga | Mayores en promedio | Menores; dependen del método |
| Contexto | No excluye riesgo elevado | Frecuentes TG altos, HDL-C bajo y resistencia a insulina |
| Interpretación | ApoB alta sigue importando | No sustituye ApoB ni valoración global |
Austin y Krauss relacionaron sdLDL con enfermedad coronaria, pero no está establecida una multiplicación independiente universal del riesgo de 3–5 veces tras considerar ApoB y otros factores. Las partículas grandes no son inocuas y no se deduce que todos necesiten analizar subfracciones.
Remodelado, conformación de ApoB, afinidad por receptores, permanencia, oxidación y proteoglucanos se relacionan. La curvatura κ=1/R aumenta al reducir el radio, pero eso no demuestra una deformación concreta del sitio B en cada paciente. Kd fijas, semivida universal de 4,5–5 días y transitosis 2,5–3 veces mayor no son constantes clínicas confirmadas.
En Stokes–Einstein, D es difusión, k_B constante de Boltzmann, T temperatura absoluta, η viscosidad dinámica y r_H radio hidrodinámico. Una partícula menor difunde más deprisa si todo lo demás es igual; el transporte endotelial por SR-B1 y ALK1 no depende exclusivamente de ello. Tampoco son universales los números de moléculas de tocoferol ni una fase de latencia oxidativa tres veces menor. La hiperglucemia favorece glucación de ApoB; glucooxidación y AGE explican procesos relacionados sin convertirlos en predicción clínica única.
La resistencia al efecto antilipolítico de insulina aumenta el flujo de ácidos grasos no esterificados mediante ATGL y HSL. El flujo portal visceral es una parte; grasa alimentaria, lipogénesis de novo, oxidación y exportación determinan el balance hepático. SREBP-1c y ChREBP responden a señales de insulina y carbohidratos, no únicamente a ácidos grasos.
El exceso de TG favorece VLDL1. CETP transfiere lípidos neutros, enriqueciendo LDL/HDL en TG y VLDL en ésteres. Su cavidad hidrófoba no demuestra intercambio siempre equimolar ni un único puente continuo. LIPC hidroliza TG y fosfolípidos y favorece LDL menores. LIPG es principalmente fosfolipasa, especialmente relevante para HDL; no debe presentarse como la principal TG-lipasa de sdLDL. El remodelado de HDL facilita disociación y catabolismo de ApoA-I. TG alto, HDL-C bajo y más partículas ApoB suelen coexistir, pero aumentar HDL-C por sí solo no sustituye la reducción de carga aterogénica.
Medianas, percentiles, residuos de regresión y umbrales terapéuticos definen discordancia de maneras diferentes. Esta matriz es comparativa, no una clasificación absoluta universal:
| ApoB y LDL-C | Interpretación |
|---|---|
| Ambos menores | Menor carga medida; persiste el riesgo global |
| Ambos mayores | Carga elevada según ambos |
| ApoB mayor y LDL-C menor | Más partículas de las esperadas por su colesterol |
| ApoB menor y LDL-C mayor | Menos partículas de las esperadas; LDL-C alto no es inofensivo |
Los trabajos de Sniderman, Marston (2022) en UK Biobank y poblaciones tratadas, Johannesen (2021) en Copenhagen y Framingham respaldan información adicional de ApoB. Los modelos observacionales no demuestran riesgo exclusivamente determinado por ApoB ni igual riesgo en todos los cuadrantes. Los N=389529 y 90197 y los HR por subgrupo del original no se conservan como cifras verificadas. PMID 33736829 corresponde a otra publicación; se mantiene el DOI de Johannesen.
Johannesen (2021): 13015 participantes tratados con estatinas, mediana de seguimiento 8 años; ApoB alto/LDL-C bajo según medianas: HR de infarto 1,49 (IC95% 1,15–1,92). Asociación observacional; no objetivos terapéuticos.
INTERHEART es un estudio internacional de casos y controles, no una cohorte prospectiva; analizó, entre otros factores, ApoB/ApoA-I. Una fracción atribuible poblacional cercana al 49% no es probabilidad personal de infarto ni efecto de un tratamiento. Pencina (2019) estudió trayectorias de no-HDL-C en Framingham, no comparó aleatoriamente metas ApoB.
La hipótesis response-to-retention de Williams y Tabas vincula el inicio aterogénico a retención en matriz extracelular. Regiones básicas de ApoB contactan con sulfatos y carboxilos de glucosaminoglucanos. Biglicano, versicano, decorina y perlecano tienen estructuras y funciones distintas; matriz y hemodinámica alteran retención. Borén (1998) identificó un sitio importante. Reducir unión y aterosclerosis en experimentos animales no demuestra prevención completa en humanos. En ese experimento, sustituir el conjunto básico afectó ambas funciones; K3363E conservó unión al receptor con interacción deficiente con proteoglucanos, mientras R3500Q mostró la separación inversa. No demuestra ausencia completa de aterosclerosis humana.
La esfingomielinasa ácida secretora genera ceramida y favorece agregación. Fosfolipasas A₂ generan lisofosfolípidos y ácidos grasos; oxidación produce MDA y 4-HNE que modifican proteínas. MPO genera HOCl con H₂O₂ y cloruro. Peroxinitrito se forma principalmente por NO y superóxido, no simplemente como producto obligatorio de MPO con NO.
CD36 y SR-A1 de macrófagos y LOX-1 en células correspondientes reconocen lipoproteínas modificadas. Su regulación difiere de la inhibición de LDLR por colesterol, pero no carecen de toda regulación. Captación de agregados, macropinocitosis, esterificación por SOAT1/ACAT1 y eflujo contribuyen a células espumosas; también acumulan lípidos células derivadas de músculo liso.
Cristales de colesterol y lesión lisosomal pueden activar NLRP3, ASC y caspasa-1, con maduración de IL-1β e IL-18. Inflamación, muerte celular, eferocitosis insuficiente y metaloproteinasas favorecen núcleo necrótico y adelgazamiento de cubierta. MMP-1/13 y MMP-2/9 tienen sustratos distintos. El umbral morfológico histórico de 65 µm no predice individualmente eventos por un análisis. Rotura o erosión puede provocar trombosis sin progresión inevitable a infarto transmural.
ESC/EAS mantiene LDL-C como meta principal. ApoB y no-HDL-C complementan la evaluación con diabetes, obesidad, TG altos o LDL-C muy bajo. ApoB no sustituye medir Lp(a) por separado.
| ESC/EAS 2019 | LDL-C | Meta secundaria no-HDL-C | Meta secundaria ApoB |
|---|---|---|---|
| Riesgo muy alto | <55 mg/dL y reducción ≥50% | <85 mg/dL | <65 mg/dL |
| Alto | <70 mg/dL y reducción ≥50% | <100 mg/dL | <80 mg/dL |
| Moderado | <100 mg/dL | <130 mg/dL | <100 mg/dL |
Tras otro evento vascular dentro de dos años con tratamiento máximo tolerado puede considerarse LDL-C<40 mg/dL; no establece una categoría universal «extrema» que obligue ApoB<55. La edad aislada no define riesgo moderado. La actualización de 2025 mantuvo metas LDL-C e incorporó nuevos tratamientos; esta tabla ApoB se atribuye expresamente a 2019. AHA/ACC y NLA emplean marcos propios: umbral para intensificar no siempre es meta.
Estatinas inhiben HMG-CoA-reductasa y aumentan LDLR al reducir colesterol hepático. LDL-C puede descender proporcionalmente más que ApoB, sin un desfase fijo del 10–15% ni una explicación única por eliminación de LDL grandes. Ezetimiba inhibe absorción mediante NPC1L1; IMPROVE-IT confirmó beneficio al añadirla tras síndrome coronario agudo.
Evolocumab y alirocumab evitan degradación LDLR dependiente de PCSK9; FOURIER y ODYSSEY OUTCOMES demostraron menos eventos en sus poblaciones. Inclisirán es siRNA conjugada con GalNAc que reduce síntesis hepática de PCSK9 mediante RISC. Reducir LDL-C no demuestra automáticamente el mismo beneficio clínico para todos los agentes. Las reducciones moderadas de Lp(a) con anticuerpos no se explican exclusivamente por LDLR.
Ácido bempedoico se activa principalmente en hígado por ACSVL1 e inhibe ATP-citrato-liasa. La escasa activación muscular no implica seguridad absoluta. CLEAR Outcomes incluyó 13970 participantes: el desenlace primario ocurrió en 11,7% frente a 13,3%, HR 0,87, diferencia absoluta de 1,6 puntos porcentuales. El HR 0,77 de infarto corresponde a otro desenlace. Deben considerarse ácido úrico, gota y colelitiasis. Prescripción y combinación dependen de diagnóstico y tolerancia.
Psyllium y β-glucanos viscosos alteran viscosidad, absorción y circulación de ácidos biliares. Sus pérdidas pueden aumentar demanda hepática de colesterol mediante CYP7A1, FXR/FGF19 y SREBP2–LDLR. No son inhibidores directos demostrados de ASBT, ni producen siempre excreción 2,5–3,5 veces mayor o la misma reducción ApoB. Cantidad, peso molecular, procesado y dieta importan. Una mejoría LDL-C no demuestra prevención de infarto por un suplemento concreto.
Esteroles y estanoles vegetales reducen absorción mediante competencia micelar y transporte NPC1L1/ABCG5/8. Se ha estudiado frecuentemente alrededor de 2 g/día, sin establecer dosis universal ni reducción de eventos. Sitosterolemia y resultados clínicos a largo plazo requieren consideración. No eliminan necesariamente toda absorción compensatoria con estatinas.
Kong (2004) y Cameron (2008) estudiaron berberina, estabilidad del ARN LDLR y PCSK9, incluidas células. AMPK, ERK y HNF1α sustentan hipótesis, no equivalencia clínica a estatinas. La farmacocinética de dihidroberberina es limitada; cinco veces más absorción y reducción ApoB del 12–18% no son efectos universales. Berberina y dihidroberberina distinguen modelos y resultados clínicos. Calidad, interacciones y tolerancia importan; no existe un protocolo universal establecido por esos mecanismos.
Icosapento de etilo es EPA purificada de prescripción. REDUCE-IT probó 4 g/día añadidos a estatinas en pacientes de alto riesgo con TG 135–499 y LDL-C 41–100 mg/dL. En 4,9 años de mediana, desenlace primario 17,2% frente a 22,0%, HR 0,75: reducción relativa del 25% y diferencia absoluta de 4,8 puntos. Hubo más hospitalización por fibrilación/aleteo auricular y se evaluaron sangrados graves. No demuestra beneficio de cualquier aceite de pescado ni desaparición de sdLDL. Los mecanismos sobre TG, oxidación, lipogénesis e inflamación no prueban bloqueo obligatorio DGAT/CETP ni conversión universal a Pattern A.
Balance energético, grasas insaturadas en lugar de saturadas, fibra, actividad y abandono del tabaco forman parte del manejo. El exceso de bebidas azucaradas y fructosa puede aumentar lipogénesis, pero no toda fructosa se convierte ilimitadamente en grasa. No se promete reducción VLDL del 30–35% en un mes. Ventanas alimentarias y CLOCK/BMAL1/PER son líneas de investigación; 16/8 no es un método obligatorio demostrado para normalizar ApoB o tratar esteatosis mediante TFEB.
Se parte del riesgo y del perfil TC, HDL-C, TG, LDL-C con método y no-HDL-C. ApoB ayuda cuando la carga de colesterol puede ocultar partículas. Se revisan unidades, causas secundarias, fármacos y condiciones de muestra; discordancias inesperadas pueden requerir repetición. ApoB alta con LDL-C objetivo se discute con el médico según riesgo, tolerancia y evidencia. No diagnostica automáticamente sdLDL ni obliga a EPA, berberina y psyllium. Alcanzar una meta reduce carga sin anular riesgo; seguimiento depende del tratamiento y contexto, no siempre de doce meses.
Se utilizó todo el original, con verificación dirigida de unidades, estructuras y publicaciones seleccionadas el 8 de octubre de 2026. Se accedió a RCSB, resumen REDUCE-IT, CLEAR Outcomes e información oficial ESC 2025. Algunos DOI y búsquedas no proporcionaron resultados utilizables; la limitación consta en el registro. No se verificó exhaustivamente toda la bibliografía. Coeficientes precisos no confirmados y promesas terapéuticas no se presentan como hechos. No se realizaron búsqueda sistemática, evaluación GRADE propia, revisión externa ni validación clínica.
ApoB aclara número de vehículos y discordancia; LDL-C conserva su papel terapéutico demostrado. Interpretarlos junto con exposición y contexto es más útil que enfrentarlos como causas excluyentes.
Añade información sobre partículas. LDL-C sigue siendo una meta demostrada y las decisiones consideran el riesgo global.
Indica más partículas respecto al colesterol transportado, pero no determina su tamaño ni una subfracción concreta.
No. Reducirlo disminuye riesgo, pero exposición, presión arterial, tabaco, diabetes y placas también importan.
No. Los mecanismos celulares no definen un protocolo universal ni la evidencia de EPA de prescripción se aplica a cualquier aceite de pescado.