
Метаболічна гнучкість, PDH і цикл Рендла
Як транспорт глюкози, PDH, PDK/PDP, ліпідні сигнали, редокс і CrAT координують вибір палива. Що показують RER, первинні експерименти й випробування та де закінчуються діагностичні й лікувальні висновки.
Як транспорт глюкози, PDH, PDK/PDP, ліпідні сигнали, редокс і CrAT координують вибір палива. Що показують RER, первинні експерименти й випробування та де закінчуються діагностичні й лікувальні висновки.
Метаболічна гнучкість — здатність змінювати використання палива відповідно до доступності поживних речовин, гормональних сигналів та енергетичної потреби. Посилення окиснення жирів натще й вуглеводів за стимуляції інсуліном відображає один бік цієї здатності. Фізичне навантаження, тривале голодування й адаптація до певного раціону перевіряють інші її сторони. Єдиного вимірювання, що описує всі тканини й переходи, немає. Піруватдегідрогеназа є важливим регуляторним вузлом, однак зниження гнучкості всього організму не доводить, що цей фермент пошкоджений або повністю вимкнений.
Піруватдегідрогеназний комплекс — PDC, який часто позначають PDH, — поєднує метаболізм мітохондріального пірувату з утворенням ацетил-КоА. Його активність залежить від продуктів реакції, надходження субстрату, оборотного фосфорилювання й тканинної регуляції експресії. Ці механізми допомагають пояснити нормальну конкуренцію субстратів і частину змін при інсулінорезистентності. Вони також показують, чому правдоподібної біохімічної гіпотези недостатньо для універсальної схеми добавок чи діагнозу за самою втомлюваністю.
У постабсорбтивному періоді зниження інсуліну допускає ліполіз у жировій тканині та збільшення доставки неестерифікованих жирних кислот до інших органів. Скелетні м'язи й серце можуть більше використовувати жири. Печінка підтримує глюкозу крові через глікогеноліз і глюконеогенез, а за тривалішого голодування виробляє кетонові тіла. Еритроцити залежать від гліколізу, оскільки не мають мітохондрій. Мозок зазвичай споживає багато глюкози, але за тривалого голодування здатний використовувати кетони; він не є постійно винятково глюкозозалежним органом.
Після їжі з вуглеводами інсулін пригнічує ліполіз, стимулює GLUT4-залежне надходження глюкози до м'язів і жирової тканини, підтримує накопичення глікогену й окиснення вуглеводів. Зниження cAMP через PDE3B бере участь у гальмуванні ліполізу разом із регуляцією ліполітичних білків. Це поступовий зсув: здоровий м'яз не припиняє миттєво все окиснення жирів і не перетворює кожну молекулу глюкози на АТФ. Одночасно відбуваються окиснення, синтез глікогену й інші варіанти неокиснювальної утилізації.
М'язи є великим споживачем глюкози за інсулінової стимуляції, особливо в експериментальному клемпі. Їхній внесок залежить від стимулу, м'язової маси й методу вимірювання; частку, отриману в клемпі, не можна автоматично переносити на кожний прийом їжі. Серце постійно використовує суміш жирних кислот, глюкози, лактату, кетонів та інших субстратів. Пропорції змінюються з кровообігом, навантаженням, харчуванням, захворюванням і забезпеченням киснем. Печінка координує обмін між тканинами, а не поводиться як збільшена GLUT4-залежна м'язова клітина (Kelley і Mandarino, 2000).
За інсулінорезистентності менший перехід до вуглеводів може пояснюватися недостатнім пригніченням ліполізу, порушенням транспорту глюкози, її депонування чи мітохондріального окиснення. Ці зміни не обов'язково починаються з одного ураження PDH. Важливе й розташування ліпідів: матеріал про ектопічний та вісцеральний жир за фенотипу TOFI допомагає розрізняти загальну жирову масу й депо, що впливають на метаболічні сигнали.
Дихальний коефіцієнт RQ описує стехіометричне відношення утворення вуглекислого газу до споживання кисню при окисненні. Коефіцієнт дихального обміну RER вимірюють за газообміном легень або в калориметрі. У відповідному стаціонарному стані він наближається до RQ всього організму. За гіпервентиляції, інтенсивного навантаження, зміни бікарбонатних запасів та інших нестаціонарних станів показники можуть відрізнятися.
Об'єми з крапкою означають швидкості газообміну в однакових одиницях, наприклад літрах за хвилину; відношення безрозмірне. Рівняння пальмітату описує жирну кислоту, а не точний склад усіх тригліцеридів. При окисненні білка коефіцієнт зазвичай проміжний, близько 0,8, із варіаціями для різних амінокислот і азотистого обміну. Для розрахунку небілкового окиснення потрібні додаткові припущення або відомості про окиснення білка.
Значення близько 0,7 у певних умовах передбачає значний внесок жирів, близько 1 — більший внесок вуглеводів. Жодне не є універсальною метою здоров'я. Впливають попередній раціон, енергетичний баланс, доступність глікогену, тривалість голодування, вік і активність. RER понад 1 за важкого навантаження може відображати буферизацію та вентиляцію, а не неможливий хімічний субстрат. При перегодовуванні газообмін може змінюватися також через чистий ліпогенез.
За певної інсулінової проби гнучкість часто оцінюють як зміну RER:
Обидва значення мають стосуватися описаного протоколу. Прийом глюкози, змішана їжа й гіперінсулінемічний еуглікемічний клемп створюють різні умови. Доза інсуліну, тривалість, досягнута утилізація глюкози та пригнічення жирних кислот впливають на різницю. Твердження, що вона в кожної здорової людини має перевищувати 0,15–0,20, а значення нижче 0,05 доводить блок PDH, не має універсальної клінічної валідації.
Galgani та співавтори дослідили 59 учасників із діабетом 2 типу і 42 людей без діабету, зіставлених за ожирінням, статтю та расою. Середній приріст RQ у їхньому клемпі становив приблизно 0,06 і 0,10 відповідно. Міжгрупова різниця зникла після врахування швидкості утилізації глюкози. Отже, обмежене надходження глюкози до клітин може пояснювати меншу окиснювальну відповідь. Це не виключає тканинних змін мітохондріальної регуляції, але застерігає від тлумачення низької різниці як доказу власного дефекту PDH (Galgani та співавт., 2008).
Randle, Garland, Hales і Newsholme описали глюкозо-жирнокислотний цикл у 1963 році. У класичних експериментах окиснення жирних кислот підвищувало відношення ацетил-КоА до вільного КоА та NADH до NAD⁺. Продукти могли обмежувати окиснення пірувату через пряме гальмування й посилення активності PDK. Цитрат, утворений з ацетил-КоА та оксалоацетату, брав участь у зворотному зв'язку на рівні цитозольної фосфофруктокінази-1. Зменшення гліколітичного потоку могло підвищувати глюкозо-6-фосфат і гальмувати гексокіназу. Ця послідовність пояснює конкуренцію субстратів у досліджених умовах, але не є вичерпним описом людської інсулінорезистентності (Randle та співавт., 1963; Garland та співавт., 1963).
Регуляція розподілена між компартментами й існує поряд із контролем транспорту глюкози. В експорті цитрату бере участь переносник SLC25A1. PFK-1 діє до утворення тріозофосфатів, тому її гальмування не можна називати блоком «на рівні тріозофосфатів». Інгібування гексокінази через G6P відрізняється від зміни доставки GLUT4 до мембрани. Саме зменшення окиснення глюкози не встановлює, який етап першим обмежив її захоплення.
Це розрізнення підтверджують дослідження людини. Roden та співавтори під час інфузії ліпідів дев'ятьом здоровим учасникам вимірювали м'язові G6P і глікоген у клемпі. Результати підтримували раннє обмеження транспорту чи фосфорилювання глюкози, а не очікуване первинне накопичення G6P після гальмування PDH. Класичний метаболічний зворотний зв'язок зберігає значення, але його не можна нав'язувати як обов'язковий порядок подій у всіх тканинах людини (Roden та співавт., 1996).
Зворотний бік вибору палива включає ацетил-КоА-карбоксилазу, малоніл-КоА та CPT1. Малоніл-КоА гальмує надходження довголанцюгових ацильних груп через карнітиновий човник і може обмежувати окиснення жирних кислот. За скорочення фосфорилювання ACC через AMPK здатне зменшувати малоніл-КоА та полегшувати використання ліпідів. Ефект залежить від тканини й потреби; шляхи не вимагають повного взаємного виключення. Цикл Рендла не доводить, що поєднання жирів і вуглеводів у звичайній їжі саме собою токсичне.
PDH — великий динамічний мультиферментний комплекс, переважно розташований у мітохондріальному матриксі. Цитозольний піруват перетинає внутрішню мембрану через переносник MPC1/MPC2, а потім зустрічається з PDH. Транспорт і перетворення є різними процесами: фосфорилювання PDH фізично не закриває канал MPC. Піруват також може вступати в реакцію піруваткарбоксилази, підтримуючи анаплероз і глюконеогенез, а не обов'язково перетворюватися на лактат.
Каркас включає дигідроліпоїлацетилтрансферазу E2/DLAT та E3-зв'язувальний білок E3BP/PDHX. Периферичний E1 є гетеротетрамером α₂β₂, утвореним продуктами PDHA1 та PDHB; PDHA2 забезпечує пов'язану із сім'яниками α-ізоформу. E3/DLD — FAD-вмісний гомодимер. Він бере участь також в інших мітохондріальних комплексах, тому порушення DLD не обов'язково є ізольованим дефектом PDH.
Структурні дослідження уточнили будову каркаса. Робота 2024 року з людського PDH поєднала кріоелектронну мікроскопію й мас-спектрометрію та підтримала модель 60-субодиничного кора: 48 E2 і 12 E3BP, здатних зв'язувати 48 тетрамерів E1 та 12 димерів E3. Це відрізняється від додавання «60 E2 плюс 12 E3BP». Заповнення периферичних позицій, підготовка зразка й гнучкість оболонки впливають на спостережувані масу та розміри; фіксований діаметр чи число E1 не є універсальними молекулярними константами (Zdanowicz, 2024).
| Компонент або кофактор | Роль в естафеті | Важливе розрізнення |
|---|---|---|
| E1, TPP/ThDP та Mg²⁺ | Декарбоксилювання пірувату й перенесення похідної гідроксіетильної групи | TPP — тіаміндифосфат, кофактор, утворюваний із вітаміну B1 |
| E2 і ковалентний ліпоїллізин | Перенесення ацетильної групи між центрами й передавання її КоА | Рухливий білковий домен із ліпоїльною групою є більшим за короткий нерухомий «дріт» |
| CoA-SH | Приймає ацетильну групу з утворенням ацетил-КоА | Пантотенат бере участь у синтезі КоА; сам КоА не дорівнює вітаміну B5 |
| E3 зі зв'язаним FAD | Повторне окиснення відновлених ліпоїльних груп | FAD регенерується всередині E3, а не виділяється як вільний FADH₂ |
| NAD⁺ | Кінцевий розчинний акцептор електронів з утворенням NADH | Важливі обмін похідних ніацину й мітохондріальна компартменталізація |
E1 утворює TPP-зв'язаний інтермедіат і виділяє CO₂. При відновному ацетилюванні вуглецевий фрагмент передається ліпоїльній групі E2. Потім E2 переносить ацетил на CoA-SH. E3 повертає ліпоїльну групу в окиснений стан, а NAD⁺ приймає електрони. Чергування дисульфідної та дитіольної форм і рухливість доменів забезпечують повторні обороти без обов'язкового вивільнення кожної проміжної сполуки у спільний розчин.
Це прийняте біохімічне позначення; докладний протонний баланс залежить від вибраних іонних форм і домовленості щодо pH. Сумарна реакція дуже вигідна у фізіологічних умовах і практично необоротна в метаболізмі ссавців. Тому ацетильні атоми вуглецю парних жирних кислот не дають чистого утворення глюкози через обернення PDH або звичайний цикл трикарбонових кислот. Гліцерол тригліцеридів і вуглець непарних жирних кислот — окремі випадки. Ацетил-КоА також не є прямим субстратом синтезу глікогену.
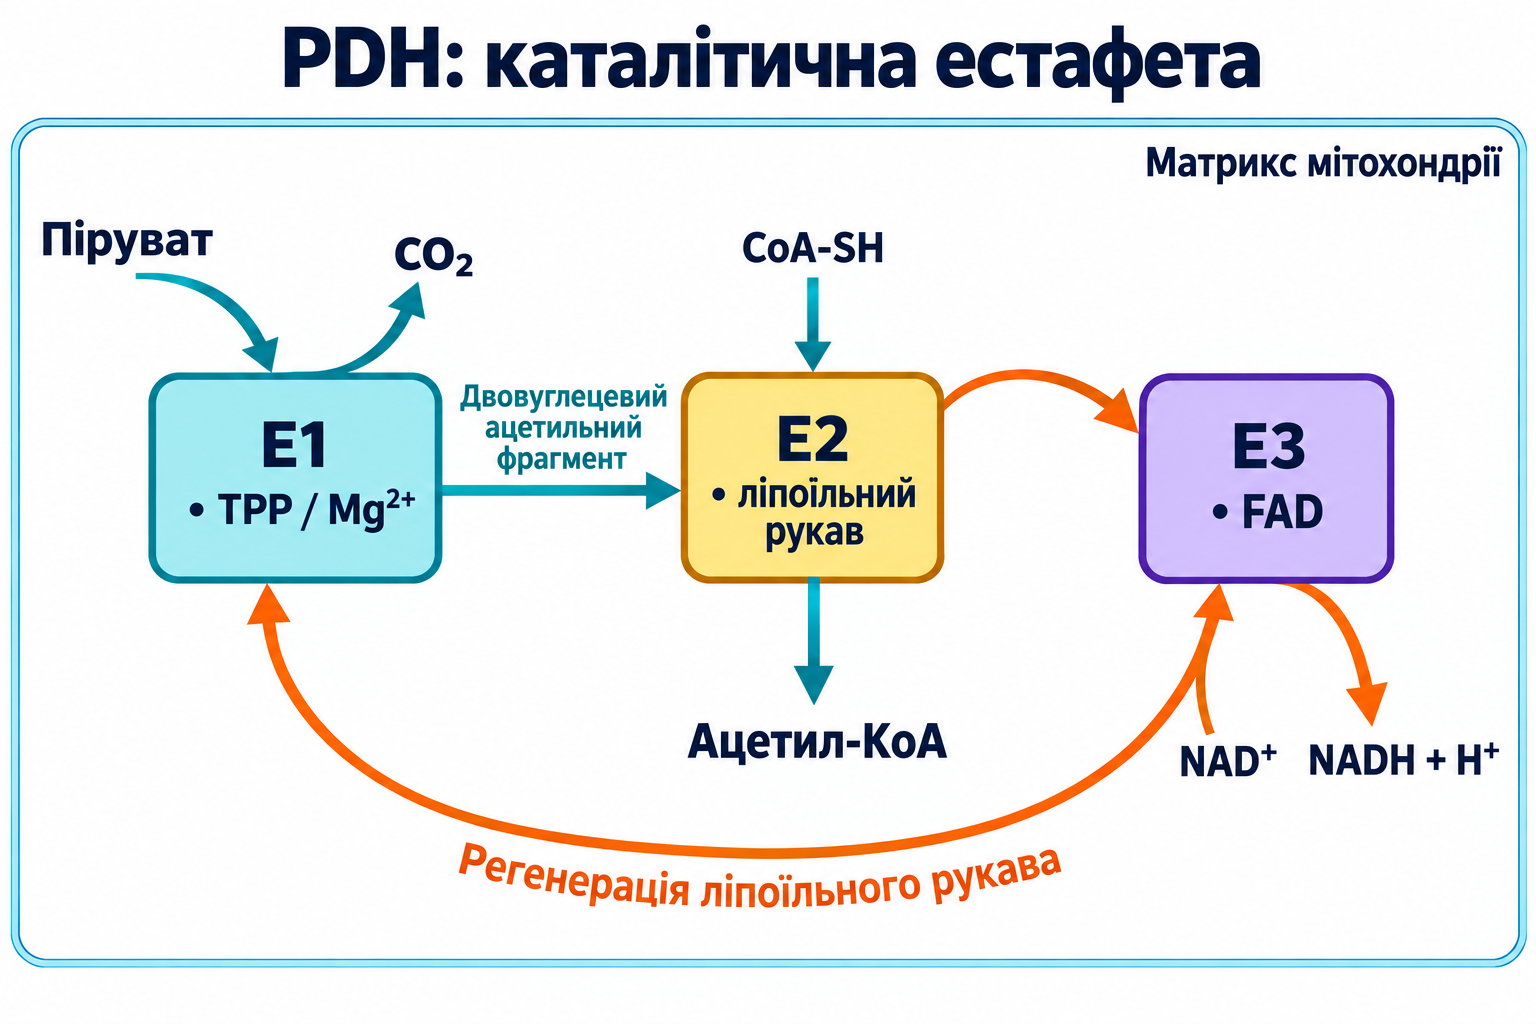
Помаранчевий цикл позначає регенерацію зв’язаного з E2 ліпоїльного рукава ферментом E3 та його повернення до E1 для наступного обороту. Електрони виходять на NAD⁺; дуга E3→E1 не означає зворотного перенесення електронів.
Схема розділяє передавання вуглецю та регенерацію переносників електронів. Вона ілюструє стадії реакції, а не атомні координати, точне число субодиниць чи карту фізичних точок прикріплення ліпоїльного домену.
Чотири ізоформи PDK фосфорилюють E1α; фосфатази PDP видаляють фосфатні групи. Фосфорилювання здатне різко зменшувати активність модифікованих молекул, але потік у тканині залежить від їхньої частки, доступності пірувату, стану тканини й залишкової каталітичної потужності. Вища експресія PDK4 або сильніший сигнал фосфобілка зазвичай не дозволяють виснувати, що «весь PDH повністю вимкнений».
Слід розрізняти дві системи нумерації. У попереднику людського PDHA1 сайти представлені Ser293, Ser300 і Ser232. Після видалення 29 залишків мітохондріального адресного пептиду ті самі позиції позначають Ser264, Ser271 і Ser203. Отже, Ser293 і Ser264 — два номери одного сайта 1. Перелік Ser264, Ser271 та Ser293 змішує системи й пропускає сайт 3.
| Регуляторний елемент | Коректне тлумачення | Межа доказів |
|---|---|---|
| Сайт 1 | Ser293 попередника = Ser264 зрілого білка | Часто фосфорилюється швидше за інші та різко гальмує повну реакцію комплексу |
| Сайт 2 | Ser300 попередника = Ser271 зрілого білка | У рекомбінантних експериментах модифікується всіма чотирма PDK з різною швидкістю |
| Сайт 3 | Ser232 попередника = Ser203 зрілого білка | У класичному порівнянні його фосфорилює PDK1; PDK4 не є кіназою всіх трьох сайтів |
| PDK1–4 | Різняться розподілом, взаємодією з доменами й чутливістю до метаболітів | Єдиного рейтингу активності поза умовами конкретного аналізу немає |
| PDP1 | Каталіз залежить від Mg²⁺; Ca²⁺ посилює взаємодію з ліпоїльним доменом | Мітохондріальний кальцієвий сигнал під час скорочення має фізіологічне значення |
| PDP2 | Також потребує Mg²⁺ і відносно нечутлива до Ca²⁺ | Гормональна регуляція різниться між тканинами й експериментальними моделями |
Korotchkina і Patel порівнювали кінази на рекомбінантних варіантах людського E1. Робота встановила специфічність сайтів і залежність відносних швидкостей від умов. Kato та співавтори дослідили структуру фосфорильованих варіантів E1: модифікація сайта 1 порушувала впорядкованість регуляторних петель, взаємодію з ліпоїльним доменом та відновне ацетилювання. Це точніше, ніж пояснення, ніби фосфат просто закупорює піруватний канал. Активність зі штучним акцептором електронів не дорівнює активності повної реакції E1–E2–E3 (Korotchkina і Patel, 2001; Kato та співавт., 2008).
PDK2 та PDK4 реагують на стан ліпоїльних доменів і пов'язані з продуктами метаболічні сигнали. Піруват гальмує PDK з різною чутливістю ізоформ; впливають також ADP і доступність ATP. Витрачання ATP кіназою слід відрізняти від утворення ATP нижче за окиснювальним шляхом. Активність PDP залежить від місцевої доступності іонів, а не просто кількості прийнятого магнію. Кальцієва добавка не відтворює суворо регульованих мітохондріальних кальцієвих імпульсів.
Голодування, недостатня доступність вуглеводів, глюкокортикоїдні сигнали й деякі ліпідні впливи можуть збільшувати експресію PDK4. У тканинозалежній регуляції беруть участь PPARα/PPARδ, FOXO та PGC-1α. Інсулін–Akt може пригнічувати FOXO1 через фосфорилювання й зміну локалізації. Ці механізми зберігають вуглеводи за їхньої нестачі. Саме підвищення PDK4 натще тому не є ознакою захворювання (Huang та співавт., 2002). (Furuyama, 2003).
За стійкого надлишку субстратів і порушення дії інсуліну ліполіз може недостатньо пригнічуватися після їжі. Збережена доставка жирних кислот, гальмування продуктами, регуляція PDK та порушення транспорту тоді обмежують окиснювальну відповідь на глюкозу. Це зміна мережі, а не необоротний стан. Вимірювання експресії не встановлює, що кожна молекула кінази активна, кожний сайт фосфорильований або відповідь на енергетичну потребу втрачена назавжди.
Відношення ацетил-КоА/CoA-SH і NADH/NAD⁺ мають сенс усередині визначеного компартмента. Напрямок зміни допомагає описувати продуктове навантаження, але при метаболічній негнучкості вони не зобов'язані завжди бути «набагато більшими за одиницю». Сумарні концентрації в гомогенаті не обов'язково відображають вільні матриксні відношення, з якими взаємодіє фермент. Універсальної три- або п'ятикратної константи активації для всіх тканин і PDK немає.
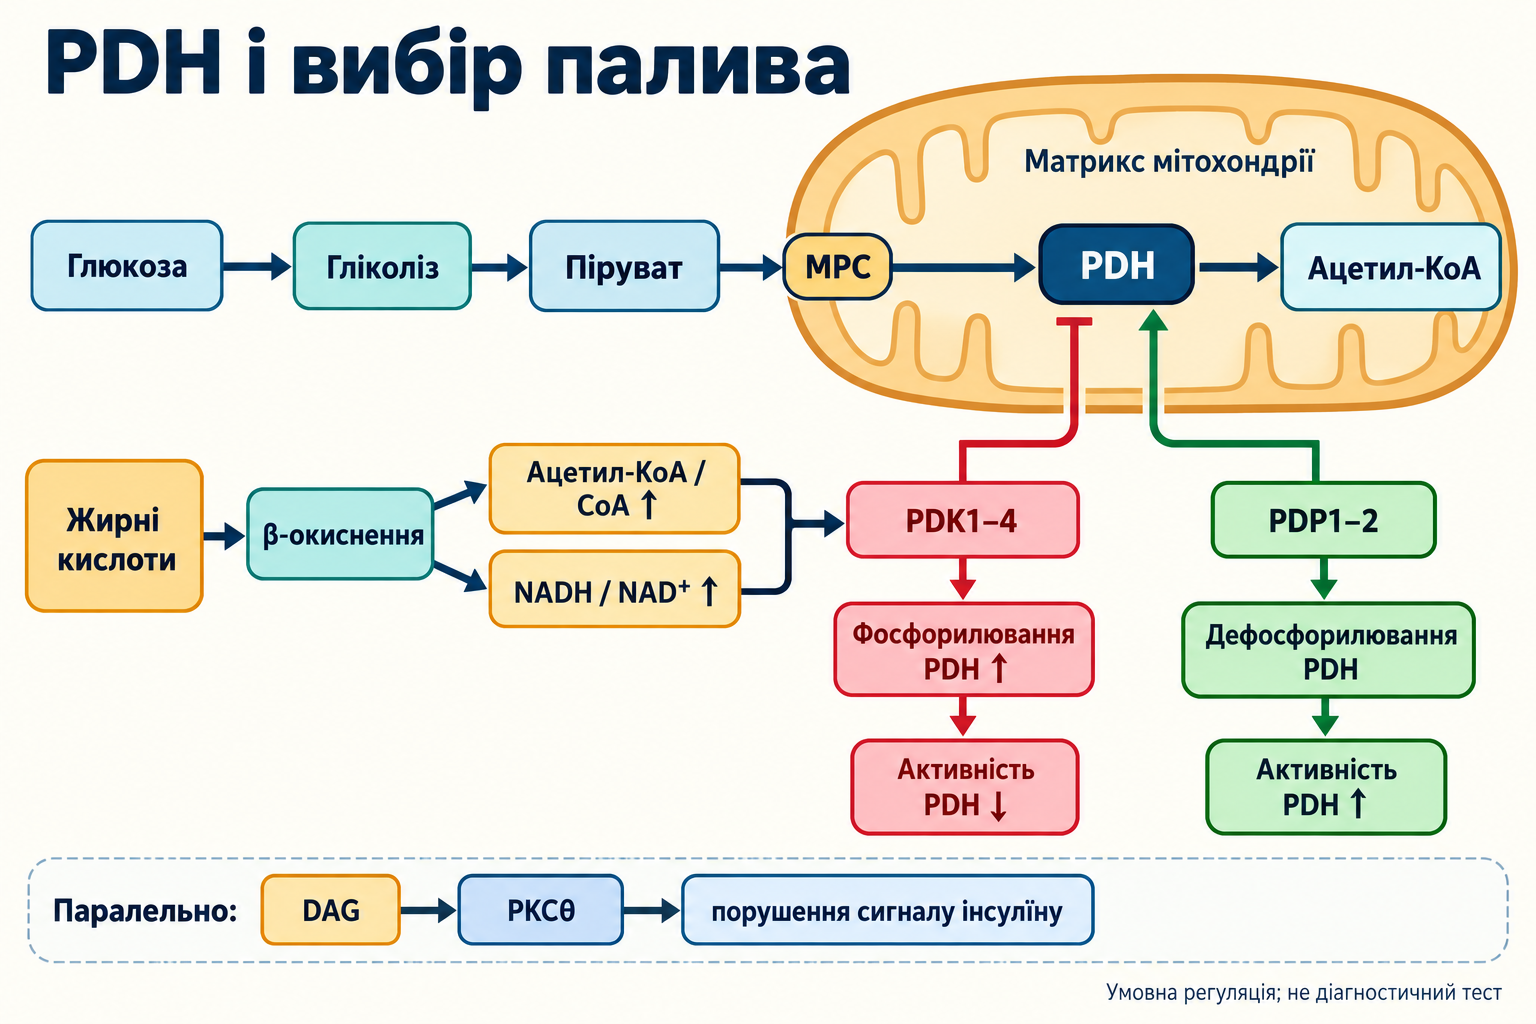
Схема відокремлює мітохондріальну конкуренцію палива від паралельного порушення інсулінової сигналізації. Зменшення потоку через PDH не обов'язково означає гальмування MPC; ліпідні сигнали можуть обмежувати надходження глюкози раніше, ніж мітохондріальний фермент стане лімітуючим.
DAG у відповідних мембранних компартментах може активувати нові ізоформи протеїнкінази C. PKCθ — нова, DAG-чутлива, кальцій-незалежна PKC, а не атипова ізоформа. У м'язі порушення IRS–PI3K–Akt–TBC1D4/AS160 може зменшувати доставку GLUT4. У печінці важливі PKCε та регуляція інсулінового рецептора в інших моделях. Цераміди здатні заважати Akt через інші механізми. Об'єднувати все це у шлях «DAG і цераміди активують атипову PKCθ» некоректно. (Baier, 1993).
Номери серинових залишків IRS залежать від виду й контексту: мишачий Ser307 і людський Ser312 не можна перелічувати як незалежні людські позиції єдиного незмінного механізму. Інсулінорезистентність зазвичай означає зниження відповіді, а не повне зникнення сигналу. Нейтральні тригліцериди також не еквівалентні кількості й розташуванню біоактивних проміжних ліпідів. М'язи тренованої людини можуть містити багато внутрішньоклітинних тригліцеридів і зберігати добру чутливість до інсуліну.
Електрони окиснення жирних кислот проходять різними шляхами. NADH взаємодіє з комплексом I. Електрони ацил-КоА-дегідрогеназ переходять через ETF та ETF:убіхінон-оксидоредуктазу до убіхінонового пулу, а не обов'язково через комплекс II. Комплекс II представляє шлях сукцинатдегідрогенази. Високий мембранний потенціал і сильно відновлений хіноновий пул у певних умовах сприяють зворотному перенесенню електронів та утворенню АФК. Однак універсальний поріг 180–200 мВ не діагностує ліпідного порушення PDH. (Christensen, 1984).
Koves та співавтори запропонували впливову модель, у якій надмірна подача субстрату до β-окиснення перестає відповідати роботі ЦТК і дихальній потребі. В експериментальних системах метаболоміка та зміна надходження жирних кислот пов'язували неповне окиснення з порушенням перемикання. Це відрізняється від твердження, що інсулінорезистентність завжди спричинена недостатнім окисненням жирів. У різних умовах можуть відігравати роль як обмежена окиснювальна потужність, так і надмірна доставка палива (Koves та співавт., 2008).
Ацилкарнітини відображають цю мережу, але окремі плазмові сполуки не є безпосередньою фотографією матриксного «затору». Їхні концентрації залежать від продукції та обміну між тканинами, харчування, голодування, ниркової функції й спадкових захворювань. C2 пов'язаний з ацетильним обміном; C3 і деякі ізомери C5 відображають також катаболізм амінокислот. Довголанцюгові сполуки можуть зростати за різних станів, а біологічні ефекти залежать від концентрації. Підвищена панель сама собою не доводить, що ацилкарнітини зруйнували мітохондрії, і не встановлює загального блока PDH.
MFN1/MFN2 беруть участь у злитті зовнішніх мембран, OPA1 — в організації та злитті внутрішніх, DRP1 — у поділі. Контакти ендоплазматичного ретикулума з мітохондріями впливають на передавання кальцію й ліпідів. Втрата Mfn2 в експериментальних моделях може порушувати інсулінові сигнали й посилювати клітинний стрес, підтримуючи зв'язок архітектури з обміном. Однак вплив на контакти залежить від моделі й методу; це не універсальний єдиний «трос», трикратне зниження якого пояснює будь-яку негнучкість. В організації крист беруть участь й інші білки. Поділ може забезпечувати адаптацію та контроль якості, а не завжди означати пошкодження (Sebastián та співавт., 2012).
PDH не можна описувати як винятково мітохондріальний фермент. Sutendra та співавтори виявили функціональний ядерний PDC у моделях клітин ссавців і пов'язали його з місцевим утворенням ацетил-КоА, ацетилюванням гістонів і просуванням клітинного циклу. Робота встановлює метаболіко-епігенетичний зв'язок у цих системах. Вона не доводить, що цитозольний та ядерний ацетил-КоА ніколи не обмінюються або що звичайна негнучкість неминуче вимикає захисні гени через ядерний PDH. Додатковий контекст створюють утворення ацетил-КоА за участю ACLY та ACSS2 і просторова регуляція (Sutendra та співавт., 2014).
Макрофаги показують, чому посилення окиснення глюкози не завжди є єдиною бажаною метою. Експериментальна запальна активація часто посилює гліколіз і змінює використання ЦТК; результат залежить від цитокінів, оксиду азоту, HIF та метаболітів. Пригнічення PDK1 у дослідах із мишачими макрофагами зменшувало деякі M1-пов'язані відповіді й посилювало ранню окиснювальну M2-активацію. Інші роботи виявляли участь PDK2/PDK4. Позначення M1/M2 спрощують спектр станів, а експерименти не встановлюють, що всі імунні клітини людини з ожирінням постійно заблоковані в одному PDH-фосфорильованому фенотипі (Tan та співавт., 2015; Min та співавт., 2019).
За діабету 2 типу порушення транспорту та зберігання глюкози поєднуються зі зміною доставки ліпідів і печінковою продукцією глюкози. Гіперглікемія може посилювати поліоловий та гексозаміновий обмін, утворення метилгліоксалю і глікування. Це сприяє ускладненням, але всі зміни не можна приписувати попередньому повному блоку PDH. Енергозабезпечення може зберігатися за порушеного вибору палива; «клітинний голод серед достатку» — метафора, а не універсально виміряний дефіцит ATP.
За діабету серце може більше залежати від жирних кислот, а окиснення глюкози — слабше відповідати на інсулін і навантаження. Проте зберігається використання кількох субстратів. За звичайними стехіометричними оцінками глюкоза дає більше ATP на одиницю кисню, ніж пальмітат; точна відсоткова різниця залежить від способу обліку ATP, човників, спряження та навантаження. Механічна ефективність додатково визначається іонними потоками, скоротливою роботою й роз'єднанням. Одна стехіометрія палива не доводить хронічної гіпоксії міокарда.
За ішемії гліколіз може тривати без кисню, а окиснення пірувату чи лактату зрештою потребує дихального кисню. Тому окиснення лактату не можна представляти як анаеробний шлях порятунку. PDH впливає на узгодженість гліколізу й окиснення глюкози при реперфузії, але доставка кисню, збереженість дихального ланцюга та протонний баланс залишаються суттєвими. SERCA2a — ATP-залежний кальцієвий насос, а не канал. Ацидоз, кальцієве перевантаження та загибель клітин виникають із кількох взаємодіючих процесів, а не після одного фіксованого pH внаслідок фосфорилювання PDH.
За MASLD печінковий жир визначається доставкою з жирової тканини, харчовими ліпідами, DNL, окисненням та експортом ліпопротеїнів. Інсулінорезистентність може поєднуватися зі збереженим ліпогенезом і надмірною продукцією глюкози. Піруваткарбоксилаза та PDH по-різному розподіляють піруват; ацетил-КоА здатний активувати піруваткарбоксилазу. Це не робить гальмування PDH універсальною першою причиною стеатозу або фіброзу. Шлях фруктози, кетогексокінази й DNL доповнює картину синтезу ліпідів із вуглеводів, включно з енергетичним надлишком і формою продуктів.
Втомлюваність і непереносимість навантаження потребують широкого розгляду причин: анемії, серцево-легеневих захворювань, детренованості, порушень сну, ендокринних станів, медикаментозних ефектів, інфекції та неврологічних чи метаболічних захворювань. Вони не встановлюють дефекту PDH. Фізіологічне утворення лактату можливе за достатнього кисню, а сам лактат є переносимим паливом. Ані певна швидкість ходьби, ані окрема післянавантажувальна концентрація не визначають звичайної метаболічної негнучкості. Стійке чи значне підвищення лактату потребує клінічного тлумачення.
Старіння може змінювати м'язову масу, тренованість, оновлення мітохондрій та субстратні відповіді. Вимірювання кінетики фосфокреатину й активності CrAT у людини підтримують зв'язок із метаболічною інерцією, але на фенотип впливають активність і тренування. Вік не означає обов'язкової недостатності PDH, а мала амплітуда RER сама собою не пояснює крихкості чи саркопенії (Mancilla, 2023).
Дослідницька калориметрія оцінює відповідь за стандартизації голодування, активності, газового калібрування, стаціонарного стану й проби. Клемп додатково вимірює інсулін-стимульовану утилізацію глюкози. Тканинні ферментні аналізи, фосфорилювання, ізотопні потоки й магнітно-резонансні методи описують різні рівні обміну. Результати пов'язані, але не взаємозамінні.
| Вимірювання | Можливий внесок | Чому це не окремий діагноз PDH |
|---|---|---|
| RER спокою, стимульований RER і ΔRER | Сукупна зміна окиснювального вибору палива | Залежить від харчування, балансу, протоколу й доставки глюкози; універсального клінічного порога немає |
| Утилізація глюкози у клемпі | Кількісна відповідь на певну інсулінову стимуляцію | Поєднує окиснення та зберігання, не локалізуючи перший лімітуючий етап |
| Глюкоза, HbA1c, інсулін або HOMA-IR | Глікемія або модельна оцінка резистентності | HOMA залежить від методу й популяції; це не вимірювання PDH |
| Неестерифіковані жирні кислоти | Доступність ліпідів і її пригнічення | Важливі умови взяття та регуляція жирової тканини; концентрація не дорівнює потоку в матриксі |
| Ацилкарнітиновий профіль | Певні спадкові хвороби й дослідницькі метаболічні патерни | Сполуки неспецифічні для неповного окиснення та загального блока PDH |
| Лактат, піруват і молярне відношення | Оцінка деяких причин лактацидозу й мітохондріальних хвороб | Впливають якість зразка, концентрація лактату, оксигенація та інші причини |
| β-Гідроксибутират і ацетоацетат | Кетогенез і пов'язані з редоксом впливи | Плазмове відношення не вимірює NADH/NAD⁺ кожної тканини |
| Тканинне чи генетичне дослідження | Певний ферментний дефект або спадкове захворювання | Потрібні показання та спеціалізоване тлумачення; це не скринінг будь-якої втоми |
LDH пов'язує лактат і піруват із вільною цитозольною редокс-парою. Рівноважне співвідношення включає активність протонів; за заданого pH її можна включити до уявної константи. Для відношення концентрації мають бути виражені в однакових молярних одиницях.
Це компартмент-залежні біохімічні зв'язки, а не формули відновлення всіх внутрішньоклітинних редокс-відношень за кров'ю. Піруват особливо чутливий до взяття та оброблення зразка. Підвищене лактат/піруват неспецифічне для гальмування PDH. За первинного дефіциту комплексу лактат і піруват часто зростають пропорційно, а відношення залишається низьким або у звичайному інтервалі близько 10–20. Debray та співавтори показали, що розрізнення причин вродженого лактацидозу значно залежить від концентрації лактату. Педіатричні діагностичні дані не можна перетворювати на поріг негнучкості, пов'язаної зі способом життя (Debray та співавт., 2007).
Аналогічно фіксоване відношення β-гідроксибутират/ацетоацетат 5–8 не встановлює універсального матриксного «редокс-колапсу». Важливі концентрація, утворення та використання кетонів і стабільність зразка. Корисніше визначити клінічне запитання та відповідні дослідження, ніж тлумачити кожне відхилення непідтвердженої восьмимаркерної панелі як те саме ураження ферменту.
Карнітинацетилтрансфераза здійснює оборотний обмін ацетильних груп між ацетил-КоА й карнітином:
Реакція може регенерувати вільний КоА й забезпечувати обмін ацетильним вуглецем за надлишку надходження над поточним використанням. У зворотному напрямку ацетилкарнітин дає ацетильний резерв за збільшення потреби. Це буферування відрізняється від довголанцюгового човника CPT1–CACT–CPT2: CPT1 утворює довголанцюгові ацилкарнітини, CACT обмінює їх через внутрішню мембрану, а CPT2 зазвичай відновлює матриксний ацил-КоА. Опис CPT2 як універсального аварійного експортера всіх недоокиснених продуктів обертає звичайний напрямок системи.
Видалення Crat у м'язах миші, експерименти з людськими міоцитами й обмежені спостереження при додаванні карнітину підтримують роль ферменту в перемиканні. Seiler та співавтори додатково досліджували ацетильне буферування під час навантаження. Це механістичне обґрунтування, але не доказ, що кожній втомленій людині потрібні грами карнітину, що плазмовий C2 діагностує дефіцит CrAT або що пероральний ацетил-L-карнітин миттєво вимикає PDK (Muoio та співавт., 2012; Seiler та співавт., 2015).
Нестача тіаміну може порушувати PDH та інші тіамін-залежні ферменти, сприяючи тяжким неврологічним і серцево-судинним станам та лактацидозу. Виявлення й лікування у відповідних обставинах важливі. Однак залежність ферменту від кофактора не означає, що людині з достатнім забезпеченням корисно насичувати всі ферменти фармакологічними дозами. Деякі спадкові варіанти PDH мають особливу чутливість до тіаміну; це спеціалізована ситуація, відмінна від звичайної інсулінорезистентності.
Бенфотіамін — похідна тіаміну, а не гарантія безпосередньої доставки до матриксу чи захисту серинового залишку від PDK. Дослідження похідних часто оцінювали транскетолазу, судинні показники та ускладнення діабету, а не потік через людський PDH. Невелике перехресне дослідження 12 учасників із гіперглікемією вивчало 300 мг тіаміну на добу протягом шести тижнів і повідомляло про зміну толерантності до глюкози. Розмір та кінцева точка не валідовують протокол реактивації PDH або універсальну дозу (Alaei Shahmiri та співавт., 2013).
Ліпоїлювання людських ферментів використовує спеціалізований мітохондріальний шлях із LIPT2, LIAS і LIPT1. Не можна припускати, що вільна α-ліпоєва кислота в добавці автоматично відновлює рукави E2 через людський аналог бактеріального захоплення ліпоату. Біохімічні дослідження шляху й модельні експерименти розрізняють ліпоїлювання, антиоксидантні та сигнальні ефекти прийнятої кислоти. Дані про останні не доводять прямого ремонту ліпоїльних груп PDH (Cao та співавт., 2018).
Рибофлавін, ніацин і пантотенат беруть участь у метаболізмі FAD, NAD та КоА. Додавання попередника не встановлює, що саме дефіцит матриксного пулу був лімітуючим. Особливо легко переоцінити NR/NMN: зростання NAD-пов'язаного показника крові не обов'язково означає посилення потоку PDH. У рандомізованому дослідженні чоловіків з ожирінням та інсулінорезистентністю 12 тижнів NR не поліпшували чутливості до інсуліну й обміну глюкози всього організму. Пов'язані м'язові аналізи не показали поліпшення мітохондріального дихання чи морфології (Dollerup та співавт., 2018, 2020).
Магній потрібний фосфатазам і багатьом іншим процесам. Корекція виявленого дефіциту може бути обґрунтованою, але залежність ферменту від Mg²⁺ in vitro не обґрунтовує призначення всім 400–600 мг додаткового елементарного магнію. Пероральна доза не визначає прямо вільного Mg²⁺ матриксу; важливі ниркова функція та шлунково-кишкова переносимість. Кальцієвий сигнал скорочення також не відтворюється довільним прийомом кальцію. Пантетин, цинк, хром та омега-3 мають окремі дослідницькі напрями, але ефективність загального «набору порятунку PDH» не доведена. Модель хромодуліну й загальні ролі цинку не встановлюють необхідності високих доз для захисту тіолів PDH.
Дихлорацетат гальмує PDK та здатний знижувати лактат у певних експериментальних і клінічних умовах. Чутливість ізоформ різниться; пригнічення кінази дозволяє наявним фосфатазам працювати, а не безпосередньо знімає фосфат. Зниження лактату — біохімічна кінцева точка, а не доказ поліпшення виживаності, переносимості навантаження чи кардіометаболічного здоров'я. Суттєве обмеження — периферична нейротоксичність. Рандомізоване дослідження MELAS із 30 учасниками було достроково припинене через нейропатію без встановленої клінічної переваги в цих умовах. Це специфічне для захворювання спостереження не можна ігнорувати чи називати доведеною терапією звичайної інсулінорезистентності (Kaufmann та співавт., 2006).
PS10 також часто описують неточно. Створена Tso та співавторами сполука діяла на ATP-зв'язувальну кишеню та гальмувала всі чотири PDK, а не лише PDK4. У мишей з ожирінням повідомляли про збільшення активності PDH, поліпшення толерантності до глюкози й зменшення стеатозу. Результати підтримують дослідницьку мішень, але не людський лікувальний протокол і не відсутність токсичності за тривалого застосування (Tso та співавт., 2014).
| Втручання або модель | Що досліджували | Що не встановлено |
|---|---|---|
| DCA при MELAS, Kaufmann та співавт., 2006 | Рандомізоване лікування певного захворювання, достроково зупинене за нейротоксичності | Загальна перевага при негнучкості, пов'язаній з ожирінням, або хронічній втомі |
| PS10, Tso та співавт., 2014 | Гальмування PDK, зміни PDH та обміну в мишей з ожирінням | Ефективність у людини, дія лише на PDK4 та тривала безпека |
| Тіамін, Alaei Shahmiri та співавт., 2013 | Толерантність до глюкози в невеликій групі з гіперглікемією | Пряма нормалізація PDH чи універсальна кофакторна схема |
| NR, Dollerup та співавт., 2018 | Рандомізоване додавання з метаболічними результатами | Надійне поліпшення інсулінової чутливості чи мітохондріального потоку |
| Раннє вікно харчування, Sutton та співавт., 2018 | Невелике контрольоване перехресне дослідження чоловіків із переддіабетом | Обов'язковий режим 16/8 або специфічне відновлення PDH |
| MOTS-c, Lee та співавт., 2015 | Клітинна сигналізація й втручання у мишей | Валідована ін'єкційна терапія людського порушення PDH |
Інгібітори SGLT2 й агоністи GLP-1R мають встановлені застосування за певних захворювань, але їхню користь не можна звести до загального доведеного прямого пригнічення PDK4 у кожній тканині людини. Інгібування SGLT2 змінює втрату глюкози, інсулін-глюкагоновий баланс і доступність субстратів. Підвищення кетонової доступності — один із передбачуваних учасників серцевих ефектів. Кетони дають ацетил-КоА в обхід PDH, але все одно потребують ЦТК і дихальної функції; це не універсально краще, незалежне від кисню паливо. GLP-1-терапія впливає на апетит, масу, глікемію й кілька систем; прямі механізми GLP-1R у гепатоцитах потребують обережної оцінки конкретної моделі.
Метформін також не можна представляти як універсальний препарат, що безпосередньо дефосфорилює PDH. Лікування визначають встановлені показання та клінічні результати. Клітинні й тваринні механізми корисні як гіпотези, але не замінюють доказів користі та несприятливих ефектів у відповідній популяції.
MOTS-c — 16-амінокислотний пептид, пов'язаний із відкритою рамкою зчитування всередині мітохондріальної 12S рРНК. Lee та співавтори пов'язували його з гальмуванням, а не активацією фолат-залежного синтезу пуринів de novo, накопиченням AICAR і AMPK-сигналами в клітинах та метаболічними ефектами у мишей. Це не доводить селективного пригнічення PDK4 як універсального механізму. Humanin, пов'язаний із послідовністю мітохондріальної 16S рРНК, має експериментальні цитопротекторні ефекти. Описаний трикомпонентний рецептор включає CNTFRα, WSX-1 та gp130. WSX-1 сам є IL-27Rα, тому перелік обох як різних субодиниць дублює один компонент. Слід враховувати також контекст трансляції та довжину пептиду. Ці спостереження не обґрунтовують рутинної пептидної терапії негнучкості (Lee та співавт., 2015; Hashimoto та співавт., 2009).
На початку скорочення кальцієві сигнали, збільшення утворення ADP, доступність пірувату й зміна продуктового навантаження можуть підвищувати частку активного PDH та окиснювальний потік. Час відповіді залежить від інтенсивності, типу волокон, тренованості й попереднього раціону. Одночасно змінюються незалежний від інсуліну транспорт глюкози та надходження жирних кислот. Єдиної межі 65–70% VO₂max, де кожний м'яз повністю змінює жири на вуглеводи, немає.
Регулярне тренування здатне збільшувати окиснювальну потужність, поліпшувати дію інсуліну та змінювати оновлення мітохондрій і поводження із субстратами. Витривалість і силова робота підтримують різні сторони здоров'я та функції. Користь програми залежить від дотримання, поступовості, відновлення й захворювання; фіксоване збільшення мітохондрій на 40–60% чи обов'язкове поєднання «Зони 2» та HIIT не є універсальними правилами. Виражені симптоми за навантаження потребують оцінювання, а не автоматичного його посилення заради «вмикання PDH».
Раціон впливає на доступність субстратів і вимірювану відповідь. Обмеження вуглеводів може індукувати PDK4 та знижувати окиснення вуглеводів як адаптацію до їхньої нестачі. Це не доводить необоротної патологічної негнучкості або неминучого діабету. Хронічний енергетичний надлишок, натомість, може збільшувати доставку ліпідів і ектопічні депо незалежно від приписування надлишку одному макронутрієнту. Перед клінічною глюкозотолерантною пробою важлива стандартна підготовка: попереднє обмеження вуглеводів змінює відповідь.
Обмежене вікно харчування допомагає деяким людям організувати раціон; окремі контрольовані дослідження повідомляють про поліпшення інсулін-пов'язаних показників. Sutton та співавтори порівнювали раннє шестигодинне вікно з дванадцятигодинним у чоловіків із переддіабетом. Це не було випробуванням обов'язкового для всіх режиму 16/8 і не вимірювало прямо відновлення PDH. Оцінюючи користь, слід розрізняти загальний обсяг харчування, якість раціону, масу, час і дотримання. Вуглеводи поблизу тренування можуть розв'язувати спортивні завдання, але звичайну вуглеводну їжу не потрібно обмежувати вузьким часом до чи після навантаження (Sutton та співавт., 2018).
М'язові годинники координують метаболічні програми. Dyar та співавтори у мишей із м'язово-специфічним видаленням Bmal1 виявили зміни поводження з глюкозою та регуляції пов'язаних із PDH ферментів. Це підтримує зв'язок циркадної біології з обміном. Робота не встановлює універсального людського піка PDK4 о 03:00–05:00, мінімуму до сніданку чи цілодобового максимуму в кожного користувача вечірніх екранів. Сон, змінна робота й розклад їжі впливають кількома шляхами; точні години потребують даних для відповідної людської ситуації (Dyar та співавт., 2014).
Клінічно корисно спочатку встановити проблему: дисглікемію, надлишок жирової маси, непереносимість навантаження, стійкий лактат або підозру на спадкову хворобу. Потім обирають відповідні методи. Визнані кардіометаболічні показники, огляд і цільові дослідження зазвичай відповідають більше, ніж передбачувана універсальна «панель PDH». Розглядають ліки, харчові ризики, активність, сон та інші причини симптомів. Встановлений дефіцит або захворювання лікують за його даними; не припускають, що кожний симптом потребує одночасної корекції п'яти кофакторів, PDK, пептидів і харчового вікна.
Поняття гнучкості корисне саме як опис адаптації до умов. Внесок роблять PDH, інсулінові сигнали, транспорт, зберігання ліпідів, редокс-баланс і тканинна архітектура. Менша дихальна відповідь інформативна всередині свого протоколу, але сама собою не встановлює ураження ферменту. Максимальне окиснення вуглеводів не є правильною метою для кожного фізіологічного стану.
Матеріал є наративним синтезом із цільовою перевіркою нумерації сайтів, шляхів субстратів, окремих структурних робіт, діагностичних спостережень та інтервенційних тверджень станом на 8 жовтня 2026 року. Використано доступні первинні записи й анотації досліджень; повний текст структурної роботи Kato та співавторів був доступний для перевірки механізму. Для решти тверджень читання анотації чи бібліографічного запису не видається за аудит повного тексту. Клітинні та тваринні моделі, фізіологічні дослідження людини й клінічні випробування розрізняються у викладі. Це не систематичний огляд, не GRADE, не зовнішнє рецензування й не валідований лікувальний протокол. Схеми спрощують динамічну мережу; відсутність універсальної дози чи порога відображає реальну межу доказів.
Ні. RER залежить від умов, раціону й доступності субстратів; мала різниця не локалізує обмеження у PDH.
Ні. Голодування або обмеження вуглеводів можуть індукувати її для збереження субстратів; важливі тканина й контекст.
Цикл Рендла описує фізіологічну конкуренцію, а не доводить токсичності звичайної змішаної їжі.
Людське ліпоїлювання використовує LIPT2, LIAS і LIPT1. Антиоксидантні ефекти вільної кислоти не доводять ремонту E2.
Корекція підтвердженого дефіциту відрізняється від форсування потоку. Клінічно валідованого універсального набору відновлення PDH немає.