Низкий RER доказывает нарушение PDH?
Нет. RER зависит от условий, рациона и доступности субстратов; низкая дельта не локализует ограничение в PDH.

Как транспорт глюкозы, PDH, PDK/PDP, липидные сигналы, редокс и CrAT координируют выбор топлива. Что показывают RER, первичные эксперименты и испытания и где заканчиваются диагностические и лечебные выводы.
Метаболическая гибкость — способность изменять использование топлива в соответствии с доступностью питательных веществ, гормональными сигналами и энергетической потребностью. Усиление окисления жиров натощак и углеводов при стимуляции инсулином отражает одну сторону этой способности. Физическая нагрузка, продолжительное голодание и адаптация к определённому рациону проверяют другие её стороны. Единого измерения, описывающего все ткани и переходы, нет. Пируватдегидрогеназа — важный регуляторный узел, однако снижение гибкости всего организма не доказывает, что этот фермент повреждён или полностью выключен.
Пируватдегидрогеназный комплекс — PDC, часто обозначаемый PDH, — связывает метаболизм митохондриального пирувата с образованием ацетил-КоА. Его активность зависит от продуктов реакции, поступления субстрата, обратимого фосфорилирования и тканевой регуляции экспрессии. Эти механизмы помогают объяснить нормальную конкуренцию субстратов и часть нарушений при инсулинорезистентности. Они же показывают, почему правдоподобной биохимической гипотезы недостаточно для универсальной схемы добавок или диагноза по одной утомляемости.
В постабсорбтивном периоде снижение инсулина допускает липолиз в жировой ткани и увеличение доставки неэтерифицированных жирных кислот другим органам. Скелетные мышцы и сердце могут больше использовать жиры. Печень поддерживает глюкозу крови посредством гликогенолиза и глюконеогенеза, а при более длительном голодании производит кетоновые тела. Эритроциты зависят от гликолиза, поскольку лишены митохондрий. Мозг обычно потребляет много глюкозы, но при продолжительном голодании способен использовать кетоны; он не является постоянно исключительно глюкозозависимым органом.
После углеводсодержащей пищи инсулин подавляет липолиз, стимулирует GLUT4-зависимое поступление глюкозы в мышцы и жировую ткань, поддерживает накопление гликогена и окисление углеводов. Снижение cAMP через PDE3B участвует в торможении липолиза наряду с регуляцией липолитических белков. Это постепенный сдвиг: здоровая мышца не прекращает мгновенно всё окисление жиров и не превращает каждую поступившую молекулу глюкозы в АТФ. Одновременно происходят окисление, синтез гликогена и другие варианты неокислительной утилизации.
Мышцы — крупный потребитель глюкозы при инсулиновой стимуляции, особенно в условиях экспериментального клэмпа. Их вклад зависит от характера стимула, мышечной массы и метода измерения; долю, полученную в клэмпе, нельзя автоматически переносить на каждый приём пищи. Сердце постоянно использует смесь жирных кислот, глюкозы, лактата, кетонов и других субстратов. Пропорции меняются с кровообращением, нагрузкой, питанием, заболеванием и обеспечением кислородом. Печень координирует обмен между тканями, а не ведёт себя как увеличенная GLUT4-зависимая мышечная клетка (Kelley и Mandarino, 2000).
При инсулинорезистентности меньший переход к углеводам может объясняться недостаточным подавлением липолиза, нарушением транспорта глюкозы, её депонирования или митохондриального окисления. Эти изменения не обязательно начинаются с одного поражения PDH. Существенно и расположение липидов: материал об эктопическом и висцеральном жире при фенотипе TOFI помогает различать общую массу жира и депо, влияющие на метаболические сигналы.
Дыхательный коэффициент RQ описывает стехиометрическое отношение образования углекислого газа к потреблению кислорода при окислении. Коэффициент дыхательного обмена RER измеряют по газообмену лёгких или в калориметре. В подходящем стационарном состоянии он приближается к RQ всего организма. При гипервентиляции, интенсивной нагрузке, изменении бикарбонатных запасов и других нестационарных состояниях показатели могут различаться.
Объёмы с точкой означают скорости газообмена в одинаковых единицах, например литрах в минуту; их отношение безразмерно. Уравнение пальмитата описывает жирную кислоту, а не точный состав всех триглицеридов. При окислении белка коэффициент обычно промежуточный, около 0,8, с вариациями для разных аминокислот и азотистого обмена. Для расчёта небелкового окисления нужны дополнительные предположения или сведения об окислении белка.
Значение около 0,7 в конкретных условиях предполагает значительный вклад жиров, около 1 — больший вклад углеводов. Ни одно не является универсальной целью здоровья. На результат влияют предшествующий рацион, энергетический баланс, доступность гликогена, длительность голодания, возраст и активность. RER выше 1 при тяжёлой нагрузке может отражать буферизацию и вентиляцию, а не невозможный химический субстрат. При перекармливании газообмен может также изменяться из-за чистого липогенеза.
При определённой инсулиновой пробе гибкость часто оценивают как изменение RER:
Оба значения должны относиться к описанному протоколу. Приём глюкозы, смешанная пища и гиперинсулинемический эугликемический клэмп создают разные условия. Доза инсулина, продолжительность, достигнутая утилизация глюкозы и подавление жирных кислот влияют на дельту. Утверждение, что у каждого здорового человека она обязана превышать 0,15–0,20, а значение ниже 0,05 доказывает блок PDH, не имеет универсальной клинической валидации.
Galgani и соавторы исследовали 59 участников с диабетом 2 типа и 42 человека без диабета, сопоставленных по ожирению, полу и расе. Средний прирост RQ в их клэмпе составлял примерно 0,06 и 0,10 соответственно. Межгрупповое различие исчезло после учёта скорости утилизации глюкозы. Следовательно, ограниченное поступление глюкозы в клетки может объяснять меньший окислительный ответ. Это не исключает тканевых изменений митохондриальной регуляции, но предостерегает от трактовки низкой дельты как доказательства собственного дефекта PDH (Galgani и соавт., 2008).
Randle, Garland, Hales и Newsholme описали глюкозо-жирнокислотный цикл в 1963 году. В классических экспериментах окисление жирных кислот повышало отношение ацетил-КоА к свободному КоА и NADH к NAD⁺. Продукты могли ограничивать окисление пирувата через прямое торможение и усиление активности PDK. Цитрат, образованный из ацетил-КоА и оксалоацетата, участвовал в обратной связи на уровне цитозольной фосфофруктокиназы-1. Уменьшение гликолитического потока могло повышать глюкозо-6-фосфат и тормозить гексокиназу. Эта последовательность объясняет конкуренцию субстратов в изученных условиях, но не является исчерпывающим описанием человеческой инсулинорезистентности (Randle и соавт., 1963; Garland и соавт., 1963).
Регуляция распределена между компартментами и существует наряду с контролем транспорта глюкозы. В экспорте цитрата участвует переносчик SLC25A1. PFK-1 действует до образования триозофосфатов, поэтому её торможение нельзя называть блоком «на уровне триозофосфатов». Ингибирование гексокиназы посредством G6P отличается от изменения доставки GLUT4 к мембране. Само снижение окисления глюкозы не устанавливает, какой этап первым ограничил её захват.
Это различие подтверждают исследования человека. Roden и соавторы при инфузии липидов девяти здоровым участникам измеряли мышечные G6P и гликоген в ходе клэмпа. Результаты поддерживали раннее ограничение транспорта или фосфорилирования глюкозы, а не ожидаемое первичное накопление G6P вслед за торможением PDH. Классическая метаболическая обратная связь сохраняет значение, но её нельзя навязывать как обязательный порядок событий во всех тканях человека (Roden и соавт., 1996).
Обратная сторона выбора топлива включает ацетил-КоА-карбоксилазу, малонил-КоА и CPT1. Малонил-КоА тормозит поступление длинноцепочечных ацильных групп через карнитиновый челнок и может ограничивать окисление жирных кислот. При сокращении фосфорилирование ACC через AMPK способно уменьшать малонил-КоА и облегчать использование липидов. Эффект зависит от ткани и потребности; пути не требуют полного взаимного исключения. Цикл Рэндла не доказывает, что сочетание жиров и углеводов в обычной еде само по себе токсично.
PDH — крупный динамический мультиферментный комплекс, преимущественно расположенный в митохондриальном матриксе. Цитозольный пируват пересекает внутреннюю мембрану через переносчик MPC1/MPC2 и затем встречается с PDH. Транспорт и превращение — разные процессы: фосфорилирование PDH не закрывает физически канал MPC. Пируват также может вступать в реакцию пируваткарбоксилазы, поддерживая анаплероз и глюконеогенез, а не обязательно превращаться в лактат.
Каркас включает дигидролипоилацетилтрансферазу E2/DLAT и E3-связывающий белок E3BP/PDHX. Периферический E1 — гетеротетрамер α₂β₂, образованный продуктами PDHA1 и PDHB; PDHA2 обеспечивает связанную с семенниками α-изоформу. E3/DLD — FAD-содержащий гомодимер. Он участвует и в других митохондриальных комплексах, поэтому нарушение DLD не обязательно является изолированным дефектом PDH.
Структурные исследования уточнили устройство каркаса. Работа 2024 года по человеческому PDH сочетала криоэлектронную микроскопию и масс-спектрометрию и поддержала модель 60-субъединичного кора: 48 E2 и 12 E3BP, способных связывать 48 тетрамеров E1 и 12 димеров E3. Это отличается от сложения «60 E2 плюс 12 E3BP». Заполнение периферических позиций, подготовка образца и гибкость оболочки влияют на наблюдаемые массу и размеры; фиксированный диаметр или число E1 не являются универсальными молекулярными константами (Zdanowicz, 2024).
| Компонент или кофактор | Роль в эстафете | Существенное различие |
|---|---|---|
| E1, TPP/ThDP и Mg²⁺ | Декарбоксилирование пирувата и перенос производного гидроксиэтильной группы | TPP — тиаминдифосфат, кофактор, образуемый из витамина B1 |
| E2 и ковалентный липоиллизин | Перенос ацетильной группы между центрами и передача её КоА | Подвижный белковый домен с липоильной группой — больше, чем короткий неподвижный «провод» |
| CoA-SH | Принимает ацетильную группу с образованием ацетил-КоА | Пантотенат участвует в синтезе КоА; сам КоА не равен витамину B5 |
| E3 со связанным FAD | Реокисление восстановленных липоильных групп | FAD регенерируется внутри E3, а не выделяется как свободный FADH₂ |
| NAD⁺ | Конечный растворимый акцептор электронов с образованием NADH | Важны обмен производных ниацина и митохондриальная компартментализация |
E1 образует TPP-связанный интермедиат и выделяет CO₂. При восстановительном ацетилировании углеродный фрагмент передаётся липоильной группе E2. Затем E2 переносит ацетил на CoA-SH. E3 возвращает липоильную группу в окисленное состояние, а NAD⁺ принимает электроны. Чередование дисульфидной и дитиольной форм и подвижность доменов обеспечивают повторные обороты без обязательного высвобождения каждого промежуточного соединения в общий раствор.
Это принятое биохимическое обозначение; подробный протонный баланс зависит от выбранных ионных форм и соглашения о pH. Суммарная реакция сильно выгодна в физиологических условиях и практически необратима в метаболизме млекопитающих. Поэтому ацетильные углероды чётных жирных кислот не дают чистого образования глюкозы посредством обращения PDH или обычного цикла трикарбоновых кислот. Глицерол триглицеридов и углерод нечётных жирных кислот — отдельные случаи. Ацетил-КоА также не является прямым субстратом синтеза гликогена.
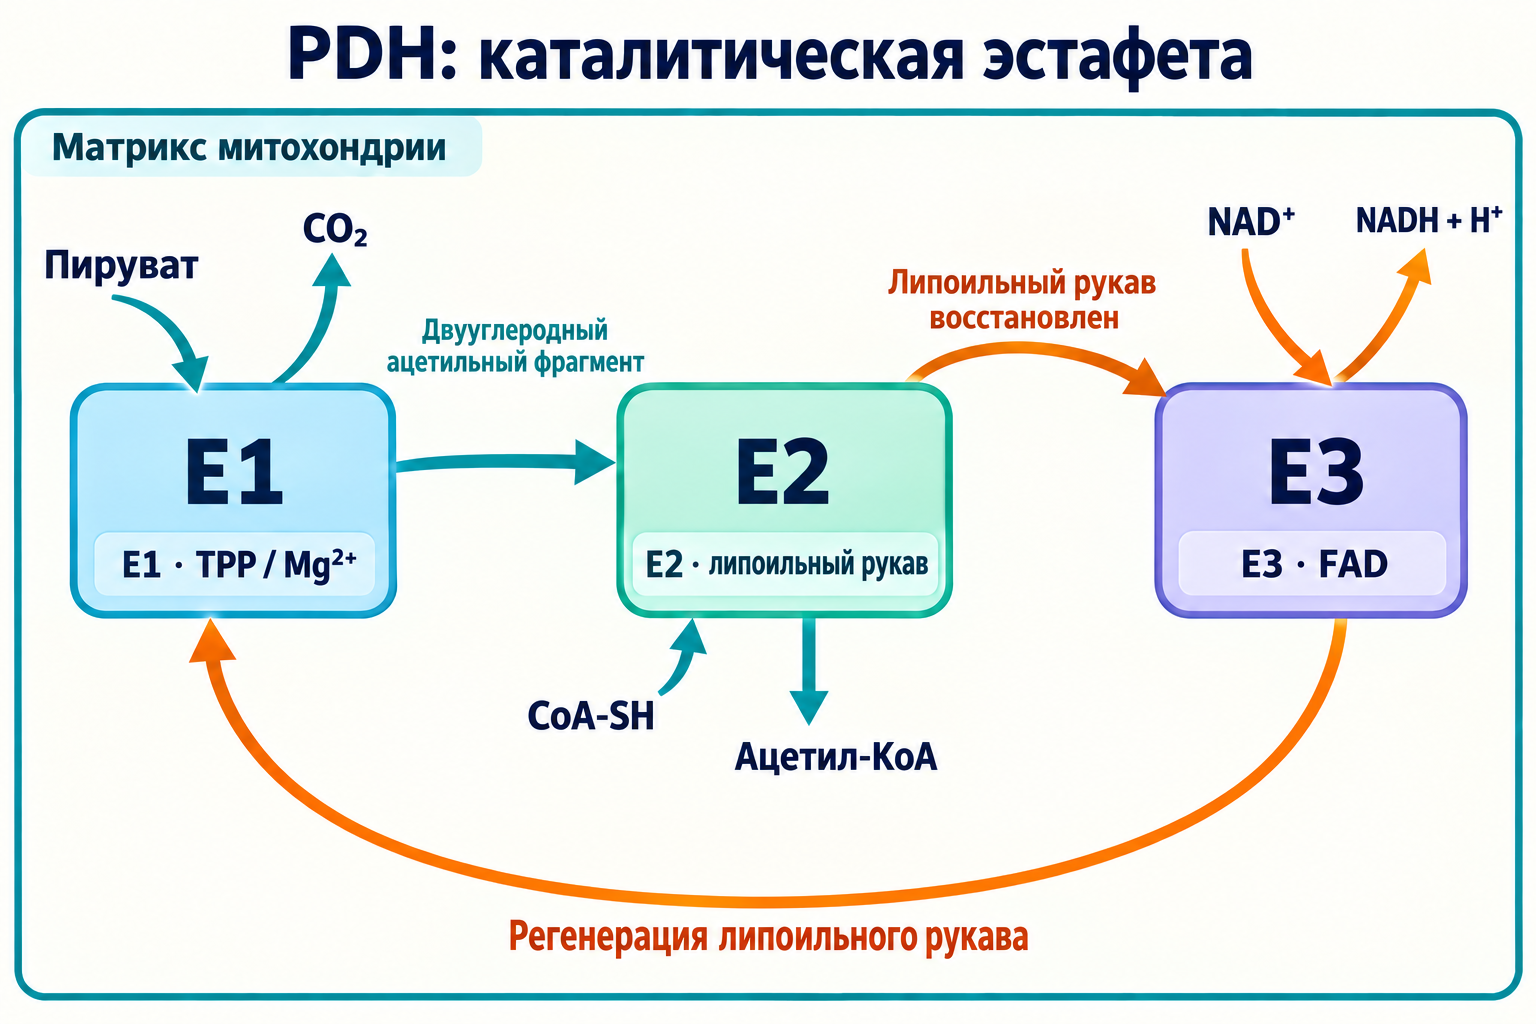
Оранжевый цикл обозначает регенерацию связанного с E2 липоильного рукава ферментом E3 и его возвращение к E1 для следующего оборота. Электроны выходят на NAD⁺; дуга E3→E1 не означает обратного переноса электронов.
Схема разделяет передачу углерода и регенерацию переносчиков электронов. Она иллюстрирует стадии реакции, а не атомные координаты, точное число субъединиц или карту физических точек прикрепления липоильного домена.
Четыре изоформы PDK фосфорилируют E1α; фосфатазы PDP удаляют фосфатные группы. Фосфорилирование способно резко уменьшать активность модифицированных молекул, но поток в ткани зависит от их доли, доступности пирувата, состояния ткани и остаточной каталитической мощности. Большая экспрессия PDK4 или более сильный сигнал фосфобелка обычно не позволяют заключить, что «весь PDH полностью выключен».
Следует различать две системы нумерации. В предшественнике человеческого PDHA1 сайты представлены Ser293, Ser300 и Ser232. После удаления 29 остатков митохондриального адресного пептида те же позиции обозначают Ser264, Ser271 и Ser203. Таким образом, Ser293 и Ser264 — два номера одного сайта 1. Перечень Ser264, Ser271 и Ser293 смешивает системы и пропускает сайт 3.
| Регуляторный элемент | Корректная трактовка | Граница доказательств |
|---|---|---|
| Сайт 1 | Ser293 предшественника = Ser264 зрелого белка | Часто фосфорилируется быстрее остальных и резко тормозит полную реакцию комплекса |
| Сайт 2 | Ser300 предшественника = Ser271 зрелого белка | В рекомбинантных экспериментах модифицируется всеми четырьмя PDK с разной скоростью |
| Сайт 3 | Ser232 предшественника = Ser203 зрелого белка | В классическом сравнении его фосфорилирует PDK1; PDK4 не является киназой всех трёх сайтов |
| PDK1–4 | Различаются распределением, взаимодействием с доменами и чувствительностью к метаболитам | Единого рейтинга активности вне условий конкретного анализа нет |
| PDP1 | Катализ зависит от Mg²⁺; Ca²⁺ усиливает взаимодействие с липоильным доменом | Митохондриальный кальциевый сигнал при сокращении имеет физиологическое значение |
| PDP2 | Также нуждается в Mg²⁺ и относительно нечувствительна к Ca²⁺ | Гормональная регуляция различается по тканям и экспериментальным моделям |
Korotchkina и Patel сравнивали киназы на рекомбинантных вариантах человеческого E1. Работа установила специфичность сайтов и зависимость относительных скоростей от условий. Kato и соавторы исследовали структуру фосфорилированных вариантов E1: модификация сайта 1 нарушала упорядоченность регуляторных петель, взаимодействие с липоильным доменом и восстановительное ацетилирование. Это точнее, чем объяснение, будто фосфат просто закупоривает пируватный канал. Активность с искусственным акцептором электронов не равна активности полной реакции E1–E2–E3 (Korotchkina и Patel, 2001; Kato и соавт., 2008).
PDK2 и PDK4 реагируют на состояние липоильных доменов и связанные с продуктами метаболические сигналы. Пируват тормозит PDK с различной чувствительностью изоформ; влияют также ADP и доступность ATP. Расход ATP киназой следует отличать от образования ATP ниже по окислительному пути. Активность PDP зависит от местной доступности ионов, а не просто количества принятого магния. Кальциевая добавка не воспроизводит строго регулируемые митохондриальные кальциевые импульсы.
Голодание, недостаточная доступность углеводов, глюкокортикоидные сигналы и некоторые липидные воздействия могут увеличивать экспрессию PDK4. В тканезависимой регуляции участвуют PPARα/PPARδ, FOXO и PGC-1α. Инсулин–Akt может подавлять FOXO1 посредством фосфорилирования и изменения локализации. Эти механизмы сохраняют углеводы при их недостатке. Само повышение PDK4 натощак поэтому не является признаком заболевания (Huang и соавт., 2002). (Furuyama, 2003).
При устойчивом избытке субстратов и нарушении действия инсулина липолиз может недостаточно подавляться после еды. Сохраняющаяся доставка жирных кислот, торможение продуктами, регуляция PDK и нарушения транспорта тогда ограничивают окислительный ответ на глюкозу. Это изменение сети, а не необратимое состояние. Измерение экспрессии не устанавливает, что каждая молекула киназы активна, каждый сайт фосфорилирован или ответ на энергетическую потребность утрачен навсегда.
Отношения ацетил-КоА/CoA-SH и NADH/NAD⁺ имеют смысл внутри определённого компартмента. Направление изменения помогает описывать продуктовую нагрузку, но при метаболической негибкости они не обязаны всегда быть «намного больше единицы». Суммарные концентрации в гомогенате не обязательно отражают свободные матриксные отношения, с которыми взаимодействует фермент. Универсальной трёх- или пятикратной константы активации для всех тканей и PDK нет.
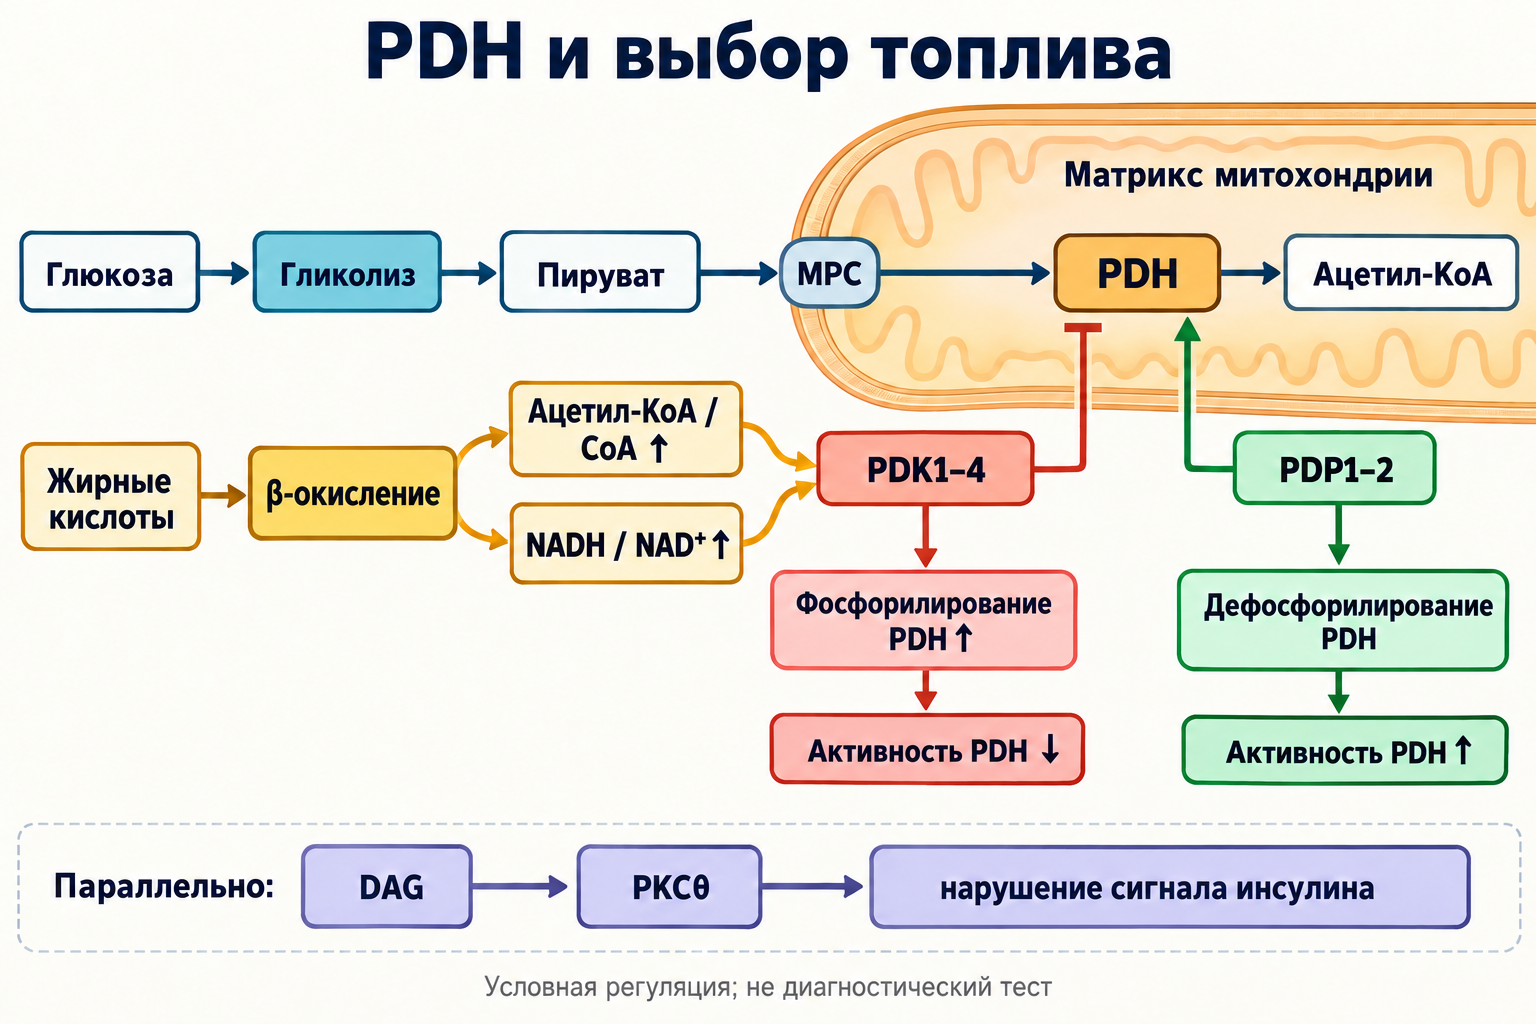
Схема отделяет митохондриальную конкуренцию топлива от параллельного нарушения инсулиновой сигнализации. Уменьшение потока через PDH не обязательно означает торможение MPC; липидные сигналы могут ограничивать поступление глюкозы раньше, чем митохондриальный фермент станет лимитирующим.
DAG в соответствующих мембранных компартментах может активировать новые изоформы протеинкиназы C. PKCθ — новая, DAG-чувствительная, кальций-независимая PKC, а не атипичная изоформа. В мышце нарушение IRS–PI3K–Akt–TBC1D4/AS160 может уменьшать доставку GLUT4. В печени существенны PKCε и регуляция инсулинового рецептора в других моделях. Церамиды способны мешать Akt через иные механизмы. Объединять всё это в путь «DAG и церамиды активируют атипичную PKCθ» некорректно. (Baier, 1993).
Номера сериновых остатков IRS зависят от вида и контекста: мышиный Ser307 и человеческий Ser312 нельзя перечислять как независимые человеческие позиции единого неизменного механизма. Инсулинорезистентность обычно означает снижение ответа, а не полное исчезновение сигнала. Нейтральные триглицериды также не эквивалентны количеству и расположению биоактивных промежуточных липидов. Мышцы тренированного человека могут содержать много внутриклеточных триглицеридов и сохранять хорошую чувствительность к инсулину.
Электроны окисления жирных кислот проходят разными путями. NADH взаимодействует с комплексом I. Электроны ацил-КоА-дегидрогеназ переходят через ETF и ETF:убихинон-оксидоредуктазу в убихиноновый пул, а не обязательно через комплекс II. Комплекс II представляет путь сукцинатдегидрогеназы. Высокий мембранный потенциал и сильно восстановленный хиноновый пул в определённых условиях благоприятствуют обратному переносу электронов и образованию АФК. Однако универсальный порог 180–200 мВ не диагностирует липидное нарушение PDH. (Christensen, 1984).
Koves и соавторы предложили влиятельную модель, в которой чрезмерная подача субстрата в β-окисление перестаёт соответствовать работе ЦТК и дыхательной потребности. В экспериментальных системах метаболомика и изменение поступления жирных кислот связывали неполное окисление с нарушением переключения. Это отличается от утверждения, что инсулинорезистентность всегда вызвана недостаточным окислением жиров. В разных условиях могут играть роль как ограниченная окислительная мощность, так и чрезмерная доставка топлива (Koves и соавт., 2008).
Ацилкарнитины отражают эту сеть, но отдельные плазменные соединения не являются непосредственной фотографией матриксного «затора». Их концентрации зависят от продукции и обмена между тканями, питания, голодания, почечной функции и наследственных заболеваний. C2 связан с ацетильным обменом; C3 и некоторые изомеры C5 отражают также катаболизм аминокислот. Длинноцепочечные соединения могут увеличиваться при разных состояниях, а биологические эффекты зависят от концентрации. Повышенная панель сама по себе не доказывает, что ацилкарнитины разрушили митохондрии, и не устанавливает общий блок PDH.
MFN1/MFN2 участвуют в слиянии наружных мембран, OPA1 — в организации и слиянии внутренних, DRP1 — в делении. Контакты эндоплазматического ретикулума с митохондриями влияют на передачу кальция и липидов. Потеря Mfn2 в экспериментальных моделях может нарушать инсулиновые сигналы и усиливать клеточный стресс, поддерживая связь архитектуры с обменом. Однако влияние на контакты зависит от модели и метода; это не универсальный единственный «трос», трёхкратное снижение которого объясняет любую негибкость. В организации крист участвуют и другие белки. Деление может обеспечивать адаптацию и контроль качества, а не всегда означать повреждение (Sebastián и соавт., 2012).
PDH нельзя описывать как исключительно митохондриальный фермент. Sutendra и соавторы обнаружили функциональный ядерный PDC в моделях клеток млекопитающих и связали его с местным образованием ацетил-КоА, ацетилированием гистонов и продвижением клеточного цикла. Работа устанавливает метаболико-эпигенетическую связь в этих системах. Она не доказывает, что цитозольный и ядерный ацетил-КоА никогда не обмениваются или что обычная негибкость неизбежно выключает защитные гены через ядерный PDH. Дополнительный контекст создают образование ацетил-КоА с участием ACLY и ACSS2 и пространственная регуляция (Sutendra и соавт., 2014).
Макрофаги показывают, почему усиление окисления глюкозы не всегда единственная желательная цель. Экспериментальная воспалительная активация часто усиливает гликолиз и меняет использование ЦТК; результат зависит от цитокинов, оксида азота, HIF и метаболитов. Подавление PDK1 в опытах с мышиными макрофагами уменьшало некоторые M1-связанные ответы и усиливало раннюю окислительную M2-активацию. Другие работы выявляли участие PDK2/PDK4. Обозначения M1/M2 упрощают спектр состояний, а эксперименты не устанавливают, что все иммунные клетки человека с ожирением постоянно заблокированы в одном PDH-фосфорилированном фенотипе (Tan и соавт., 2015; Min и соавт., 2019).
При диабете 2 типа нарушения транспорта и хранения глюкозы сочетаются с изменением доставки липидов и печёночной продукцией глюкозы. Гипергликемия может усиливать полиоловый и гексозаминовый обмен, образование метилглиоксаля и гликирование. Это способствует осложнениям, но все изменения нельзя приписывать предшествующему полному блоку PDH. Энергоснабжение может сохраняться при нарушенном выборе топлива; «клеточный голод среди изобилия» — метафора, а не универсально измеренный дефицит ATP.
При диабете сердце может больше зависеть от жирных кислот, а окисление глюкозы — слабее отвечать на инсулин и нагрузку. Однако сохраняется использование нескольких субстратов. По обычным стехиометрическим оценкам глюкоза даёт больше ATP на единицу кислорода, чем пальмитат; точная процентная разница зависит от способа учёта ATP, челноков, сопряжения и нагрузки. Механическая эффективность дополнительно определяется ионными потоками, сократительной работой и разобщением. Одна стехиометрия топлива не доказывает хроническую гипоксию миокарда.
При ишемии гликолиз может продолжаться без кислорода, а окисление пирувата или лактата в конечном счёте нуждается в дыхательном кислороде. Поэтому окисление лактата нельзя представлять как анаэробный путь спасения. PDH влияет на согласованность гликолиза и окисления глюкозы при реперфузии, но доставка кислорода, сохранность дыхательной цепи и протонный баланс остаются существенными. SERCA2a — ATP-зависимый кальциевый насос, а не канал. Ацидоз, кальциевая перегрузка и гибель клеток возникают из нескольких взаимодействующих процессов, а не после одного фиксированного pH вслед за фосфорилированием PDH.
При MASLD печёночный жир определяется доставкой из жировой ткани, пищевыми липидами, DNL, окислением и экспортом липопротеинов. Инсулинорезистентность может сочетаться с сохранённым липогенезом и избыточной продукцией глюкозы. Пируваткарбоксилаза и PDH по-разному распределяют пируват; ацетил-КоА способен активировать пируваткарбоксилазу. Это не делает торможение PDH универсальной первой причиной стеатоза или фиброза. Путь фруктозы, кетогексокиназы и DNL дополняет картину синтеза липидов из углеводов, включая энергетический избыток и форму продуктов.
Утомляемость и непереносимость нагрузки требуют широкого рассмотрения причин: анемии, сердечно-лёгочных заболеваний, детренированности, нарушений сна, эндокринных состояний, лекарственных эффектов, инфекции и неврологических или метаболических заболеваний. Они не устанавливают дефект PDH. Физиологическое образование лактата возможно при достаточном кислороде, а сам лактат — переносимое топливо. Ни определённая скорость ходьбы, ни отдельная посленагрузочная концентрация не определяют обычную метаболическую негибкость. Устойчивое или значительное повышение лактата требует клинической интерпретации.
Старение может менять мышечную массу, тренированность, обновление митохондрий и субстратные ответы. Измерения кинетики фосфокреатина и активности CrAT у человека поддерживают связь с метаболической инерцией, но на фенотип влияют активность и тренировки. Возраст не означает обязательной недостаточности PDH, а малая амплитуда RER сама по себе не объясняет хрупкость или саркопению (Mancilla, 2023).
Исследовательская калориметрия оценивает ответ при стандартизации голодания, активности, газовой калибровки, стационарного состояния и пробы. Клэмп дополнительно измеряет инсулин-стимулированную утилизацию глюкозы. Тканевые ферментные анализы, фосфорилирование, изотопные потоки и магнитно-резонансные методы описывают разные уровни обмена. Результаты связаны, но не взаимозаменяемы.
| Измерение | Возможный вклад | Почему это не отдельный диагноз PDH |
|---|---|---|
| RER покоя, стимулированный RER и ΔRER | Совокупное изменение окислительного выбора топлива | Зависит от питания, баланса, протокола и доставки глюкозы; универсального клинического порога нет |
| Утилизация глюкозы в клэмпе | Количественный ответ на определённую инсулиновую стимуляцию | Объединяет окисление и хранение, не локализуя первый лимитирующий этап |
| Глюкоза, HbA1c, инсулин или HOMA-IR | Гликемия или модельная оценка резистентности | HOMA зависит от метода и популяции; это не измерение PDH |
| Неэтерифицированные жирные кислоты | Доступность липидов и её подавление | Важны условия взятия и регуляция жировой ткани; концентрация не равна потоку в матриксе |
| Ацилкарнитиновый профиль | Определённые наследственные болезни и исследовательские метаболические паттерны | Соединения неспецифичны для неполного окисления и общего блока PDH |
| Лактат, пируват и молярное отношение | Оценка некоторых причин лактацидоза и митохондриальных болезней | Влияют качество образца, концентрация лактата, оксигенация и другие причины |
| β-Гидроксибутират и ацетоацетат | Кетогенез и связанные с редоксом влияния | Плазменное отношение не измеряет NADH/NAD⁺ каждой ткани |
| Тканевое или генетическое исследование | Определённый ферментный дефект или наследственное заболевание | Нужны показания и специализированная трактовка; это не скрининг любой усталости |
LDH связывает лактат и пируват со свободной цитозольной редокс-парой. Равновесное соотношение включает активность протонов; при заданном pH её можно включить в кажущуюся константу. Для отношения концентрации должны быть выражены в одинаковых молярных единицах.
Это компартмент-зависимые биохимические связи, а не формулы восстановления всех внутриклеточных редокс-отношений по крови. Пируват особенно чувствителен к взятию и обработке образца. Повышенное лактат/пируват не специфично для торможения PDH. При первичном дефиците комплекса лактат и пируват часто возрастают пропорционально, а отношение остаётся низким или в обычном интервале около 10–20. Debray и соавторы показали, что различение причин врождённого лактацидоза сильно зависит от концентрации лактата. Педиатрические диагностические данные нельзя превращать в порог негибкости, связанной с образом жизни (Debray и соавт., 2007).
Аналогично фиксированное отношение β-гидроксибутират/ацетоацетат 5–8 не устанавливает универсальный матриксный «редокс-коллапс». Значимы концентрация, образование и использование кетонов и стабильность образца. Полезнее определить клинический вопрос и подходящие исследования, чем трактовать каждое отклонение неподтверждённой восьмимаркерной панели как одно и то же поражение фермента.
Карнитинацетилтрансфераза осуществляет обратимый обмен ацетильных групп между ацетил-КоА и карнитином:
Реакция может регенерировать свободный КоА и обеспечивать обмен ацетильным углеродом при избытке поступления над текущим использованием. В обратном направлении ацетилкарнитин даёт ацетильный резерв при увеличении потребности. Эта буферизация отличается от длинноцепочечного челнока CPT1–CACT–CPT2: CPT1 образует длинноцепочечные ацилкарнитины, CACT обменивает их через внутреннюю мембрану, а CPT2 обычно восстанавливает матриксный ацил-КоА. Описание CPT2 как универсального аварийного экспортёра всех недоокисленных продуктов обращает обычное направление системы.
Удаление Crat в мышцах мыши, эксперименты с человеческими миоцитами и ограниченные наблюдения при добавлении карнитина поддерживают роль фермента в переключении. Seiler и соавторы дополнительно изучали ацетильную буферизацию при нагрузке. Это механистическое обоснование, но не доказательство, что каждому утомлённому человеку нужны граммы карнитина, что плазменный C2 диагностирует дефицит CrAT или что пероральный ацетил-L-карнитин мгновенно выключает PDK (Muoio и соавт., 2012; Seiler и соавт., 2015).
Недостаток тиамина может нарушать PDH и другие тиамин-зависимые ферменты, способствуя тяжёлым неврологическим и сердечно-сосудистым состояниям и лактацидозу. Выявление и лечение в соответствующих обстоятельствах существенно. Но зависимость фермента от кофактора не означает, что человеку с достаточным обеспечением полезно насыщать все ферменты фармакологическими дозами. Некоторые наследственные варианты PDH имеют особую чувствительность к тиамину; это специализированная ситуация, отличная от обычной инсулинорезистентности.
Бенфотиамин — производное тиамина, а не гарантия непосредственной доставки в матрикс или защиты серинового остатка от PDK. Исследования производных часто оценивали транскетолазу, сосудистые показатели и осложнения диабета, а не поток через человеческий PDH. Небольшое перекрёстное исследование 12 участников с гипергликемией изучало 300 мг тиамина в сутки шесть недель и сообщало об изменении толерантности к глюкозе. Размер и конечная точка не валидируют протокол реактивации PDH или универсальную дозу (Alaei Shahmiri, 2013).
Липоилирование человеческих ферментов использует специализированный митохондриальный путь с LIPT2, LIAS и LIPT1. Нельзя предполагать, что свободная α-липоевая кислота в добавке автоматически восстанавливает рукава E2 посредством человеческого аналога бактериального захвата липоата. Биохимические исследования пути и модельные эксперименты различают липоилирование, антиоксидантные и сигнальные эффекты принятой кислоты. Данные о последних не доказывают прямой ремонт липоильных групп PDH (Cao и соавт., 2018).
Рибофлавин, ниацин и пантотенат участвуют в метаболизме FAD, NAD и КоА. Добавление предшественника не устанавливает, что именно дефицит матриксного пула был лимитирующим. Особенно легко переоценить NR/NMN: рост NAD-связанного показателя крови не обязательно означает усиление потока PDH. В рандомизированном исследовании мужчин с ожирением и инсулинорезистентностью 12 недель NR не улучшали чувствительность к инсулину и обмен глюкозы всего организма. Связанные мышечные анализы не показали улучшения митохондриального дыхания или морфологии (Dollerup и соавт., 2018, 2020).
Магний необходим для фосфатаз и множества других процессов. Коррекция выявленного дефицита может быть оправданной, но зависимость фермента от Mg²⁺ in vitro не обосновывает назначение всем 400–600 мг добавочного элементарного магния. Пероральная доза не определяет прямо свободный Mg²⁺ матрикса; важны почечная функция и желудочно-кишечная переносимость. Кальциевый сигнал сокращения также не воспроизводится произвольным приёмом кальция. У пантетина, цинка, хрома и омега-3 есть отдельные исследовательские направления, но эффективность общего «набора спасения PDH» не доказана. Модель хромодулина и общие роли цинка не устанавливают необходимость высоких доз для защиты тиолов PDH.
Дихлорацетат тормозит PDK и способен снижать лактат в определённых экспериментальных и клинических условиях. Чувствительность изоформ различается; подавление киназы позволяет существующим фосфатазам работать, а не непосредственно снимает фосфат. Снижение лактата — биохимическая конечная точка, не доказательство улучшения выживаемости, переносимости нагрузки или кардиометаболического здоровья. Существенное ограничение — периферическая нейротоксичность. Рандомизированное исследование MELAS с 30 участниками было досрочно прекращено из-за нейропатии без установленного клинического преимущества в данных условиях. Это заболевание-специфическое наблюдение нельзя игнорировать или называть доказанной терапией обычной инсулинорезистентности (Kaufmann и соавт., 2006).
PS10 также часто описывают неточно. Созданное Tso и соавторами соединение действовало на ATP-связывающий карман и тормозило все четыре PDK, а не только PDK4. У мышей с ожирением сообщались увеличение активности PDH, улучшение толерантности к глюкозе и уменьшение стеатоза. Результаты поддерживают исследовательскую мишень, но не человеческий лечебный протокол и не отсутствие токсичности при длительном применении (Tso и соавт., 2014).
| Вмешательство или модель | Что изучалось | Что не установлено |
|---|---|---|
| DCA при MELAS, Kaufmann и соавт., 2006 | Рандомизированное лечение определённого заболевания, досрочно остановленное при нейротоксичности | Общее преимущество при негибкости, связанной с ожирением, или хронической усталости |
| PS10, Tso и соавт., 2014 | Торможение PDK, изменения PDH и обмена у мышей с ожирением | Эффективность у человека, действие только на PDK4 и длительная безопасность |
| Тиамин, перекрёстная работа 2013 года | Толерантность к глюкозе в небольшой группе с гипергликемией | Прямая нормализация PDH или универсальная кофакторная схема |
| NR, Dollerup и соавт., 2018 | Рандомизированное добавление с метаболическими исходами | Надёжное улучшение инсулиновой чувствительности или митохондриального потока |
| Раннее окно питания, Sutton и соавт., 2018 | Небольшое контролируемое перекрёстное исследование мужчин с предиабетом | Обязательный режим 16/8 или специфическое восстановление PDH |
| MOTS-c, Lee и соавт., 2015 | Клеточная сигнализация и вмешательства у мышей | Валидированная инъекционная терапия человеческого нарушения PDH |
У ингибиторов SGLT2 и агонистов GLP-1R есть установленные применения при определённых заболеваниях, но их пользу нельзя свести к общему доказанному прямому подавлению PDK4 в каждой ткани человека. SGLT2-ингибирование меняет потерю глюкозы, инсулин-глюкагоновый баланс и доступность субстратов. Повышение кетоновой доступности — один из предполагаемых участников сердечных эффектов. Кетоны дают ацетил-КоА в обход PDH, но всё равно требуют ЦТК и дыхательной функции; это не универсально лучшее, независимое от кислорода топливо. GLP-1-терапия влияет на аппетит, массу, гликемию и несколько систем; прямые механизмы GLP-1R в гепатоцитах требуют осторожной оценки конкретной модели.
Метформин тоже нельзя представлять как универсальный прямой дефосфорилирующий PDH препарат. Лечение определяют установленные показания и клинические результаты. Клеточные и животные механизмы полезны как гипотезы, но не заменяют доказательств пользы и неблагоприятных эффектов в соответствующей популяции.
MOTS-c — 16-аминокислотный пептид, связанный с открытой рамкой считывания внутри митохондриальной 12S рРНК. Lee и соавторы связывали его с торможением, а не активацией фолат-зависимого синтеза пуринов de novo, накоплением AICAR и AMPK-сигналами в клетках, с метаболическими эффектами у мышей. Это не доказывает селективного подавления PDK4 как универсального механизма. Humanin, связанный с последовательностью митохондриальной 16S рРНК, имеет экспериментальные цитопротекторные эффекты. Описанный трёхкомпонентный рецептор включает CNTFRα, WSX-1 и gp130. WSX-1 сам является IL-27Rα, поэтому перечисление обоих как разных субъединиц дублирует один компонент. Следует учитывать также контекст трансляции и длину пептида. Эти наблюдения не обосновывают рутинную пептидную терапию негибкости (Lee и соавт., 2015; Hashimoto и соавт., 2009).
В начале сокращения кальциевые сигналы, увеличение образования ADP, доступность пирувата и изменение продуктовой нагрузки могут повышать долю активного PDH и окислительный поток. Время ответа зависит от интенсивности, типа волокон, тренированности и предшествующего рациона. Одновременно меняются независимый от инсулина транспорт глюкозы и поступление жирных кислот. Единого рубежа 65–70% VO₂max, где каждая мышца полностью меняет жиры на углеводы, нет.
Регулярная тренировка способна увеличивать окислительную мощность, улучшать действие инсулина и менять обновление митохондрий и обращение с субстратами. Выносливость и силовая работа поддерживают разные стороны здоровья и функции. Польза программы зависит от соблюдения, постепенности, восстановления и заболевания; фиксированное увеличение митохондрий на 40–60% или обязательная комбинация «Зоны 2» и HIIT не являются универсальными правилами. Выраженные симптомы при нагрузке требуют оценки, а не автоматического её усиления ради «включения PDH».
Рацион влияет на доступность субстратов и измеряемый ответ. Ограничение углеводов может индуцировать PDK4 и снижать окисление углеводов как адаптацию к их недостатку. Это не доказывает необратимую патологическую негибкость или неизбежный диабет. Хронический энергетический избыток, напротив, может увеличивать доставку липидов и эктопические депо независимо от назначения избытка одному макронутриенту. Перед клинической глюкозотолерантной пробой важна стандартная подготовка: предшествующее ограничение углеводов меняет ответ.
Ограниченное окно питания помогает некоторым людям организовать рацион; отдельные контролируемые исследования сообщают об улучшении инсулин-связанных показателей. Sutton и соавторы сравнивали раннее шестичасовое окно с двенадцатичасовым у мужчин с предиабетом. Это не было испытанием обязательного для всех режима 16/8 и не измеряло напрямую восстановление PDH. При оценке пользы следует различать общий объём питания, качество рациона, массу, время и соблюдение. Углеводы вокруг тренировки могут решать спортивные задачи, но обычную углеводную пищу не требуется ограничивать узким временем до или после нагрузки (Sutton и соавт., 2018).
Мышечные часы координируют метаболические программы. Dyar и соавторы у мышей с мышечно-специфическим удалением Bmal1 обнаружили изменения обращения с глюкозой и регуляции связанных с PDH ферментов. Это поддерживает связь циркадной биологии с обменом. Работа не устанавливает универсальный человеческий пик PDK4 в 03:00–05:00, минимум к завтраку или круглосуточный максимум у каждого пользователя вечерних экранов. Сон, сменная работа и расписание еды воздействуют несколькими путями; точные часы требуют данных для соответствующей человеческой ситуации (Dyar и соавт., 2014).
Клинически полезно сначала установить проблему: дисгликемию, избыток жировой массы, непереносимость нагрузки, устойчивый лактат или подозрение на наследственную болезнь. Затем выбирают соответствующие методы. Признанные кардиометаболические показатели, осмотр и целевые исследования обычно отвечают больше, чем предполагаемая универсальная «панель PDH». Рассматривают лекарства, пищевые риски, активность, сон и другие причины симптомов. Установленный дефицит или заболевание лечат по его данным; не предполагают, что каждый симптом требует одновременной коррекции пяти кофакторов, PDK, пептидов и пищевого окна.
Понятие гибкости полезно именно как описание адаптации к условиям. Вклад вносят PDH, инсулиновые сигналы, транспорт, хранение липидов, редокс-баланс и тканевая архитектура. Меньший дыхательный ответ информативен внутри своего протокола, но не устанавливает сам по себе поражение фермента. Максимальное окисление углеводов не является правильной целью для каждого физиологического состояния.
Материал представляет собой нарративный синтез с целевой проверкой нумерации сайтов, путей субстратов, отдельных структурных работ, диагностических наблюдений и интервенционных утверждений по состоянию на 8 октября 2026 года. Использовались доступные первичные записи и аннотации исследований; полный текст структурной работы Kato и соавторов был доступен для проверки механизма. Для остальных утверждений чтение аннотации или библиографической записи не выдаётся за аудит полного текста. Клеточные и животные модели, физиологические исследования человека и клинические испытания различаются в изложении. Это не систематический обзор, не GRADE, не внешнее рецензирование и не валидированный лечебный протокол. Схемы упрощают динамическую сеть; отсутствие универсальной дозы или порога отражает реальную границу доказательств.
Нет. RER зависит от условий, рациона и доступности субстратов; низкая дельта не локализует ограничение в PDH.
Нет. Индукция при голодании или ограничении углеводов может сохранять субстраты; важны ткань и контекст.
Цикл Рэндла описывает физиологическую конкуренцию, но не доказывает токсичность обычной смешанной пищи.
Человеческое липоилирование использует LIPT2, LIAS и LIPT1. Антиоксидантный эффект свободной кислоты не доказывает ремонт E2.
Коррекция подтверждённого дефицита отличается от форсирования фермента. Клинически валидированного общего набора восстановления PDH нет.