
Фруктоза постачає вуглець для синтезу ліпідів та метаболічні сигнали, здатні посилювати експресію ліпогенних ферментів. Значення мають кількість і швидкість надходження до тканини, енергетичний баланс, дія інсуліну та стан печінки. Біохімічна схема показує можливі реакції, але сама не доводить пошкодження печінки будь-яким продуктом із фруктозою.
Еволюція, харчовий контекст і терміни
Людина й інші людиноподібні мавпи не мають функціональної уратоксидази, UOX. Реконструкція давніх ферментів підтримує поступове зниження активності урикази в еволюції приматів із подальшою інактивацією гена. Уриказа спочатку утворює 5-гідроксіізоурат, а наступні реакції — алантоїн. Припущення, що вищий урат сприяв накопиченню енергії під час нестачі фруктів, залишається еволюційною гіпотезою. Воно не встановлює причинний зв'язок конкретної харчової дози із сучасною хворобою та не визначає універсального давнього або нинішнього споживання фруктози (Kratzer, 2014).
Розщеплення сахарози дає приблизно однакову молярну кількість глюкози й фруктози. Суха цукрова фракція HFCS-55 містить близько 55% фруктози та 42% глюкози, решта — інші сахариди; інші сиропи відрізняються. Важливі сумарні додані цукри, порція, форма продукту та енергетичний баланс. Цілі фрукти містять воду, клітковину й збережену харчову матрицю, зазвичай потребують більше часу для їди, ніж солодкий напій. Сік і швидкий експериментальний болюс не еквівалентні цілому фрукту. Додавання калорій напоями відрізняється від заміни іншого вуглеводу за незмінної калорійності.
MASLD, стеатотична хвороба печінки, пов'язана з метаболічною дисфункцією, передбачає стеатоз і щонайменше один визначений кардіометаболічний чинник ризику. У класифікації враховують алкоголь та інші причини. Старі дослідження використовують NAFLD, і опис їхньої початкової популяції зберігається. MASH додатково включає стеатогепатит; перехід до фіброзу й цирозу варіабельний, а не неминучий. Надходження жирних кислот із жирової тканини, харчовий жир, синтез, окиснення та експорт разом визначають жир печінки. Це пояснює матеріал про ектопічний жир і фенотип TOFI (Rinella, 2023).
Кишечник перед печінкою
Апікальний GLUT5, кодований SLC2A5, переносить фруктозу полегшеною дифузією; базолатеральний GLUT2 бере участь у виході з ентероцита. Глюкоза також використовує натрійзалежний SGLT1. Переміщення GLUT2 до апікальної мембрани залежить від моделі й умов та не визначає універсальної схеми всмоктування в людини.
Ентероцити містять KHK й альдолазу B та перетворюють фруктозу на глюкозу й органічні кислоти. Пероральне ізотопне трасування в мишей показало значний кишковий кліренс за менших навантажень і більше надходження до печінки та товстої кишки після перевищення цієї здатності (Jang, 2018). Мишині дози не встановлюють безпечної кількості яблук або об'єму напою для людини. Впливають швидкість споживання, адаптація, супутня глюкоза та кишкова здатність. Портальний профіль відрізняється від периферичного, проте кожному прийому їжі не можна приписати фіксовану портальну концентрацію чи частку печінкового вилучення.
Ізоформи, кінетика та структура KHK
Ген KHK розташований на 2p23.3. Взаємовиключні альтернативні екзони утворюють KHK-A і KHK-C. Структурне вирівнювання показує відмінність ділянки 72–115, що впливає на центральну укладку й інтерфейс димера. KHK-C переважає в печінці, нирках і кишечнику, KHK-A поширена ширше. Це переваги експресії, а не абсолютні тканинні обмеження. Рекомбінантні ферменти демонструють вищу спорідненість KHK-C до фруктози; константи залежать від умов (Asipu, 2003; Diggle, 2009; Trinh, 2009).
| Властивість | KHK-C | KHK-A |
|---|---|---|
| Орієнтовний Km фруктози в часто цитованих рекомбінантних дослідах | 0,8 ммоль/л | 8–10 ммоль/л |
| Ілюстративне v/Vmax за 2 ммоль/л | 0,71 | 0,17–0,20 |
| Ілюстративне v/Vmax за 5 ммоль/л | 0,86 | 0,33–0,38 |
| Значення | Вища спорідненість, помітна активність за меншого субстрату | Нижча спорідненість, зростання активності зі збільшенням субстрату |
Розрахунок використовує просту залежність Міхаеліса–Ментен, а не вимірювання портальної концентрації чи потоку всього органа:
[S] і Km мають однакові одиниці концентрації. За 2–5 ммоль/л модель не передбачає повного насичення KHK-C. Vmax і число обертів не переносять між препаратами без урахування кількості ферменту та умов.
KHK належить до родини вуглеводних кіназ pfkB й утворює димери. Субодиниця має центральний α/β-домен і менший β-шар, що формує інтерфейс та активну щілину. Trinh та колеги визначили структури вільної KHK-A, її комплексу з фруктозою й аналогом нуклеотиду та вільної KHK-C. PDB 3B3L — людська KHK-C із роздільністю 2,9 Å; 2HLZ — KHK-A. PDB 3NBD є грибним лектином і не стосується KHK. У комплексі KHK-A фруктозу контактують Asp15, Gly41, Asn42, Asn45 й Asp258; консервативний C-кінцевий мотив організує зв'язування фосфату. Запропонована каталітична основа — Asp258, а не Asp16. Структурні контакти не підтверджують усіх можливих механізмів інгібіторів.
Перемикання ізоформ за участю hnRNP досліджено в пухлинних моделях і не є встановленою універсальною реакцією нормальної печінки. У мишиній роботі Ishimoto видалення KHK-A посилювало порушення, а видалення обох A/C захищало. Це не дослід із селективним видаленням лише KHK-C (Ishimoto, 2012).
Фосфорилювання, енергія й урат
Магнійзалежна KHK каталізує спряжену з ATP реакцію:
Біохімічне скорочення не деталізує іонізацію та координацію металу. Фруктоліз входить до пулу тріозофосфатів нижче фосфофруктокінази-1, обходячи саме цю точку контролю гліколізу. Він залишається залежним від субстрату, ATP, наступних ферментів і тканинної регуляції. Фруктозо-1-фосфат впливає на регуляторний білок глюкокінази та сприяє її вивільненню; фосфорилювання глюкози підтримує глікоген та інші шляхи. Глікогенна гілка проходить через глюкозо-6-фосфат, не безпосередньо через піруват.
Швидке фосфорилювання може накопичувати фруктозо-1-фосфат і тимчасово зменшувати ATP та доступний неорганічний фосфат. KHK переносить фосфат ATP, а не прямо споживає вільний фосфат. Відповідь пояснюють регенерація ATP, утримання фосфату в метаболітах та обмін аденінових нуклеотидів:
Доступність AMP і послаблення фосфатзалежного гальмування можуть сприяти AMPD, зокрема печінковій AMPD2. IMP переходить в інозин і гіпоксантин; ксантиноксидоредуктаза, XOR, утворює ксантин і сечову кислоту. XDH та XO мають різні акцептори електронів, тому окисні продукти залежать від форми та умов. Велике падіння ATP в окремому досліді не гарантоване звичайною порцією фруктів. Матеріал про KHK, дефіцит ATP та урат розглядає також нирковий і судинний контекст.
Для шляху XO наведено збалансовані сумарні рівняння з нейтральними молекулярними формами та пероксидом водню як продуктом відновлення кисню. Може утворюватися й супероксид; XDH використовує інший акцептор електронів.
Послідовні субстрати — гіпоксантин, ксантин і сечова кислота.
Клітинні й тваринні експерименти пов'язують внутрішньоклітинний урат, мітохондріальний окисний стрес, NOX4-залежні процеси й нижчу активність аконітази з ліпогенезом (Lanaspa, 2012). NOX4 переважно утворює пероксид водню та регулюється не так, як p47phox-залежні оксидази. Окисники можуть пошкоджувати залізосірчаний центр ACO2; це не пряме алостеричне блокування ферменту уратом. SLC25A1 обмінює цитрат та інші субстрати через внутрішню мітохондріальну мембрану, постачаючи вуглець для цитозольного синтезу. Дані не доводять повної зупинки циклу трикарбонових кислот чи фіксованого зниження аконітази в кожної людини.
Вуглецеві маршрути до триацилгліцеролів
Альдолаза B розщеплює фруктозо-1-фосфат на DHAP та нефосфорильований гліцеральдегід. TKFC далі утворює гліцеральдегід-3-фосфат, GA3P; тріозофосфатізомераза взаємоперетворює GA3P і DHAP. Подальший гліколіз дає піруват, включаючи перетворення фосфоенолпірувату. Вхід через MPC1/2 і піруватдегідрогеназа постачають мітохондріальний ацетил-КоА; синтез та експорт цитрату пов'язують його з цитозольним DNL.
Паралельна реакція GPD1 постачає гліцерольну основу:
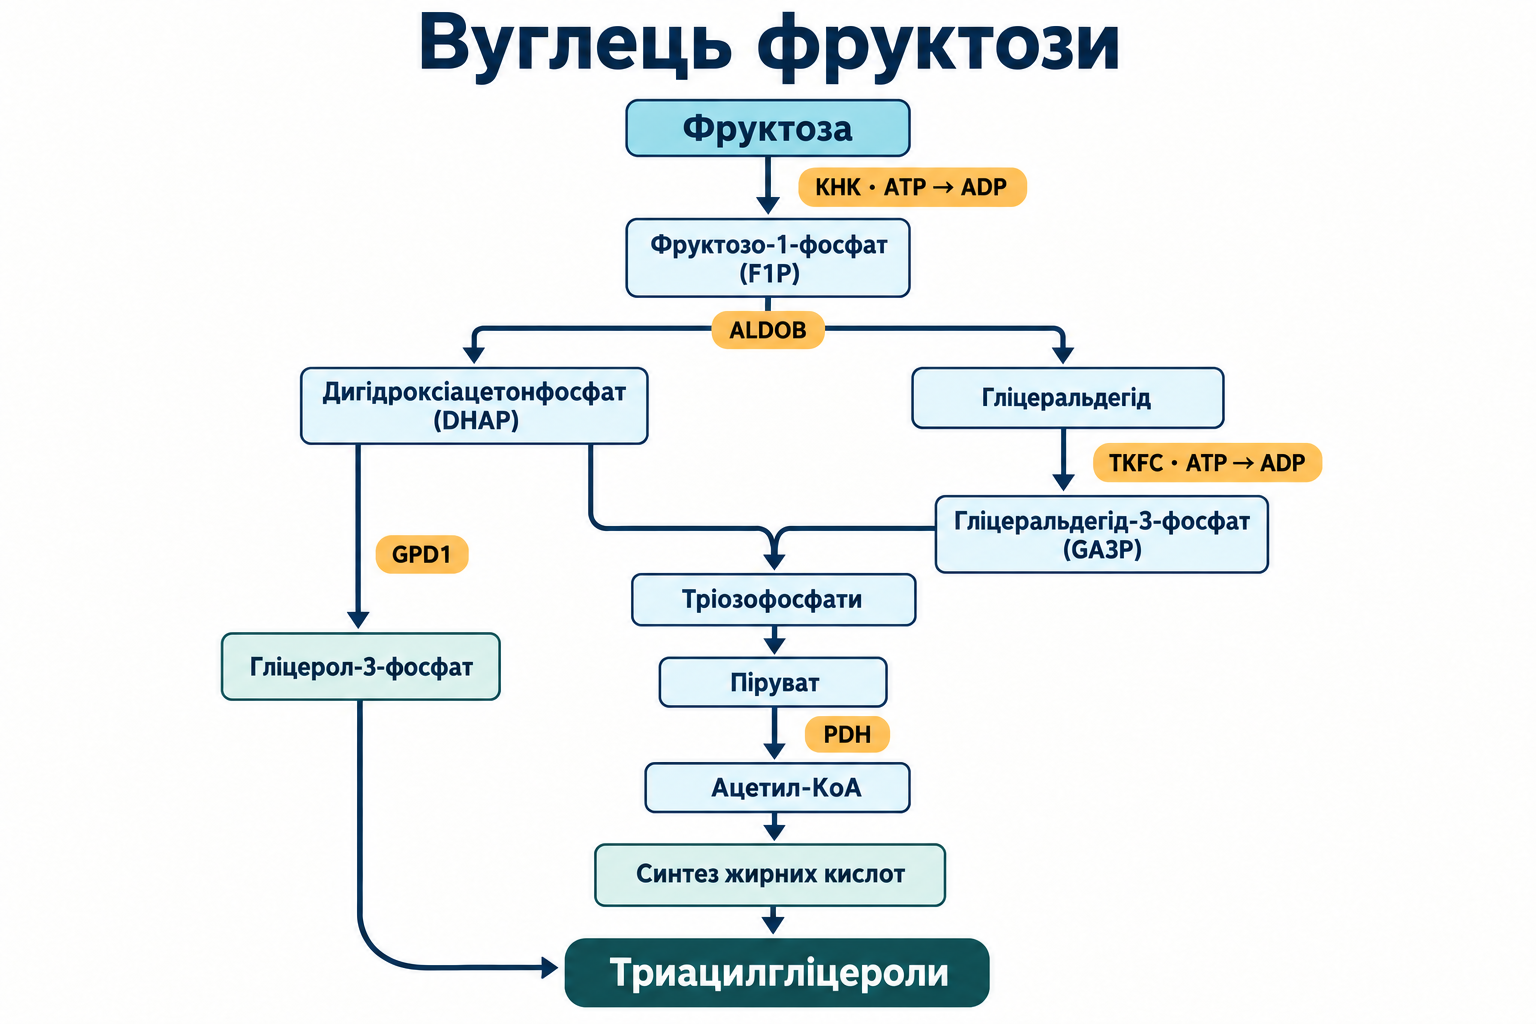
Спрощена схема відділяє вуглець жирних кислот від гліцерольної основи; проміжні стадії пояснено в тексті. Фруктоза також перетворюється на глюкозу, лактат та окиснені продукти. Мікробний ацетат може постачати печінковий ацетил-КоА через ACSS2; досліди Zhao на мишах підтверджують маршрут за своїх умов, а не його обов'язкове домінування в людей (Zhao, 2020).
ChREBP, SREBP-1c та ферменти ліпогенезу
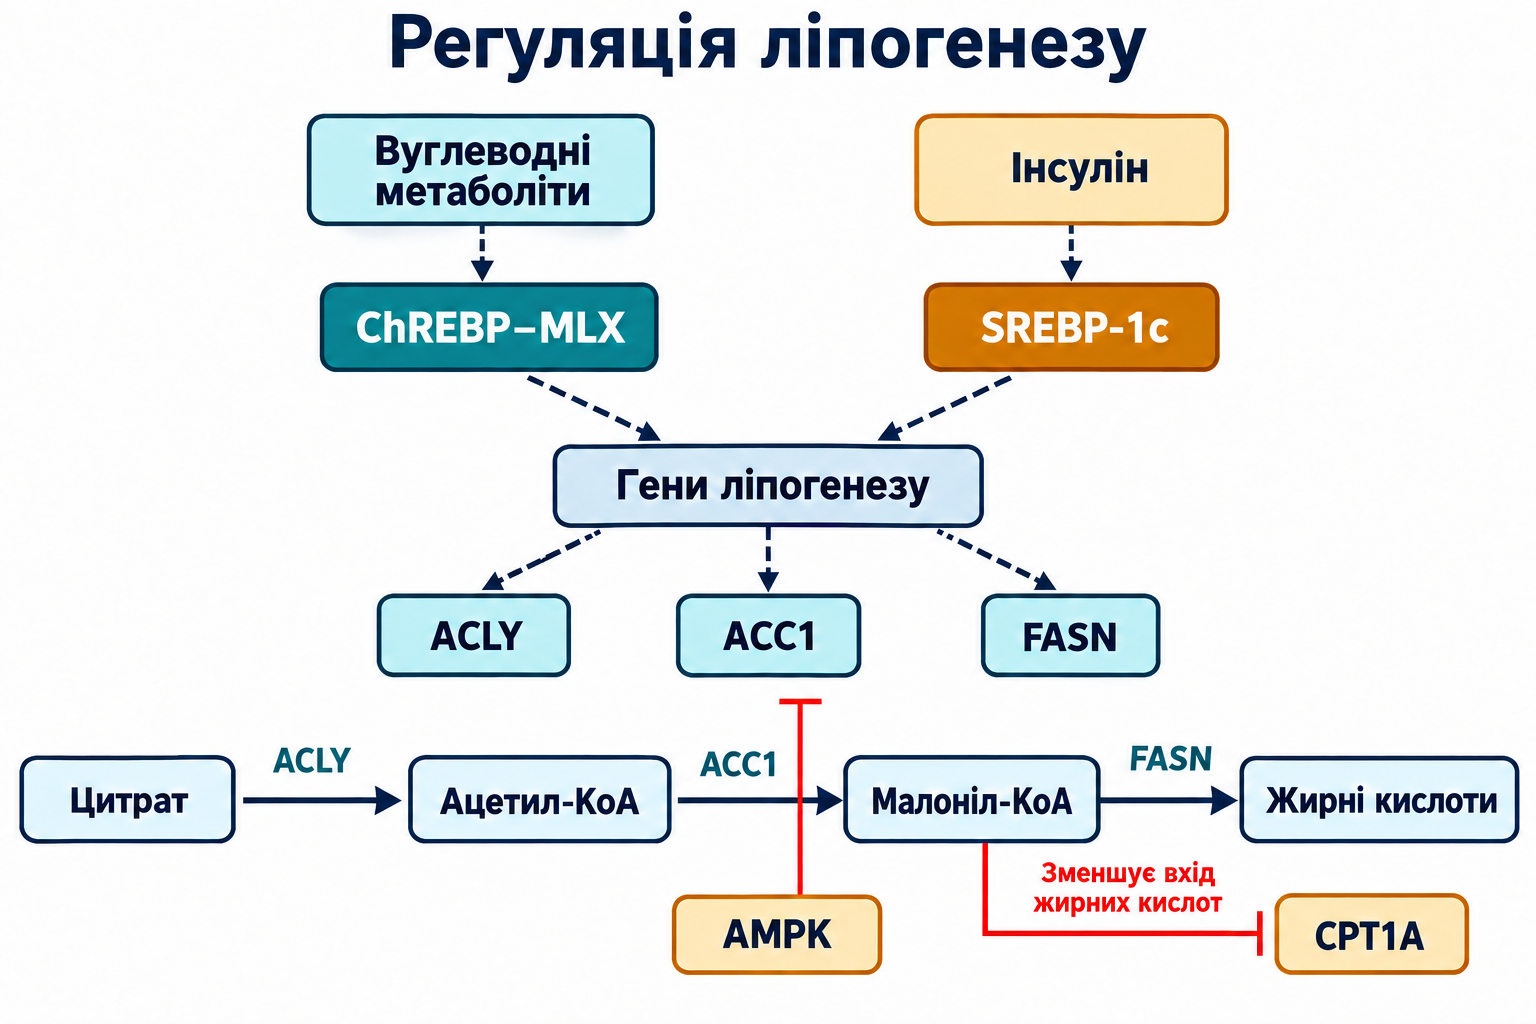
ChREBP, кодований MLXIPL, — вуглеводочутливий транскрипційний фактор bHLH із лейциновою блискавкою. N-кінцевий модуль чутливості до глюкози містить LID, інгібіторний домен низької глюкози, та GRACE, консервативний елемент активації глюкозної відповіді. Регуляція включає метаболіти, фосфорилювання й білкові взаємодії. Класичні моделі охоплюють глюкозо-6-фосфат, ксилулозо-5-фосфат, PP2A, PKA/AMPK-залежне фосфорилювання та локалізацію за участю 14-3-3. Вони не доводять єдиного високоафінного лігандного перемикача фруктозо-1-фосфатом. ChREBP–MLX зв'язується з вуглеводними відповідними елементами, зазвичай парою E-box із п'ятьма основами між ними (Li, 2006).
ChREBP-α може посилювати альтернативний промотор ChREBP-β. Коротша β-форма позбавлена значної частини N-кінцевої інгібіторної області; спочатку її охарактеризували в жировій тканині (Herman, 2012). Зворотний зв'язок не доводить багатоденного «замикання» людської печінки в ліпогенезі після одного болюсу. Інсуліночутливий SREBP-1c діє через SCAP-залежний транспорт з ЕПР до апарата Гольджі та протеолітичну активацію. Обидві програми співпрацюють, але мають різні вхідні сигнали.
ACLY вивільняє цитозольний ацетил-КоА, біотинзалежна ACC1 утворює малоніл-КоА, а FASN використовує ацетильні/малонільні одиниці та NADPH для пальмітату:
Перші дві реакції подані у звичному біохімічному скороченні; третя — стандартна сумарна реакція FASN. SCD1 десатурує жирні ацил-КоА, ELOVL6 подовжує C16 до C18. GPAT, AGPAT, ліпін і DGAT далі утворюють триацилгліцерол через гліцероліпідні проміжні сполуки. Елонгація не є естерифікацією.
Малоніл-КоА гальмує CPT1A й обмежує мітохондріальний вхід довголанцюгових жирних кислот. Це поступова, компартментзалежна регуляція, не повне вимкнення окиснення; важливий також локальний малоніл-КоА, пов'язаний з ACC2. Активована AMPK інгібує ACC фосфорилюванням. Берберин некоректно називати інгібітором AMPK, а неактивну ACC — дефосфорильованою.
Ізотопні методи розділяють частку DNL, абсолютну продукцію та загальний жир печінки. У роботі Donnelly з NAFLD приблизно 59% виміряних жирних кислот печінкових триацилгліцеролів походили з циркулюючих неестерифікованих жирних кислот, 26% — із DNL, 15% — із харчового жиру. Це частки джерел конкретного дослідження, а не універсальна норма чи відсоток будь-якої дози фруктози, що переходить у жир (Donnelly, 2005).
Накопичення, інсулінові сигнали та пошкодження
Нейтральні триацилгліцероли в краплях із PLIN2 можуть буферизувати реактивніші ліпіди. Загальний жир не визначає ліпотоксичність. Мембранний sn-1,2-DAG активує PKCε — нову кальційнезалежну, але DAG-чутливу PKC. Експериментальне фосфорилювання Thr1160 людського інсулінового рецептора гальмує його кіназну активність; мишиний гомолог — Thr1150. Це не атипова PKC. Порушення IRS–PI3K–Akt може послабити гальмування FoxO1 та підвищити експресію генів глюконеогенезу. Ліпогенез поряд із нерегульованою продукцією глюкози називають селективною печінковою інсулінорезистентністю, проте залучені різні сигнальні й субстратні механізми (Petersen, 2016).
Дія церамідів залежить від виду й локалізації. CerS6 пов'язана з C16, CerS2 переважно утворює дуже довголанцюгові форми. Вплив PP2A й атипових PKC на Akt залежить від моделі. Насичені ацильні сполуки можуть порушувати мембрани ЕПР і кальцієвий обмін. Відповідь на незгорнуті білки спочатку адаптивна: IRE1–XBP1, PERK–eIF2α–ATF4 та процесинг ATF6; тривалий стрес може включати JNK, CHOP і пошкодження. Ser307 IRS1 гризунів відповідає людському Ser312 і не завжди є інгібіторним сайтом.
SERCA, вивільнення кальцію з ЕПР та захоплення через MCU пов'язують стрес органел. Перехідна проникність мітохондрій і BAX/BAK-залежна пермеабілізація зовнішньої мембрани — різні процеси. Цитохром c, APAF1 і каспази 9/3/7 забезпечують внутрішній апоптоз; пора перехідної проникності не потрібна для кожного апоптотичного випадку. Ці механізми не роблять стеатоз незворотним переходом до MASH.
Експорт VLDL потребує ApoB100, MTTP й фосфатидилхоліну. Він може зростати при MASLD і все одно не врівноважувати надходження та синтез; універсальний дефіцит ApoB не є поясненням. ATP, мітохондріальна ДНК і HMGB1 пошкоджених клітин впливають на макрофаги. TLR4-залежні сигнали готують запальну відповідь, а активація інфламасоми потребує додаткового контексту. Пальмітат не є встановленим прямим лігандом TLR4, а кристали урату не обов'язкові для MASH. Участь беруть клітини Купфера й залучені імунні клітини.
TGF-β–SMAD2/3 та PDGF-залежні шляхи активують зірчасті клітини печінки, їхню проліферацію, матрикс і зміни ретиноїдних крапель. Колаген I/III, фібронектин і TIMP-регульований обмін матриксу сприяють фіброзу; капіляризація синусоїдів погіршує обмін і може підтримувати гіпоксію. PNPLA3 I148M, rs738409, і TM6SF2 E167K, rs58542926, змінюють схильність через краплі та експорт. Вони взаємодіють з іншими впливами й не задають індивідуального фіксованого множника «фруктозного» фіброзу (Romeo, 2008; Kozlitina, 2014).
Що демонструють людські втручання
| Дослідження | Вплив і результат | Межа висновків |
|---|---|---|
| Stanhope, 2009 | Десять тижнів напоїв із глюкозою або фруктозою на 25% енергії: фруктоза підвищувала постпрандіальний DNL, несприятливі ліпідні показники та вісцеральний жир і знижувала виміряну чутливість до інсуліну | Була амбулаторна фаза вільного харчування, а не постійний контроль енергії. DNL вимірювали міченим ацетатом, чутливість — утилізацією дейтерованої глюкози, не клємпом |
| Stanhope, 2011 і 2015 | Короткі дослідження глюкози, фруктози або HFCS; робота 2015 року показала несприятливі ліпідні тенденції за досліджених доз | Експериментальні навантаження та короткі маркери не визначають неминучого пошкодження однією банкою або фруктом |
| Schwarz, 2017 | 41 дитина з ожирінням і високим споживанням цукру, дев'ять днів готового раціону із заміною цукру крохмалем і фруктозою 4% енергії; жир печінки й DNL знизилися | До/після без рандомізованого паралельного контролю; втрата маси та відібрана популяція обмежують узагальнення |
| Kazierad, 2021 | 53 дорослих із NAFLD, шість тижнів плацебо або PF-06835919 у дослідних дозах 75/300 мг | Перевірка концепції KHK, не 16-тижнева робота й не схема призначення |
| Saxena, 2023 | 164 учасники з NAFLD і діабетом 2-го типу на метформіні, 16 тижнів рандомізації до плацебо або 150/300 мг; відносні зміни жиру −5,26%, −17,05%, −19,13% | 90% довірчі інтервали; для 300 мг проти плацебо p=0,0288. Гістологічні MASH/фіброз та клінічні події не встановлені |
Lustig (2016) також досліджував дев’ятиденну заміну цукру крохмалем. Дизайн «до/після» та зниження маси обмежують виділення самостійного ефекту фруктози.
Інгібування KHK допомагає перевіряти механізм, проте активність сполуки й тваринні результати не перетворюються на затверджену схему лікування. PF-06835919 не еквівалентний добавкам. Зміна їжі, калорій, маси й блокування ферменту відповідають на різні питання.
Добавки та харчові вікна
| Збережена механістична тема | Біологічне підґрунтя | Клінічна межа |
|---|---|---|
| EPA/DHA | PPARα-залежне окиснення та зміна ліпогенних програм у моделях | WELCOME й інші роботи не встановлюють універсального лікування MASH/фіброзу; показання щодо тригліцеридів окремі |
| Берберин | Мітохондріальні/AMPK-ефекти й інгібіторне фосфорилювання ACC; попередні людські дані | Обмежені випробування не підтверджують комбінований «стек»; дигідроберберин не клінічний еквівалент лише через всмоктування |
| Лютеолін | Лабораторні окисні й транскрипційні ефекти | Немає встановленої дози MASLD або лікувального підтвердження прямого порушення MLX чи перемикання KHK |
| Холін/фосфатидилхолін і бетаїн | Фосфатидилхолін підтримує VLDL; PEMT використовує SAM, BHMT пов'язує бетаїн з метіоніновим обміном | Корекція дефіциту не означає лікування всіх; форми й дози не взаємозамінні |
EASL–EASD–EASO не рекомендує нутрицевтики як лікування MASLD через недостатні дані ефективності й безпеки. Вибрані випробування вітаміну E або піоглітазону, зокрема PIVENS, не підтверджують цю комбінацію чи універсальні дозування.
Харчове вікно змінює споживання й циркадний контекст, але 16:8 не гарантує виснаження глікогену за фіксовані години. TFEB, аутофагія, ліпофагія та лізосомальна кисла ліпаза — експериментальні механізми, не доказ додаткової користі. У TREATY-FLD 88 дорослих з ожирінням і NAFLD рандомізували на 12 місяців до восьмигодинного вікна або щоденного обмеження калорій зі схожими цілями; додаткової переваги для жиру печінки не виявили (Wei, 2023). Важливі дотримання, якість їжі й досягнутий баланс.
Тлумачення спостереження
| Показник | Що додає | Чого не встановлює самостійно |
|---|---|---|
| ALT/AST | Контекст пошкодження гепатоцитів і динаміку | Норма не виключає MASH/виражений фіброз; AST/ALT не діагноз |
| GGT | Печінковий, біліарний і метаболічний контекст | Запаси глутатіону чи потік KHK |
| Урат крові | Баланс продукції та ниркового/кишкового виведення | Специфічний потік фруктози або універсальну мету MASLD |
| Тригліцериди/ApoB | Ліпідний і серцево-судинний ризик | Окреме вимірювання DNL; цілі залежать від загального ризику |
| Індекси десатурації | Дослідницьку оцінку ліпідного складу | Валідований індивідуальний поріг DNL |
| FIB-4 | Початкову стратифікацію фіброзного ризику в належних дорослих | Точну гістологічну стадію; обмеження до 35 років і за гострої хвороби |
| CAP/еластографія | Стеатоз і жорсткість печінки | Універсальний CAP незалежно від датчика, тіла й контексту |
| MRI-PDFF | Кількісну частку жиру | Фіброз або вилікування після зниження нижче приблизно 5% |
Вік у роках, AST/ALT в Од/л, тромбоцити в 10⁹/л. У належних дорослих нижче 1,3 зазвичай означає менший ризик; від 1,3 потрібна подальша оцінка, часто еластографія, вище 2,67 ризик підвищений. Після 65 років поріг меншого ризику — 2,0. Це маршрути оцінки, не діагнози, і клінічний контекст може вимагати дослідження навіть за низького значення. Враховують фіброз, кардіометаболічний стан та інші причини (EASL–EASD–EASO, 2024).
Фіксований курс добавок не обіцяє нормалізації ферментів за 12–16 тижнів чи регресу фіброзу за шість місяців. Підтримувані напрями — менше солодких напоїв, кращий загальний раціон, фізична активність та індивідуальне ведення ожиріння, діабету й серцево-судинного ризику. Цілі фрукти не треба виключати через зміну маркера в досліді з концентрованою фруктозою. Детальний механізм корисний для розуміння впливу й невизначеності, а не як заміна оцінки людини.
Часті питання
Чи треба виключити цілі фрукти?
Фруктоліз не обґрунтовує загальної відмови від фруктів. Важливі матриця, порція, увесь раціон і енергетичний баланс.
Чи означає нижчий MRI-PDFF вилікування?
Він вимірює частку жиру, а не стадію фіброзу, та не замінює клінічної оцінки.
Чи замінює берберин інгібітор KHK?
Це різні втручання. Лабораторна активність добавки не встановлює клінічних ефектів блокади KHK.
Чи завжди стеатоз стає MASH?
Ні. Запалення й фіброз залежать від багатьох чинників; нейтральне зберігання відрізняється від ліпотоксичності.
Джерела
- Rinella ME, Lazarus JV, Ratziu V, et al. A multisociety Delphi consensus statement on new fatty liver disease nomenclature. J Hepatol. 2023;79(6):1542-1556.
- Johnson RJ, Perez-Pozo SE, Sautin YY, et al. Hypothesis: Could excessive fructose intake and uric acid cause type 2 diabetes? Endocr Rev. 2009;30(1):96-116.
- Kratzer JT et al. Evolutionary history and metabolic insights of ancient mammalian uricases. PNAS. 2014;111:3763–3768.
- Donnelly KL, Smith CI, Schwarzenberg SJ, et al. Sources of fatty acids stored in liver and secreted via lipoproteins in patients with nonalcoholic fatty liver disease. J Clin Invest. 2005;115(5):1343-1351.
- Jang C, Hui S, Lu W, et al. The Small Intestine Converts Dietary Fructose into Glucose and Organic Acids. Cell Metab. 2018;27(2):351-361.e3.